Allgemeines zu Medizinprodukten
Medizinprodukte: Definition nach MDR, Abgrenzung zum Arzneimittel, Rechtsrahmen, Pflichten der Apotheke als Händler und Betreiber, Meldung von Vorkommnissen.
Medizinprodukte begegnen in der Apotheke täglich, vom Pflaster über die Inhalierhilfe bis zum Blutdruckmessgerät. Für sie gilt nicht das Arzneimittelgesetz (AMG), sondern ein eigenes, überwiegend europäisches Recht. Wer ein Produkt richtig einordnet, weiß, welche Pflichten bei Abgabe, Anwendung am Kunden und Meldung von Zwischenfällen gelten.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Medizinprodukte begegnen in der Apotheke täglich, vom Pflaster über die Inhalierhilfe bis zum Blutdruckmessgerät. Für sie gilt nicht das Arzneimittelgesetz (AMG), sondern ein eigenes, überwiegend europäisches Recht. Wer ein Produkt richtig einordnet, weiß, welche Pflichten bei Abgabe, Anwendung am Kunden und Meldung von Zwischenfällen gelten.
Was ein Medizinprodukt ist
Instrument, Apparat, Gerät, Software, Implantat, Reagenz, Material oder anderer Gegenstand, das nach Angabe des Herstellers für Menschen bestimmt ist und einen medizinischen Zweck erfüllen soll. Dazu zählen etwa Diagnose, Verhütung, Überwachung, Behandlung oder Linderung von Krankheiten, der Ausgleich von Verletzungen oder Behinderungen sowie die Untersuchung oder Veränderung der Anatomie. Die bestimmungsgemäße Hauptwirkung wird weder pharmakologisch noch immunologisch noch metabolisch erreicht. Solche Mittel dürfen die Wirkungsweise aber unterstützen.
Ausdrücklich ebenfalls Medizinprodukte sind Produkte zur Empfängnisregelung sowie Produkte zur Reinigung, Desinfektion oder Sterilisation anderer Medizinprodukte. Einige Produkte ohne medizinischen Zweck, etwa farbige Kontaktlinsen ohne Sehkorrektur oder Dermalfiller, unterliegen über Anhang XVI ebenfalls der Medizinprodukteverordnung (Medical Device Regulation, MDR).
Typische Beispiele aus der Apotheke:
- Verbandmittel, Wundauflagen, Pflaster
- Inhalierhilfen (Spacer), Pen-Nadeln, Einmalspritzen, Katheter, Infusionszubehör
- Blutdruckmessgeräte, Fieberthermometer
- Bandagen, Orthesen, Kompressionsstrümpfe, Gehhilfen, Rollatoren
- Kondome, Kupferspirale
- stoffliche Medizinprodukte, z. B. isotonische Meersalz-Nasensprays oder manche Macrogol-Abführmittel
- Software mit medizinischer Zweckbestimmung, z. B. digitale Gesundheitsanwendungen (DiGA)
Blutzuckermessgeräte, Teststreifen, Schwangerschafts- und Schnelltests sind In-vitro-Diagnostika (IVD). Sie gehören zur Familie der Medizinprodukte, unterliegen aber einer eigenen EU-Verordnung, der IVDR (EU) 2017/746. Diese hat eigene Risikoklassen A bis D.
Abgrenzung zum Arzneimittel
Entscheidend sind zwei Fragen:
- Welche Zweckbestimmung gibt der Hersteller in Kennzeichnung und Gebrauchsanweisung an?
- Wie wird die Hauptwirkung erreicht?
Ein Arzneimittel wirkt über einen pharmakologisch, immunologisch oder metabolisch wirksamen Stoff. Ein Antihypertensivum etwa senkt den Blutdruck über seine Wirkung am Rezeptor. Ein Medizinprodukt wirkt physikalisch: als Barriere, Filter, Polster, Spülung, Messung oder technische Unterstützung. Medizinprodukte sind deshalb nach § 2 Abs. 3 Nr. 7 AMG keine Arzneimittel. Fällt ein stoffliches Erzeugnis unter Berücksichtigung aller seiner Eigenschaften aber zugleich unter den Arzneimittelbegriff, ist es nach § 2 Abs. 3a AMG ein Arzneimittel (Zweifelsfallregel).
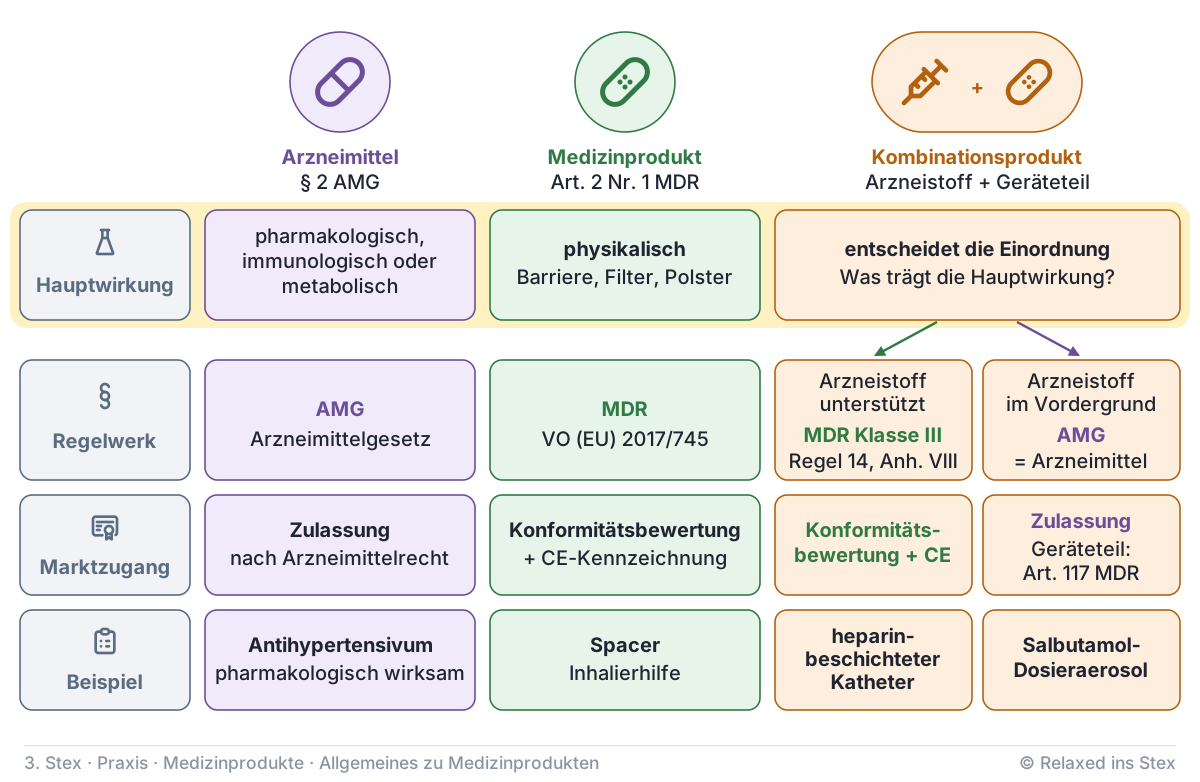
Derselbe Stoff kann je nach Zweckbestimmung und Wirkmechanismus unterschiedlich eingeordnet sein: Macrogol gibt es als Arzneimittel und als Medizinprodukt.
Besonders prüfungsträchtig sind Kombinationsprodukte:
Die Hauptwirkung ist physikalisch, der Arzneistoff ergänzt sie nur. Das Produkt ist ein Medizinprodukt der Klasse III (Regel 14, Anhang VIII MDR). Die Benannte Stelle holt zum Arzneistoff ein Gutachten einer Arzneimittelbehörde ein. Beispiele: heparinbeschichteter Katheter, antibiotikahaltiger Knochenzement.
Die Hauptwirkung geht vom Arzneistoff aus. Das Produkt ist ein Arzneimittel und wird nach Arzneimittelrecht zugelassen. Ein fest verbundener Geräteteil muss die Sicherheits- und Leistungsanforderungen der MDR erfüllen (Art. 117 MDR). Beispiele: Salbutamol-Dosieraerosol, Insulin-Fertigpen.
Rechtsrahmen: EU-Verordnung und deutsches Durchführungsrecht
| Regelwerk | Inhalt |
|---|---|
| MDR, Verordnung (EU) 2017/745, gilt seit 26.05.2021 | Anforderungen, Klassifizierung, Konformitätsbewertung, Pflichten von Hersteller und Händler, Vigilanz |
| IVDR, Verordnung (EU) 2017/746, gilt seit 26.05.2022 | dasselbe für In-vitro-Diagnostika |
| Medizinprodukterecht-Durchführungsgesetz (MPDG) | nationale Ergänzung seit 26.05.2021, hat das Medizinproduktegesetz (MPG) abgelöst |
| Medizinprodukte-Betreiberverordnung (MPBetreibV) | Betreiben und Anwenden in Gesundheitseinrichtungen |
| Medizinprodukte-Anwendermelde- und Informationsverordnung (MPAMIV) | Meldung von Vorkommnissen durch Anwender, Betreiber und Abgebende |
| Medizinprodukte-Abgabeverordnung (MPAV) | Verschreibungs- und Apothekenpflicht einzelner Medizinprodukte |
EU-Verordnungen gelten unmittelbar in jedem Mitgliedstaat. Das MPDG regelt nur, was die MDR den Staaten überlässt, etwa Zuständigkeiten, Sprache der Gebrauchsanweisung sowie Straf- und Bußgeldvorschriften.
Medizinprodukte werden nicht zugelassen. Der Hersteller weist in einer Konformitätsbewertung nach, dass sein Produkt die grundlegenden Sicherheits- und Leistungsanforderungen erfüllt. Er stützt das auf eine klinische Bewertung und bringt dann die CE-Kennzeichnung an.
Wie streng das Verfahren ist, hängt von der Risikoklasse ab (I, IIa, IIb, III nach Anhang VIII MDR):
- Klasse I: Der Hersteller erklärt die Konformität in eigener Verantwortung. Eine Benannte Stelle ist nur bei sterilen Produkten (Is), Produkten mit Messfunktion (Im) und wiederverwendbaren chirurgischen Instrumenten (Ir) beteiligt.
- Ab Klasse IIa: Eine Benannte Stelle ist immer beteiligt. Ihre vierstellige Kennnummer steht neben dem CE-Zeichen.
Einzelheiten stehen auf der Seite zur Konformitätsbewertung.
Ohne CE-Kennzeichnung darf ein Medizinprodukt grundsätzlich nicht in Verkehr gebracht werden. Ausnahmen sind Sonderanfertigungen (z. B. Zahnersatz) und Prüfprodukte für klinische Prüfungen. Produkte mit CE-Zeichen nach den alten EU-Richtlinien dürfen unter Bedingungen in Übergangsfristen bis Ende 2027 bzw. 2028 weiter in Verkehr gebracht werden. Ein „altes“ CE-Zeichen ist also nicht automatisch ungültig.
Rollen der Apotheke: Händler und Betreiber
Die Apotheke kann zwei Rollen haben, je nachdem, ob sie ein Medizinprodukt abgibt oder selbst am Kunden anwendet.
| Rolle | Wann? | Wichtigste Pflichten |
|---|---|---|
| Händler (Art. 14 MDR) | Abgabe an Kunden | Vor der Abgabe prüfen: CE-Kennzeichnung, ausgestellte EU-Konformitätserklärung, Kennzeichnung und Gebrauchsanweisung auf Deutsch, Angabe des Importeurs, UDI (eindeutige Produktkennung) wo vorgeschrieben. Lagerbedingungen einhalten, Beschwerden registrieren und an den Hersteller weiterleiten, bei Nichtkonformität nicht abgeben. |
| Betreiber (MPBetreibV) | eigenes Personal wendet das Produkt am Kunden an | sichere Anwendung, Instandhaltung, Kontrollen, Dokumentation |
Betreiber ist nach § 2 MPBetreibV, wer für den Betrieb der Gesundheitseinrichtung verantwortlich ist, in der Beschäftigte das Produkt anwenden. In der Apotheke ist das der Inhaber der Erlaubnis. Wichtige Betreiberpflichten:
- Anwendung nur entsprechend der Zweckbestimmung, durch Personen mit der nötigen Ausbildung oder Kenntnis und Erfahrung (§ 4). Vor jeder Anwendung Funktionsfähigkeit und ordnungsgemäßen Zustand prüfen.
- Instandhaltung und Aufbereitung nach Herstellerangaben mit geeigneten, validierten Verfahren (§§ 7, 8).
- Messtechnische Kontrollen für Produkte der Anlage 2, z. B. nichtinvasive Blutdruckmessgeräte alle zwei Jahre (§ 14).
- Qualitätssicherung nach der Richtlinie der Bundesärztekammer (RiliBÄK) bei laboratoriumsmedizinischen Untersuchungen wie Blutzucker oder Cholesterin (§ 9).
- Bestandsverzeichnis für aktive nichtimplantierbare Medizinprodukte (§ 13).
Bei der pharmazeutischen Dienstleistung „Standardisierte Risikoerfassung hohen Blutdrucks“ kommt es auf ein validiertes Oberarmgerät, die fristgerechte messtechnische Kontrolle und eingewiesenes Personal an. Für Blutzuckermessungen am Kunden sind regelmäßige Kontrollmessungen nach RiliBÄK in den dort festgelegten Abständen durchzuführen und zu dokumentieren. Leiht die Apotheke Milchpumpen aus, wird jede Pumpe nach Herstellerangaben aufbereitet. Die Übergabe mit Einweisung wird dokumentiert.
Vorkommnisse melden und Rückrufe umsetzen
Der Hersteller überwacht sein Produkt nach dem Inverkehrbringen fortlaufend (Post-Market Surveillance). Ein Teil davon ist die Vigilanz: Meldung und Auswertung schwerwiegender Vorkommnisse sowie Sicherheitskorrekturmaßnahmen im Feld, etwa Rückruf oder Austausch. Die Apotheke liefert dafür wichtige Hinweise, weil Kunden ihre Probleme oft zuerst dort schildern.
Ein Vorkommnis ist z. B. eine Fehlfunktion, eine verschlechterte Leistung oder eine unzureichende Gebrauchsanweisung. Schwerwiegend ist es, wenn es direkt oder indirekt zum Tod, zu einer schwerwiegenden Verschlechterung des Gesundheitszustands oder zu einer schwerwiegenden Gefahr für die öffentliche Gesundheit geführt hat, hätte führen können oder führen könnte.
- Erfassen: Schilderung, Produkt, Charge oder Seriennummer und Folgen für den Kunden dokumentieren.
- Sichern: Produkt samt Verpackung aufbewahren und nicht verwerfen. Betroffene Ware sperren.
- Melden: Mutmaßlich schwerwiegende Vorkommnisse unverzüglich an das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) melden (§ 3 MPAMIV), für bestimmte IVD an das Paul-Ehrlich-Institut. Den Hersteller zusätzlich informieren; eine Meldung nur an ihn genügt nicht.
- Umsetzen: Sicherheitsanweisungen und Rückrufe prüfen, Bestand bereinigen, betroffene Kunden informieren.
Typische Prüfungsfallen
- „Zulassung“ gibt es bei Medizinprodukten nicht, nur die Konformitätsbewertung mit CE-Kennzeichnung.
- Hilfsmittel (§ 33 SGB V) ist ein Leistungsbegriff der gesetzlichen Krankenversicherung, Medizinprodukt ein Produktbegriff. Viele Hilfsmittel sind Medizinprodukte, die Begriffe decken sich aber nicht.
- Händlerpflichten (Abgabe) und Betreiberpflichten (Anwendung am Kunden) auseinanderhalten.
- Das MPG gilt nicht mehr; national maßgeblich ist das MPDG.
Prüfungsfragen
Frage 1
Woran entscheiden Sie in der Apotheke, ob ein Produkt rechtlich als Medizinprodukt einzuordnen ist?
Musterantwort anzeigen
Maßgeblich ist die Definition in Art. 2 Nr. 1 MDR. Zwei Punkte werden geprüft:
- Zweckbestimmung laut Hersteller (Kennzeichnung, Gebrauchsanweisung): Soll das Produkt einen medizinischen Zweck am Menschen erfüllen, etwa Diagnose, Behandlung, Linderung oder Überwachung?
- Hauptwirkmechanismus: Wird die Hauptwirkung physikalisch erreicht (Barriere, Filter, Messung, technische Unterstützung) und nicht pharmakologisch, immunologisch oder metabolisch, liegt ein Medizinprodukt vor. Solche Mittel dürfen die Wirkung nur unterstützen.
Medizinprodukte sind nach § 2 Abs. 3 Nr. 7 AMG keine Arzneimittel.
Bei Kombinationsprodukten entscheidet, was die Hauptwirkung trägt:
- Unterstützender Arzneistoff, z. B. heparinbeschichteter Katheter: Medizinprodukt Klasse III mit Konsultation einer Arzneimittelbehörde.
- Arzneistoff im Vordergrund, z. B. Salbutamol-Dosieraerosol: Arzneimittel, dessen Geräteteil die MDR-Anforderungen erfüllen muss.
Examens-Tipp: Strukturiert antworten: Zweckbestimmung, Hauptwirkung, Rechtsfolge. Wer bei Kombinationsprodukten die Konsequenz (Klasse III oder Zulassung nach Arzneimittelrecht) nennt, punktet.
Frage 2
Bei der Wareneingangsprüfung fällt Ihnen ein Medizinprodukt mit unvollständiger Kennzeichnung auf. Was müssen Sie vor der Abgabe prüfen, und wie gehen Sie vor?
Musterantwort anzeigen
Bei der Abgabe ist die Apotheke Händler und hat die Pflichten nach Art. 14 MDR. Sie prüft vor der Abgabe:
- CE-Kennzeichnung, ab Klasse IIa sowie bei Is, Im und Ir mit Kennnummer der Benannten Stelle,
- eine ausgestellte EU-Konformitätserklärung,
- Kennzeichnung und Gebrauchsanweisung in deutscher Sprache,
- Angabe des Importeurs und die UDI, soweit vorgeschrieben.
Erfüllt das Produkt die Anforderungen nicht, wird es nicht abgegeben, sondern gesperrt und zurückgestellt. Der Hersteller bzw. sein Bevollmächtigter wird informiert, bei ernster Gefahr auch die zuständige Behörde. Das Vorgehen wird dokumentiert.
Ausnahmen von der CE-Pflicht sind Sonderanfertigungen und Prüfprodukte. Produkte mit CE-Zeichen nach den alten Richtlinien können in den Übergangsfristen noch verkehrsfähig sein.
Examens-Tipp: Den Begriff „Händlerpflichten nach Art. 14 MDR“ nennen. Typische Falle: ein altes Richtlinien-CE-Zeichen vorschnell für ungültig erklären.
Frage 3
Welche Bedeutung hat die Risikoklasse für den Weg eines Medizinprodukts auf den europäischen Markt?
Musterantwort anzeigen
Medizinprodukte werden nicht zugelassen. Sie durchlaufen eine Konformitätsbewertung, danach bringt der Hersteller das CE-Zeichen an. Die Risikoklasse (I, IIa, IIb, III nach den Regeln in Anhang VIII MDR) bestimmt, wie streng dieses Verfahren ist:
- Klasse I: Der Hersteller bewertet und erklärt die Konformität selbst. Eine Benannte Stelle ist nur bei sterilen Produkten (Is), Produkten mit Messfunktion (Im) und wiederverwendbaren chirurgischen Instrumenten (Ir) für diese Aspekte beteiligt.
- Ab Klasse IIa: Eine Benannte Stelle ist immer beteiligt. Mit steigender Klasse wachsen die Anforderungen an klinische Daten und Prüfung. Die Kennnummer der Benannten Stelle steht neben dem CE-Zeichen.
- Klasse III: strengste Prüfung, z. B. bei bestimmten Implantaten (etwa Herzklappen, Brustimplantate) oder Produkten mit unterstützendem Arzneistoff.
In-vitro-Diagnostika haben nach der IVDR eigene Klassen A bis D.
Examens-Tipp: Merksatz: „Höhere Klasse, mehr Benannte Stelle.“ Wer von „Zulassung“ spricht, wird korrigiert, also von Konformitätsbewertung sprechen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.