Fertigarzneimittel
Fertigarzneimittel nach § 4 AMG: Abgrenzung zu Rezeptur und Defektur, Zulassungspflicht und Ausnahmen, Entwicklung, Pharmakovigilanz und Praxis.
Fertigarzneimittel machen den größten Teil dessen aus, was in der Apotheke über den HV-Tisch geht. Für die Prüfung müssen drei Dinge sitzen:
- der Begriff nach § 4 Abs. 1 Arzneimittelgesetz (AMG),
- die Abgrenzung zu Rezeptur und Defektur,
- die Frage, wann ein Fertigarzneimittel eine Zulassung braucht.
Dazu kommt der Lebenszyklus von der Entwicklung bis zur Überwachung nach der Zulassung. Aus ihm stammen alle Informationen, mit denen die Apotheke berät.
Der Begriff: im Voraus hergestellt, abgabefertig verpackt
Fertigarzneimittel sind Arzneimittel, die im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht werden.
Dazu gehören auch andere zur Abgabe an Verbraucher bestimmte Arzneimittel, die
- mit einem industriellen Verfahren zubereitet werden oder
- außerhalb von Apotheken gewerblich hergestellt werden.
Zwischenprodukte zur Weiterverarbeitung durch einen Hersteller sind keine Fertigarzneimittel.
Entscheidend sind also „im Voraus“ und „abgabefertige Packung“. Wer das Arzneimittel herstellt und ob es zugelassen ist, spielt für den Begriff keine Rolle. Deshalb ist auch das in der Apotheke hergestellte Defekturarzneimittel ein Fertigarzneimittel, das Rezepturarzneimittel dagegen nicht.
| Rezepturarzneimittel | Defekturarzneimittel | Industrielles Fertigarzneimittel | |
|---|---|---|---|
| Definition | § 1a Abs. 8 ApBetrO | § 1a Abs. 9 ApBetrO | § 4 Abs. 1 AMG |
| Herstellung | Apotheke, im Einzelfall für eine Person | Apotheke, im Voraus, bis zu 100 abgabefertige Packungen an einem Tag | pharmazeutischer Unternehmer |
| Fertigarzneimittel? | nein | ja | ja |
| Zulassung | nicht nötig (kein Fertigarzneimittel) | nicht nötig bei nachweislich häufiger ärztlicher Verschreibung (§ 21 Abs. 2 Nr. 1 AMG) | grundsätzlich nötig (§ 21 Abs. 1 AMG) |
| Herstellungserlaubnis | nein (§ 13 Abs. 2 Nr. 1 AMG) | nein (§ 13 Abs. 2 Nr. 1 AMG) | ja (§ 13 AMG) |
Die Zulassung ist kein Merkmal des Begriffs, sondern eine Rechtsfolge. Wer in der Prüfung „Fertigarzneimittel = zugelassenes Industrieprodukt“ sagt, übersieht Defektur, Standardzulassung und Registrierung.
Zulassung, Registrierung und Ausnahmen
Den Grundsatz regelt § 21 Abs. 1 AMG: Fertigarzneimittel dürfen nur in den Verkehr gebracht werden, wenn sie zugelassen sind. Daneben gibt es weitere Wege:
- Nationale Zulassung: Zuständig ist das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Impfstoffe, Sera, Blutzubereitungen und weitere biomedizinische Arzneimittel ist es das Paul-Ehrlich-Institut (PEI).
- Europäische Verfahren:
- Zentrales Verfahren: Bewertung durch die Europäische Arzneimittel-Agentur (EMA), Entscheidung der Europäischen Kommission, gültig in allen EU-Staaten. Pflicht ist es u. a. für biotechnologisch hergestellte Arzneimittel, Arzneimittel für neuartige Therapien, Orphan Drugs und neue Wirkstoffe z. B. gegen Krebs, HIV oder Diabetes.
- Daneben gibt es das dezentrale Verfahren und das Verfahren der gegenseitigen Anerkennung.
- Standardzulassung (§ 36 AMG): Per Rechtsverordnung festgelegte Monographien, etwa für viele Arzneitees. Danach darf hergestellt werden, ohne dass es einer Einzelzulassung bedarf.
- Registrierung statt Zulassung: gilt für homöopathische Arzneimittel (§ 38 AMG) und traditionelle pflanzliche Arzneimittel (§ 39a AMG).
- Zulassungsfrei: Defekturarzneimittel im Rahmen des § 21 Abs. 2 Nr. 1 AMG, also bei nachweislich häufiger ärztlicher oder zahnärztlicher Verschreibung und bis zu 100 abgabefertigen Packungen an einem Tag.
In Deutschland nicht zugelassene Arzneimittel darf die Apotheke nach § 73 Abs. 3 AMG im Einzelfall importieren (Einzelimport). Voraussetzung ist, dass sie im Herkunftsstaat rechtmäßig in Verkehr sind und auf Bestellung einzelner Personen in geringer Menge bezogen werden.
Zur Geltungsdauer:
- Die Zulassung gilt zunächst fünf Jahre und nach einer Verlängerung in der Regel unbefristet (§ 31 AMG).
- Sie erlischt auch, wenn das Arzneimittel drei Jahre lang nicht im Verkehr ist („Sunset Clause“).
Für Tierarzneimittel gelten eigene Regeln: die EU-Tierarzneimittelverordnung und das Tierarzneimittelgesetz (TAMG).
Der Weg von der Idee zur Zulassung
Jede Stufe liefert Daten, die später in Fachinformation und Packungsbeilage stehen.
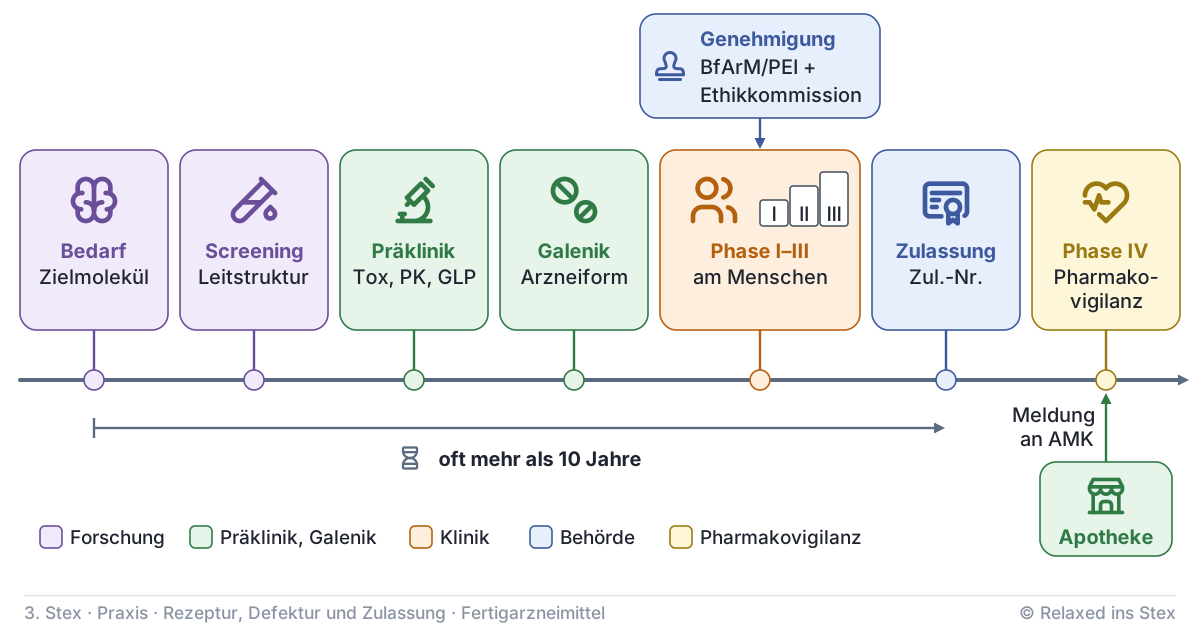
- Bedarf und Zielstruktur: Am Anfang steht ein ungedeckter medizinischer Bedarf. Danach wird ein biologisches Zielmolekül festgelegt, etwa ein Rezeptor, ein Enzym oder ein Transportprotein. Im Screening werden Leitstrukturen gesucht und auf Wirkung, Verträglichkeit, Bioverfügbarkeit, Stabilität und Herstellbarkeit optimiert.
- Präklinik: Untersuchungen in vitro und am Tier, nach Guter Laborpraxis (GLP). Geprüft werden Pharmakodynamik und Sicherheitspharmakologie, Pharmakokinetik, akute und chronische Toxizität sowie Gen- und Reproduktionstoxizität. Die Ergebnisse entscheiden, ob eine Prüfung am Menschen vertretbar ist.
- Galenische Entwicklung: Hilfsstoffe, Darreichungsform, Freisetzung, Stabilität und Packmittel werden festgelegt. Beispiele:
- Omeprazol hemmt irreversibel die H⁺/K⁺-ATPase. Als säurelabiles Prodrug braucht es eine magensaftresistente Arzneiform.
- Paracetamol gibt es als Tablette, Saft und Zäpfchen, je nach Alter und Schluckfähigkeit.
- Klinische Prüfung, Phasen I bis III: Sie braucht eine Genehmigung nach der Verordnung (EU) Nr. 536/2014. Diese erteilt das BfArM oder das PEI zusammen mit einer Ethikkommission.
- Phase I prüft Verträglichkeit und Pharmakokinetik, meist an Gesunden. Zytostatika werden dagegen von Anfang an bei Patienten geprüft.
- Phase II ermittelt Wirksamkeit und Dosis in der Zielgruppe.
- Phase III bestätigt Wirksamkeit und Sicherheit in großen, meist randomisierten und verblindeten Studien.
- Surrogatendpunkte wie der Blutdruck können akzeptiert werden, wenn sie validiert sind und harte Endpunkte wie Schlaganfall oder Tod erst nach Jahren auftreten.
- Zulassung: Die Behörde bewertet pharmazeutische Qualität, Wirksamkeit und Unbedenklichkeit, also das Nutzen-Risiko-Verhältnis. Festgelegt werden Anwendungsgebiete, Dosierung, Fachinformation und Packungsbeilage, gegebenenfalls mit Auflagen. Das Arzneimittel erhält eine Zulassungsnummer.
Die industrielle Herstellung braucht eine Herstellungserlaubnis (§ 13 AMG) und folgt der Guten Herstellungspraxis (GMP) nach der Arzneimittel- und Wirkstoffherstellungsverordnung (AMWHV) und dem EU-GMP-Leitfaden. Dazu gehören:
- qualifiziertes Personal,
- validierte Anlagen und Prozesse,
- lückenlose Dokumentation,
- In-Prozess-Kontrollen,
- die Prüfung jeder Charge.
Jede Charge gibt eine sachkundige Person (§ 14 AMG) frei. Diese Chargenlogik macht Rückrufe bis in die Apotheke nachvollziehbar.
Nach der Zulassung: Phase IV und Pharmakovigilanz
Seltene Nebenwirkungen zeigen sich oft erst nach der Markteinführung. Deshalb werden Arzneimittel weiter beobachtet: in Anwendungsbeobachtungen und Studien der Phase IV, über Spontanmeldungen und Sicherheitsberichte der Hersteller. Mögliche Folgen sind:
- eine geänderte Fachinformation,
- ein Rote-Hand-Brief,
- ein Chargenrückruf,
- im Extremfall das Ruhen oder der Widerruf der Zulassung.
Arzneimittel unter zusätzlicher Überwachung tragen ein schwarzes, auf der Spitze stehendes Dreieck in Fach- und Gebrauchsinformation.
Für die Apotheke gilt § 21 Apothekenbetriebsordnung (ApBetrO): Das Personal meldet dem Apothekenleiter Arzneimittelrisiken wie Nebenwirkungen, Qualitätsmängel oder Missbrauch. Der Apothekenleiter prüft sie und veranlasst Maßnahmen zur Gefahrenabwehr. Verdachtsfälle meldet die Apotheke an die Arzneimittelkommission der Deutschen Apotheker (AMK). Nicht verkehrsfähige Arzneimittel werden abgesondert und gekennzeichnet.
Fertigarzneimittel im Apothekenalltag
Prüfung: Fertigarzneimittel, die nicht in der Apotheke hergestellt wurden, werden stichprobenweise geprüft (§ 12 ApBetrO). Ohne Anhaltspunkte für Qualitätsmängel genügt die Sinnesprüfung. Die Prüfung wird dokumentiert.
Kennzeichnung (§ 10 AMG): Auf der Packung stehen u. a.
- die Zulassungsnummer („Zul.-Nr.“) oder bei Registrierung die „Reg.-Nr.“,
- die Chargenbezeichnung,
- das Verfalldatum,
- der Hinweis „Verschreibungspflichtig“ bzw. „Apothekenpflichtig“.
Patienten informiert die Packungsbeilage (§ 11 AMG), Fachkreise die Fachinformation (§ 11a AMG).
Fälschungsschutz: Seit dem 9. Februar 2019 tragen verschreibungspflichtige Arzneimittel ein individuelles Erkennungsmerkmal (Data-Matrix-Code) und einen Erstöffnungsschutz (securPharm). Die Apotheke prüft die Packung bei der Abgabe und bucht sie aus.
Fertigarzneimittel als Ausgangsstoff einer Rezeptur: Wird z. B. eine Creme mit einem Wirkstoff aus einem Fertigarzneimittel angefertigt, entsteht ein Rezepturarzneimittel mit eigener Plausibilitätsprüfung. Für dessen Kennzeichnung genügt anstelle der Wirkstoffangaben die Bezeichnung des verwendeten Fertigarzneimittels (§ 14 Abs. 1 Satz 3 ApBetrO). Seit dem 22. September 2026 (ApBetrO-Novelle) gilt das ohne Ausnahme: Die früher bei patientenindividuellen parenteralen Zubereitungen zusätzlich verlangten Angaben sind entfallen.
Off-Label-Use: Eine Verordnung außerhalb der zugelassenen Anwendungsgebiete ist ärztlich erlaubt und kein Abgabehindernis. Die Gefährdungshaftung des Herstellers (§ 84 AMG) knüpft aber an den bestimmungsgemäßen Gebrauch an, und die GKV-Erstattung ist eingeschränkt. Deshalb lohnen eine Rückfrage und eine gute Beratung.
Check bei jeder Abgabe:
- Passen Dosierung und Darreichungsform zum Patienten, besonders bei Kindern, Schwangeren und Älteren?
- Gibt es Wechselwirkungen mit der Begleitmedikation, etwa durch Hemmung oder Induktion von CYP-Enzymen, P-Glykoprotein oder eine QT-Verlängerung?
- Bestehen Allergien oder Unverträglichkeiten, auch gegen Hilfsstoffe wie Lactose?
- Gibt es Schluckprobleme?
Im Gespräch helfen offene Fragen: „Seit wann nehmen Sie das Präparat?“, „Was nehmen Sie sonst regelmäßig ein?“, „Wissen Sie, wann und wie Sie es einnehmen?“
Prüfungsfragen
Frage 1
Was versteht man unter einem Fertigarzneimittel, und woran erkennen Sie in der Apotheke, ob es zugelassen ist?
Musterantwort anzeigen
Nach § 4 Abs. 1 AMG sind Fertigarzneimittel Arzneimittel, die im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht werden. Dazu gehören auch Arzneimittel zur Abgabe an Verbraucher, die industriell oder außerhalb von Apotheken gewerblich hergestellt werden.
Die Zulassung ist kein Begriffsmerkmal. Sie ist nach § 21 Abs. 1 AMG grundsätzlich die Voraussetzung für das Inverkehrbringen. In der Praxis erkennt man den Status an der Packung (§ 10 AMG):
- Zul.-Nr.: zugelassen
- Reg.-Nr.: registriertes homöopathisches oder traditionelles pflanzliches Arzneimittel
- dazu Chargenbezeichnung, Verfalldatum, Packungsbeilage und Fachinformation
Abgrenzung: Ein Defekturarzneimittel (bis zu 100 abgabefertige Packungen an einem Tag) ist ein Fertigarzneimittel. Zulassungsfrei ist es nach § 21 Abs. 2 Nr. 1 AMG nur, wenn es auf Grund nachweislich häufiger ärztlicher oder zahnärztlicher Verschreibung im Rahmen des üblichen Apothekenbetriebs hergestellt wird. Sonst braucht es eine Zulassung oder muss unter eine Standardzulassung fallen. Ein Rezepturarzneimittel wird im Einzelfall und nicht im Voraus hergestellt und ist kein Fertigarzneimittel.
Examens-Tipp: Erst die Definition nennen, dann die Zulassung als Rechtsfolge. Die klassische Falle lautet „Fertigarzneimittel = zugelassenes Industrieprodukt“. Prüfer fragen gern nach, ob Defektur ein Fertigarzneimittel ist: ja. Zulassungsfrei ist sie aber nur bei nachweislich häufiger Verschreibung und höchstens 100 abgabefertigen Packungen am Tag (§ 21 Abs. 2 Nr. 1 AMG).
Frage 2
Welche Fragestellung steht am Anfang der Entwicklung eines neuen Arzneimittels, bevor überhaupt ein Wirkstoffkandidat gesucht wird?
Musterantwort anzeigen
Am Anfang steht die Frage, ob es einen medizinischen Bedarf gibt, den bestehende Therapien nicht ausreichend decken. Erst wenn diese Versorgungslücke plausibel ist, beginnt die wissenschaftliche Entwicklung:
- Festlegung eines geeigneten biologischen Zielmoleküls (Rezeptor, Enzym, Transportprotein),
- Screening nach Leitstrukturen,
- deren Optimierung auf Wirkung, Verträglichkeit, Bioverfügbarkeit, Stabilität und Herstellbarkeit.
Der Grund: Die Entwicklung dauert oft mehr als zehn Jahre und ist sehr teuer. Sie lohnt sich nur, wenn ein Zusatznutzen erreichbar ist. Darauf folgen Präklinik, galenische Entwicklung, klinische Prüfung (Phasen I bis III) und Zulassung.
Examens-Tipp: Mit dem „Warum“ beginnen: ungedeckter medizinischer Bedarf. Danach knapp die Kette nennen: Zielmolekül, Screening, Leitstruktur-Optimierung.
Frage 3
Welche Art von Untersuchungen werden typischerweise durchgeführt, bevor ein neuer Wirkstoff erstmals am Menschen geprüft werden darf?
Musterantwort anzeigen
Vor der ersten Anwendung am Menschen steht die präklinische Entwicklung. Sie umfasst In-vitro-Untersuchungen und Tierversuche nach Guter Laborpraxis (GLP). Untersucht werden:
- Pharmakodynamik und Sicherheitspharmakologie (Wirkung auf Herz-Kreislauf, ZNS, Atmung)
- Pharmakokinetik (Resorption, Verteilung, Metabolismus, Elimination)
- akute und chronische Toxizität
- Genotoxizität und Reproduktionstoxizität
Anhand dieser Daten wird beurteilt, ob eine klinische Prüfung vertretbar ist und mit welcher Startdosis sie beginnen kann. Die klinische Prüfung selbst braucht eine Genehmigung nach der Verordnung (EU) Nr. 536/2014 durch BfArM oder PEI zusammen mit einer Ethikkommission.
Examens-Tipp: Drei Schlagworte: Sicherheit, Toxikologie, Pharmakokinetik. Wer zusätzlich GLP und die Genehmigung durch BfArM oder PEI mit Ethikkommission nennt, zeigt den Übergang zur Klinik.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.