Grundprinzipien der Rezeptur und Defektur
Rezeptur und Defektur: Legaldefinitionen, Zulassungsfreiheit nach § 21 AMG, Plausibilitätsprüfung, Ausgangsstoffe, Prüfung und Kennzeichnung.
Rezeptur und Defektur sind die beiden Wege, auf denen eine öffentliche Apotheke Arzneimittel selbst herstellt. Entscheidend ist, ob für eine einzelne Person im Einzelfall oder im Voraus auf Vorrat hergestellt wird. Davon hängen Prüf- und Dokumentationspflichten, die Kennzeichnung und die Frage der Zulassung ab. Genau diese Abgrenzung wird in der mündlichen Prüfung gern gefragt.
Rezeptur und Defektur: die Begriffe
Beide Begriffe sind in der Apothekenbetriebsordnung (ApBetrO) legal definiert. Die Unterscheidung richtet sich nicht nach Arzneiform oder Wirkstoff, sondern nach Anlass und Zeitpunkt der Herstellung.
- im Einzelfall hergestellt
- aufgrund einer Verschreibung oder auf sonstige Anforderung einer einzelnen Person
- nicht im Voraus
- Beispiel: Triamcinolonacetonid-Creme nach Rezept, aber auch Zinkoxidschüttelmixtur auf Kundenwunsch
- im Voraus im Rahmen des üblichen Apothekenbetriebs hergestellt
- an einem Tag bis zu hundert abgabefertige Packungen oder eine entsprechende Menge
- Anlass: wiederkehrender Bedarf
- Beispiel: Hydrocortisonacetat-Creme, die ein benachbarter Hautarzt häufig verordnet
Eine Rezeptur setzt also kein Rezept voraus: Auch die Zinkoxidschüttelmixtur, die eine Kundin ohne Verordnung verlangt, ist ein Rezepturarzneimittel. Ein Defekturarzneimittel wird dagegen für den erwarteten Bedarf hergestellt, nicht für eine bekannte Person. In der abgabefertigen Packung ist es ein Fertigarzneimittel im Sinne des § 4 Abs. 1 Arzneimittelgesetz (AMG), denn es wird im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht.
Zulassung und Herstellungserlaubnis
Für die Herstellung im Rahmen des üblichen Apothekenbetriebs braucht die Apotheke keine Herstellungserlaubnis (§ 13 Abs. 2 Satz 1 Nr. 1 AMG). Rezepturarzneimittel sind keine Fertigarzneimittel und deshalb nicht zulassungspflichtig. Defekturarzneimittel wären als Fertigarzneimittel grundsätzlich zulassungspflichtig (§ 21 Abs. 1 AMG). Zulassungsfrei sind sie nur unter den vier Voraussetzungen des § 21 Abs. 2 Nr. 1 AMG:
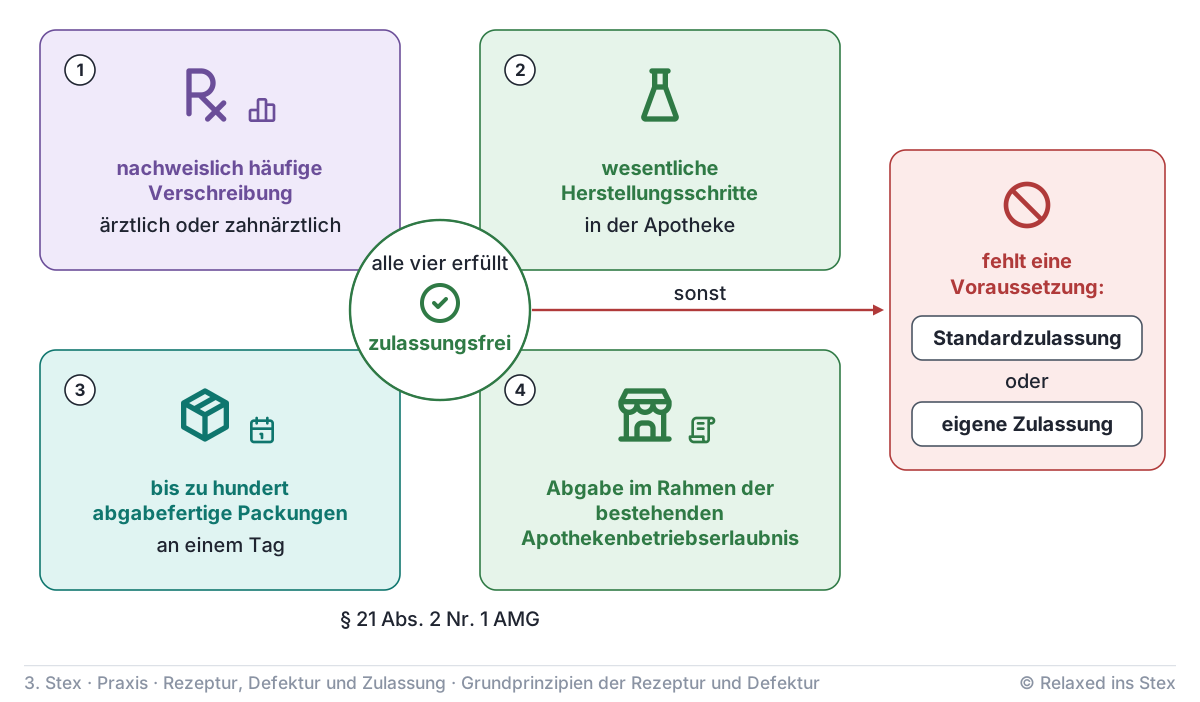
- nachweislich häufige ärztliche oder zahnärztliche Verschreibung,
- die wesentlichen Herstellungsschritte erfolgen in der Apotheke,
- höchstens hundert abgabefertige Packungen an einem Tag im Rahmen des üblichen Apothekenbetriebs,
- Abgabe im Rahmen der bestehenden Apothekenbetriebserlaubnis.
Wird ein Präparat oft ohne Rezept verlangt, aber nicht nachweislich häufig verschrieben, deckt § 21 Abs. 2 Nr. 1 AMG die Vorratsherstellung nicht. Dann bleiben nur die Einzelherstellung als Rezeptur, eine Standardzulassung oder eine eigene Zulassung. Den Nachweis der häufigen Verschreibung sollte die Apotheke belegen können, etwa über Verordnungsdaten.
Grundprinzipien für beide Herstellungsarten
Beide Wege folgen derselben Logik: erst bewerten, dann nach schriftlicher Anweisung herstellen, alles protokollieren, prüfen, durch einen Apotheker freigeben und richtig kennzeichnen. Maßstab sind neben ApBetrO und AMG die allgemein anerkannten pharmazeutischen Regeln, vor allem das Arzneibuch, der Deutsche Arzneimittel-Codex mit dem Neuen Rezeptur-Formularium (DAC/NRF) und die Leitlinien der Bundesapothekerkammer (BAK).
Qualität lässt sich nicht nachträglich in ein Arzneimittel hineinprüfen. Sie entsteht durch geprüfte Ausgangsstoffe, eine durchdachte Formulierung und einen sauberen, dokumentierten Herstellungsprozess; die Endprüfung bestätigt sie nur.
| Schritt | Rezeptur (§ 7 ApBetrO) | Defektur (§ 8 ApBetrO) |
|---|---|---|
| Vorab-Bewertung | Plausibilitätsprüfung jeder Anforderung durch einen Apotheker, dokumentiert | Bewertung der Formulierung beim Erstellen der Herstellungsanweisung |
| Herstellungsanweisung | schriftlich, vor der Herstellung, von einem Apotheker unterschrieben | ebenso |
| Herstellungsprotokoll | ja | ja, chargenbezogen mit Chargenbezeichnung |
| Prüfung | mindestens organoleptisch; mehr, wenn das Herstellungsverfahren die Qualität nicht gewährleistet | nach schriftlicher Prüfanweisung, Ergebnis im Prüfprotokoll |
| Freigabe | durch einen Apotheker | durch einen Apotheker nach Herstellungs- und Prüfprotokoll |
| Kennzeichnung | § 14 ApBetrO | wie Fertigarzneimittel nach § 10 AMG, Packungsbeilage nach § 11 AMG |
Plausibilitätsprüfung
Sie ist keine Formsache, sondern eine pharmazeutische Risikoprüfung. Nach § 7 Abs. 1b ApBetrO berücksichtigt der Apotheker insbesondere Dosierung, Applikationsart, Art, Menge und Kompatibilität der Ausgangsstoffe und deren gleichbleibende Qualität über die Haltbarkeit sowie die Haltbarkeit der Zubereitung. Praktisch gehören das mikrobiologische Risiko wässriger Zubereitungen, das Behältnis und der Schutz vor Licht, Sauerstoff und Feuchtigkeit dazu. Ergeben sich Bedenken oder enthält die Verschreibung einen erkennbaren Irrtum, wird erst hergestellt, wenn die Unklarheit geklärt ist (§ 7 Abs. 1 ApBetrO). Folge kann eine angepasste Zusammensetzung, eine andere Grundlage oder die Ablehnung sein. Einzelheiten stehen auf der Seite zur Plausibilitätsprüfung.
Ausgangsstoffe
Verwendet werden dürfen nur Ausgangsstoffe, deren ordnungsgemäße Qualität festgestellt ist (§ 11 ApBetrO), in der Regel in Arzneibuchqualität. Liegt ein Prüfzertifikat vor, stellt die Apotheke mindestens die Identität selbst fest; Prüfung und Ergebnis werden dokumentiert. Seit dem 22. September 2026 (Novelle der ApBetrO) kann die Identitätsprüfung auch eine andere Apotheke desselben Betreibers übernehmen, wenn das Behältnis gekennzeichnet, so verschlossen, dass ein zwischenzeitliches Öffnen erkennbar wäre, und unbeschädigt ist (§ 6 Abs. 3a ApBetrO). Die belieferte Apotheke braucht dann kein eigenes Laboratorium (§ 4 ApBetrO). Bei Ausgangsstoffen aus GMP-Herstellung (Gute Herstellungspraxis) mit Prüfzertifikat und Manipulationsschutz kann die Identitätsprüfung entfallen. Bewährt ist eine klar getrennte Lagerung geprüfter und noch ungeprüfter Stoffe.
Herstellung, Kennzeichnung, Abgabe
Hergestellt wird nach der Herstellungsanweisung, unter Einhaltung des Hygieneplans (§ 4a ApBetrO) und des Arbeitsschutzes nach Gefahrstoffverordnung. Einwaagen und Umrechnungen kontrolliert man am besten im Vier-Augen-Prinzip. Umfüllen, Abfüllen, Abpacken und Kennzeichnen dürfen unter Aufsicht eines Apothekers auch PKA übernehmen, seit dem 22. September 2026 zudem anderes nicht-pharmazeutisches Personal mit geeigneten Kenntnissen (§ 3 Abs. 5a ApBetrO). Eine Zweigapotheke kann Rezepturen von einer Apotheke desselben Betreibers beziehen (§ 17 Abs. 4a ApBetrO).
Das Rezepturetikett nennt nach § 14 ApBetrO unter anderem die Wirkstoffe nach Art und Menge, alle sonstigen Bestandteile nach der Art, Herstellungsdatum, Verwendbarkeitsfrist, Aufbewahrungshinweise und Gebrauchsanweisung. Dient ein Fertigarzneimittel als Ausgangsstoff, genügt seit der Novelle dessen Bezeichnung. Bei der Abgabe wird zu Anwendung, Lagerung und Aufbrauchsfrist beraten.
Abgrenzung zu Standardzulassung und industriellem Fertigarzneimittel
| Merkmal | Rezeptur | Defektur | Standardzulassung | Industrielles Fertigarzneimittel |
|---|---|---|---|---|
| Anlass | Einzelfall, eine Person | wiederkehrender Bedarf, im Voraus | Vorrat nach festgelegter Monographie | Vermarktung |
| Menge | Einzelanfertigung | bis 100 Packungen am Tag | ohne diese Grenze | große Chargen |
| Zulassung | nicht erforderlich | entbehrlich, wenn § 21 Abs. 2 Nr. 1 AMG erfüllt | Freistellung durch Rechtsverordnung nach § 36 AMG | Einzelzulassung |
| Kennzeichnung | § 14 ApBetrO | §§ 10, 11 AMG | nach Monographie und §§ 10, 11 AMG | §§ 10, 11 AMG |
| Prüfung | mindestens organoleptisch | nach Prüfanweisung | nach Monographie | nach Zulassungsunterlagen |
Bei der Standardzulassung sind Zusammensetzung, Herstellung, Prüfung, Kennzeichnung und Packungsbeilage für häufig gebrauchte Arzneimittel verbindlich festgelegt, etwa für Arzneitees wie Kamillenblüten oder Pfefferminzblätter. Wer sich genau an die Monographie hält, ist von der Einzelzulassung freigestellt; das Inverkehrbringen ist vorher anzuzeigen (§ 67 Abs. 5 AMG). Die Verantwortung für Herstellung und Qualität bleibt bei der Apotheke.
Typische Risiken in der Praxis
| Zubereitung oder Risiko | Problem | Maßnahme |
|---|---|---|
| Omeprazol-Suspension für Kinder | säurelabiler Wirkstoff | alkalisches Vehikel mit Natriumhydrogencarbonat, kühl lagern, kurze Aufbrauchsfrist |
| Harnstoff-Creme | Harnstoff zersetzt sich zu Ammoniak, der pH steigt | Pufferung, z. B. Milchsäure und Natriumlactat nach geprüfter NRF-Vorschrift |
| wässrige Zubereitungen, z. B. Nasentropfen | mikrobielle Kontamination | Konservierung oder Einzeldosen, Isotonie, kurze Aufbrauchsfrist |
| kationischer Wirkstoff in anionischer Grundlage | Inkompatibilität mit dem Emulgator | nichtionische Grundlage wählen |
| Ascorbinsäure-Lösung | Oxidation | Antioxidans, Lichtschutz, Sauerstoff ausschließen |
| Umrechnungen (mg, ml, %) | Dosierfehler | doppelt nachrechnen |
Ein Hautarzt verordnet Chlorhexidindigluconat in Wasserhaltiger hydrophiler Salbe DAB. Bei der Plausibilitätsprüfung fällt auf: Das kationische Chlorhexidin ist mit dem anionischen Emulgator Natriumcetylstearylsulfat inkompatibel. Nach Rücksprache mit dem Arzt wird auf eine geprüfte nichtionische Grundlage gewechselt. Rücksprache und Änderung werden dokumentiert.
Prüfungsfragen
Frage 1
Woran machen Sie in der Apotheke fest, ob eine angeforderte individuelle Herstellung als patientenbezogene Einzelanfertigung oder als Vorratsherstellung einzuordnen ist?
Musterantwort anzeigen
Entscheidend sind Anlass und Zeitpunkt der Herstellung (§ 1a ApBetrO):
- Rezepturarzneimittel: im Einzelfall aufgrund einer Verschreibung oder auf sonstige Anforderung einer einzelnen Person, nicht im Voraus. Ein Rezept ist nicht zwingend, auch der Kundenwunsch genügt.
- Defekturarzneimittel: im Voraus im Rahmen des üblichen Apothekenbetriebs, an einem Tag bis zu hundert abgabefertige Packungen oder eine entsprechende Menge.
Die Einordnung hat Folgen. Die Defektur ist ein Fertigarzneimittel und nur nach § 21 Abs. 2 Nr. 1 AMG zulassungsfrei: nachweislich häufige Verschreibung, wesentliche Herstellungsschritte in der Apotheke, höchstens 100 Packungen am Tag, Abgabe im Rahmen der Apothekenbetriebserlaubnis. Sie braucht außerdem Prüfanweisung und Prüfprotokoll (§ 8 ApBetrO) und eine Kennzeichnung nach § 10 AMG. Die Rezeptur verlangt dagegen für jede Anforderung eine dokumentierte Plausibilitätsprüfung (§ 7 ApBetrO).
Examens-Tipp: Typische Falle: die Rezeptur nur über die ärztliche Verordnung zu definieren. Nennen Sie „Verschreibung oder sonstige Anforderung einer einzelnen Person“ und bei der Defektur die Hunderter-Grenze samt der häufigen Verschreibung als Bedingung der Zulassungsfreiheit.
Frage 2
Welchen Zweck hat die Plausibilitätsprüfung vor der Herstellung und welche Punkte würden Sie dabei in der Apotheke systematisch abarbeiten?
Musterantwort anzeigen
Die Plausibilitätsprüfung ist eine pharmazeutische Risikoprüfung jeder Rezepturanforderung. Sie wird von einem Apotheker vorgenommen und dokumentiert (§ 7 Abs. 1b ApBetrO). Ziel ist, Probleme bei Wirksamkeit, Sicherheit, Stabilität und Anwendbarkeit zu erkennen, bevor ein fehlerhaftes Arzneimittel entsteht.
Gesetzlich zu berücksichtigen sind insbesondere:
- Dosierung
- Applikationsart
- Art, Menge und Kompatibilität der Ausgangsstoffe und deren gleichbleibende Qualität über die Haltbarkeit (z. B. Ausfällung, Oxidation, Hydrolyse)
- Haltbarkeit der Zubereitung
Praktisch kommen hinzu: mikrobiologisches Risiko wässriger Zubereitungen, geeignetes Behältnis, Schutz vor Licht, Sauerstoff und Feuchtigkeit.
Bei Bedenken, erkennbarem Irrtum oder unleserlicher Verschreibung wird erst hergestellt, wenn die Unklarheit beseitigt ist, bei einer Verschreibung in der Regel durch Rücksprache mit dem Arzt (§ 7 Abs. 1 Satz 4 ApBetrO). Das gilt entsprechend für die Einzelherstellung ohne Verschreibung (§ 7 Abs. 1 Satz 5 ApBetrO). Folgen können eine angepasste Formulierung, eine andere Grundlage oder die Ablehnung sein.
Examens-Tipp: Nennen Sie zuerst die vier gesetzlichen Kriterien (Dosierung, Applikationsart, Ausgangsstoffe mit Kompatibilität, Haltbarkeit) und dann „durch einen Apotheker, dokumentiert“. Genau diese beiden formalen Punkte vergessen viele.
Frage 3
Wie stellen Sie sicher, dass Ausgangsstoffe in der Rezeptur/Defektur vor der Verwendung die erforderliche Qualität haben?
Musterantwort anzeigen
Es dürfen nur Ausgangsstoffe verwendet werden, deren ordnungsgemäße Qualität festgestellt ist (§ 11 ApBetrO), in der Regel in Arzneibuchqualität.
- Die Prüfung richtet sich nach den anerkannten pharmazeutischen Regeln (§ 6 ApBetrO).
- Liegt ein Prüfzertifikat vor, wird mindestens die Identität in der Apotheke festgestellt.
- Prüfung und Ergebnis werden dokumentiert, damit nachvollziehbar ist, welche Charge in welcher Qualität eingesetzt wurde.
- Geprüfte und ungeprüfte Stoffe werden klar getrennt gelagert, damit nichts versehentlich verwendet wird.
Seit 22.09.2026 (ApBetrO-Novelle) kann eine andere Apotheke desselben Betreibers die Identitätsprüfung übernehmen, wenn das Behältnis gekennzeichnet, so verschlossen, dass ein zwischenzeitliches Öffnen erkennbar wäre, und unbeschädigt ist (§ 6 Abs. 3a ApBetrO); dann ist in der belieferten Apotheke kein Labor nötig. Bei GMP-Ausgangsstoffen mit Prüfzertifikat und Manipulationsschutz kann die Identitätsprüfung entfallen.
Examens-Tipp: Kern der Antwort: „Qualität festgestellt, Identität in der Apotheke, dokumentiert, getrennt gelagert“. Wer zusätzlich die neue Arbeitsteilung im Filialverbund nennt, zeigt aktuelles Wissen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.