Parenteralia
Parenteralia: Arzneibuch-Anforderungen, § 35 ApBetrO, Endsterilisation vs. aseptische Herstellung, Reinraumklassen, Media Fill und Zytostatika-Schutz.
Parenteralia umgehen die natürlichen Schutzbarrieren von Haut und Schleimhaut. Ein Fehler bei Herstellung oder Prüfung wirkt deshalb sofort und oft lebensbedrohlich: Keime führen zur Sepsis, Endotoxine zu Fieber oder Schock, Partikel zu Embolien. Für die Prüfung muss sitzen, welche Qualität das Arzneibuch verlangt und welche Regeln die Apothekenbetriebsordnung (ApBetrO) für die Herstellung aufstellt. Ebenso wichtig ist die Frage, warum bei patientenindividuellen Zubereitungen der Prozess und nicht das Endprodukt geprüft wird.
Sterile Zubereitungen zur Injektion, Infusion oder Implantation in den Körper (Monographie „Parenteralia“ des Europäischen Arzneibuchs, Ph. Eur.). Sie werden intravenös gegeben, aber auch subkutan, intramuskulär, intrathekal oder in andere Gewebe. Sie gelangen also nicht immer direkt in den Blutkreislauf.
Qualitätsanforderungen des Arzneibuchs
| Anforderung | Was verlangt wird | Warum |
|---|---|---|
| Sterilität | Sterilitätssicherheitswert (SAL) von höchstens 10⁻⁶; Prüfung auf Sterilität (Ph. Eur. 2.6.1) | Infektion bis Sepsis |
| Pyrogenfreiheit | Grenzwert für bakterielle Endotoxine, meist LAL-Test (Ph. Eur. 2.6.14) | Fieber, Schüttelfrost, Schock |
| Partikel | praktisch frei von sichtbaren Partikeln (2.9.20), Grenzwerte für nicht sichtbare Partikel (2.9.19) | Embolien, Phlebitis, Granulome |
| Isotonie, pH | Infusionen möglichst isoton; pH möglichst physiologisch (euhydrisch), soweit die Stabilität es zulässt | Hämolyse, Schmerz, Gewebereizung |
„Absolute Keimfreiheit“ lässt sich nicht beweisen. Sterilität ist eine Wahrscheinlichkeitsaussage: höchstens ein unsteriles Behältnis unter einer Million. Auch „keine submikroskopischen Partikel“ ist falsch, denn das Arzneibuch setzt dafür Grenzwerte. Und nicht jede Zubereitung muss isoton sein: Kleinvolumige Injektionen und hypertone Lösungen zur parenteralen Ernährung, die über einen zentralen Venenkatheter laufen, sind zulässig.
Rechtlicher Rahmen in der Apotheke
Stellt eine Apotheke Parenteralia her, gilt § 35 ApBetrO ergänzend zu den allgemeinen Rezeptur- und Defekturregeln (§§ 7, 8 ApBetrO). Er verlangt unter anderem:
- Festlegungen im Qualitätsmanagementsystem (QMS, § 2a ApBetrO),
- einen eigenen Herstellungsraum und aseptische Arbeitsbedingungen nach dem EU-GMP-Leitfaden (Anhang 1),
- geschultes Personal und validierte Prozesse,
- Herstellungsanweisung, Herstellungsprotokoll und Freigabe durch einen Apotheker.
Weitere Normen, die gern abgefragt werden:
- Keine Herstellungserlaubnis ist im Rahmen des üblichen Apothekenbetriebs nötig (§ 13 Abs. 2 AMG). Keine Zulassung brauchen Rezepturen, weil sie keine Fertigarzneimittel sind (§ 4 Abs. 1, § 21 Abs. 1 AMG). Defekturen sind zulassungsfrei, wenn sie auf Grund nachweislich häufiger ärztlicher Verschreibung in einer Menge bis zu hundert abgabefertigen Packungen am Tag hergestellt werden (§ 21 Abs. 2 Nr. 1 AMG). Für Zytostatikazubereitungen und parenterale Ernährung, die auf Verschreibung für einen Patienten aus zugelassenen Arzneimitteln für Apotheken hergestellt werden, gilt zusätzlich § 21 Abs. 2 Nr. 1b Buchst. a AMG.
- Rekonstitution (§ 4 Abs. 31 AMG) ist das Überführen eines Fertigarzneimittels in die anwendungsfähige Form unmittelbar vor der Anwendung nach Packungsbeilage, etwa auf Station. Sie ist von der Herstellung in der Apotheke abzugrenzen.
- Direkte Abgabe an den Arzt: Anwendungsfertige Zytostatikazubereitungen dürfen auf Grund einer Absprache unmittelbar an den anwendenden Arzt abgegeben werden (§ 11 Abs. 2 ApoG). Das ist eine Ausnahme vom Zuweisungsverbot.
- Keine PTA-Vertretung: Seit dem 2. Juli 2026 erprobt § 29 ApoG (Apothekenversorgung-Weiterentwicklungsgesetz, ApoVWG) die Vertretung des Leiters durch eine pharmazeutisch-technische Assistentin oder einen pharmazeutisch-technischen Assistenten (PTA). Für Apotheken mit Herstellung von Parenteralia ist sie ausgeschlossen.
- Preisbildung: Für parenterale Zubereitungen gelten Sonderregeln der Arzneimittelpreisverordnung (§ 5 AMPreisV) und die Vereinbarungen der Hilfstaxe.
Zwei Herstellungswege
- Herstellung unter kontrollierten Reinraumbedingungen mit geringer Keimbelastung, dann Sterilisation im verschlossenen Endbehältnis
- Referenzverfahren: Dampfsterilisation 121 °C, 15 Minuten
- Vom Arzneibuch bevorzugt, weil die Sterilität am Endprodukt gesichert wird
- Typisch bei hitzestabilen Defekturen, etwa Kochsalz- oder Glucoselösungen
- Sterile Komponenten werden aseptisch zusammengeführt, oder die Lösung wird sterilfiltriert (0,22 µm) und aseptisch abgefüllt
- Nötig, wenn Wirkstoff oder Behältnis eine Sterilisation nicht vertragen
- Standard bei patientenindividuellen Zubereitungen: Zytostatika, monoklonale Antikörper, parenterale Ernährung, Schmerzpumpen
Die Leitfrage lautet also immer zuerst: Lässt sich das Produkt im Endbehältnis sterilisieren? Nur wenn nicht, wird aseptisch gearbeitet.
Reinraumzonen und Monitoring
Die kritischen Schritte finden in der Reinraumklasse A statt. Kritisch sind alle Schritte, bei denen das Produkt offen ist: Aufziehen, Zuspritzen, Abfüllen. Klasse A bedeutet eine turbulenzarme Verdrängungsströmung durch HEPA-Filter, in einer Werkbank oder in einem Isolator. Diese Zone ist in der Regel von einem Raum der Klasse B umgeben. § 35 Abs. 4 ApBetrO lässt auch Klasse C zu, wenn die Arzneimittelqualität durch ein validiertes Verfahren nachweislich gewährleistet ist; beim Einsatz eines Isolators genügt Klasse D. Werden die Arzneimittel im Endbehältnis sterilisiert, genügt für die Zubereitung Klasse D, für die Abfüllung ist Klasse C einzuhalten. Schleusen der Klassen C und D sowie eine Druckkaskade halten Partikel und Keime von außen fern. Personal und Material werden getrennt eingeschleust, denn der Mensch ist die größte Keimquelle.
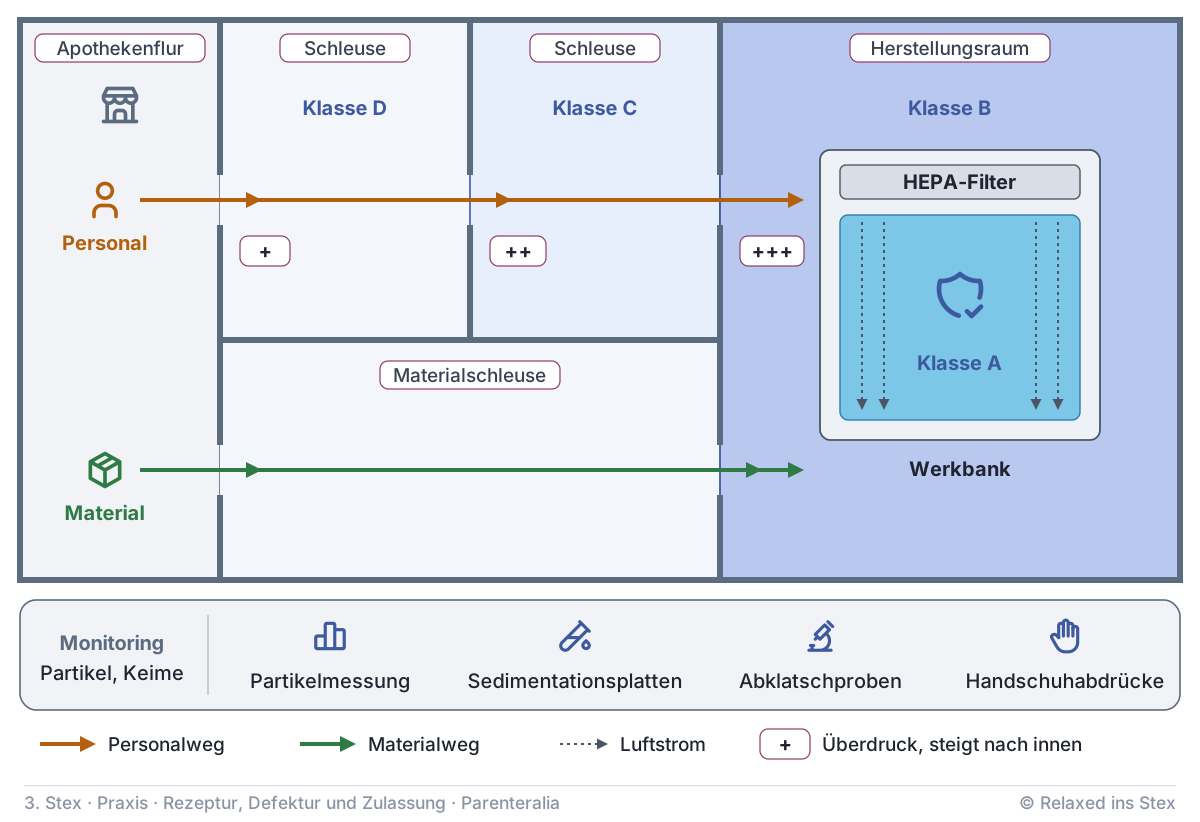
Überwacht wird mit folgenden Mitteln:
- Partikelmessung,
- Sedimentationsplatten,
- Abklatschproben von Oberflächen,
- Handschuhabdrücke am Ende der Herstellung.
Reinigungs- und Desinfektionspläne sowie die Wartung der Filter werden dokumentiert.
Zytostatika: Produkt- und Personenschutz
Bei Zytostatika zählt neben der Produktqualität der Schutz der Beschäftigten, denn viele Wirkstoffe sind krebserzeugend, keimzellmutagen oder reproduktionstoxisch (CMR). Gearbeitet wird in einer Zytostatika-Sicherheitswerkbank (DIN 12980) oder einem Isolator. Beide schützen Produkt und Person zugleich. Eine reine Laminar-Flow-Werkbank, die zum Bediener hin ausbläst, ist ungeeignet.
Dazu kommen Gefährdungsbeurteilung nach Gefahrstoffverordnung und TRGS 525 sowie folgende Schutzmaßnahmen:
- Schutzkittel und geeignete Handschuhe mit regelmäßigem Wechsel,
- geschlossene Überleitsysteme,
- ein Spill-Kit für Verschüttungen,
- getrennte Entsorgung kontaminierter Materialien.
Schwangere und Stillende dürfen nach dem Mutterschutzgesetz keine CMR-Zytostatika herstellen.
Zur Plausibilitätsprüfung gehören:
- Dosis nach Körperoberfläche, bei Carboplatin nach Ziel-AUC (Calvert-Formel),
- Organfunktion,
- Kumulativdosen (etwa bei Doxorubicin),
- das Therapieschema.
Fachlich sauber einordnen: Cyclophosphamid (Alkylans) und Doxorubicin (Anthrazyklin) wirken weitgehend zellzyklusunspezifisch. Phasenspezifisch sind zum Beispiel Methotrexat und 5-Fluorouracil (S-Phase) oder Paclitaxel (M-Phase).
Eine onkologische Praxis fordert Paclitaxel 175 mg/m² an. Die Apotheke berechnet die Körperoberfläche aus Größe und Gewicht und prüft Zyklus, Blutbild und Prämedikation. Sie berechnet das Volumen, wählt ein PVC-freies Infusionsbehältnis und vermerkt den nötigen Inline-Filter sowie die Haltbarkeit nach Herstellung. Erst wenn alles plausibel ist, beginnt die Herstellung.
Ablauf in der Apotheke
- Plausibilität: Verordnung, Dosis, Trägerlösung, Kompatibilität und Stabilität prüfen (§ 7 Abs. 1b ApBetrO), nach § 35 Abs. 6 ApBetrO auch patientenindividuelle Faktoren, Regeldosierung und die daraus folgende individuelle Dosis.
- Vorbereitung: Ausgangsstoffe und Primärpackmittel prüfen, Material desinfiziert einschleusen, umkleiden.
- Aseptische Herstellung: in Klasse A nach Herstellungsanweisung, ohne Unterbrechung, eine Zubereitung nach der anderen.
- Inprozesskontrolle: Vier-Augen-Prinzip oder gravimetrische Kontrolle; Chargen und Zeiten ins Herstellungsprotokoll.
- Endkontrolle und Kennzeichnung: Sichtprüfung auf Partikel und Dichtigkeit; Etikett mit Patient, Wirkstoff, Dosis, Applikationsweg und Haltbarkeit.
- Freigabe und Transport: Freigabe durch einen Apotheker; Transport geschützt und, wo nötig, gekühlt. Zytostatika werden bruchsicher verpackt und gekennzeichnet.
Prüfungsfragen
Frage 1
Welche zentralen Qualitätsanforderungen müssen Parenteralia erfüllen, und warum?
Musterantwort anzeigen
Parenteralia umgehen Haut- und Schleimhautbarrieren, deshalb wirken Mängel sofort. Nach Ph. Eur. gilt:
- Sterilität: Sterilitätssicherheitswert (SAL ≤ 10⁻⁶), geprüft nach 2.6.1. Kontamination kann zur Sepsis führen.
- Pyrogenfreiheit: Grenzwert für bakterielle Endotoxine (LAL-Test). Sonst drohen Fieber und Schock.
- Partikel: praktisch frei von sichtbaren Partikeln, Grenzwerte für nicht sichtbare (2.9.19, 2.9.20). Partikel können Embolien und Phlebitis auslösen.
- Isotonie und pH: Infusionen möglichst isoton, pH möglichst euhydrisch, soweit die Stabilität es zulässt. So lassen sich Hämolyse und Gewebereizung vermeiden.
Ausnahmen sind möglich, etwa hypertone Lösungen zur parenteralen Ernährung über einen zentralen Venenkatheter.
Examens-Tipp: Prüfer haken nach, wenn man „absolut keimfrei“ oder „keine Partikel“ sagt: Sterilität ist eine Wahrscheinlichkeit, für nicht sichtbare Partikel gibt es Grenzwerte.
Frage 2
Woran entscheiden Sie, ob eine Zubereitung im Endbehältnis sterilisiert oder aseptisch hergestellt wird?
Musterantwort anzeigen
Leitfrage: Verträgt das Produkt im Endbehältnis eine Sterilisation?
- Ja: Dann ist die Sterilisation im Endbehältnis nach Ph. Eur. bevorzugt, Referenz ist Dampf 121 °C, 15 min. Vorher wird unter kontrollierten Reinraumbedingungen mit geringer Keimbelastung hergestellt. Typisch sind hitzestabile Defekturen wie Kochsalz- oder Glucoselösungen.
- Nein: Das gilt bei hitzeempfindlichen Wirkstoffen, Proteinen, Emulsionen oder ungeeigneten Behältnissen. Dann folgt die Sterilfiltration (0,22 µm) mit aseptischer Abfüllung oder das aseptische Zusammenführen steriler Komponenten. Das ist Standard bei patientenindividuellen Zubereitungen wie Zytostatika, monoklonalen Antikörpern oder parenteraler Ernährung.
Beide Wege regelt das QMS nach § 35 ApBetrO mit Herstellungsanweisung, Validierung und Freigabe durch einen Apotheker.
Examens-Tipp: Erst die Leitfrage nennen, dann die Rangfolge: Endsterilisation vor Sterilfiltration vor rein aseptischer Arbeit. Die Umkehrung „aseptisch ist immer Standard“ ist eine typische Falle.
Frage 3
Warum gibt es bei der aseptischen Herstellung eine Zoneneinteilung, und wie wird ihre Wirksamkeit nachgewiesen?
Musterantwort anzeigen
Der kritische Schritt, bei dem das Produkt offen ist (Aufziehen, Zuspritzen, Abfüllen), findet in Reinraumklasse A statt. Dort herrscht turbulenzarme Strömung durch HEPA-Filter in einer Werkbank oder einem Isolator. Die Zone liegt in einem Raum mindestens der Klasse B (nach Validierung auch Klasse C, beim Isolator Klasse D, § 35 Abs. 4 ApBetrO). Schleusen der Klassen C und D sowie eine Druckkaskade schützen sie, Personal und Material werden getrennt eingeschleust.
Den Nachweis liefert ein Monitoring aus Partikelmessung, Sedimentationsplatten, Abklatschproben und Handschuhabdrücken. Patientenindividuelle Zubereitungen können nicht vor der Anwendung auf Sterilität geprüft werden: Die Prüfung zerstört das Produkt und dauert 14 Tage. Deshalb wird der Prozess durch Media Fill validiert, also durch Simulation mit Nährmedium, und jede Person regelmäßig qualifiziert.
Bei Zytostatika kommt der Personenschutz hinzu: Sicherheitswerkbank nach DIN 12980 oder Isolator.
Examens-Tipp: Dreiklang nennen: Klasse A im Hintergrund B, Monitoring, Media Fill. Wer begründet, warum die Endprüfung nicht reicht, zeigt echtes Verständnis.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.