Umgang mit Blut und Blutprodukten
Blut und Blutprodukte in der Apotheke: PEI-Zuständigkeit, staatliche Chargenprüfung, Dokumentation nach § 17 Abs. 6a ApBetrO und 30 Jahre Aufbewahrung.
Blut und Blutprodukte sind Arzneimittel menschlicher Herkunft. Trotz Spenderauswahl, Testung und Virusinaktivierung bleibt ein kleines Restrisiko für übertragbare Erreger, das unter Umständen erst Jahre später erkannt wird. Deshalb verlangt das Recht eine lückenlose Rückverfolgbarkeit jeder Charge vom Hersteller bis zum Patienten. Die Apotheke ist ein Glied dieser Kette.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Blut und Blutprodukte sind Arzneimittel menschlicher Herkunft. Trotz Spenderauswahl, Testung und Virusinaktivierung bleibt ein kleines Restrisiko für übertragbare Erreger, das unter Umständen erst Jahre später erkannt wird. Deshalb verlangt das Recht eine lückenlose Rückverfolgbarkeit jeder Charge vom Hersteller bis zum Patienten. Die Apotheke ist ein Glied dieser Kette.
Was zu Blut und Blutprodukten gehört
Nach § 4 Abs. 2 AMG (Arzneimittelgesetz) sind das Arzneimittel, die aus Blut gewonnene Blut-, Plasma- oder Serumkonserven, Blutbestandteile oder Zubereitungen aus Blutbestandteilen sind oder als Wirkstoffe enthalten. Das Transfusionsgesetz (TFG) fasst Blutzubereitungen und Sera aus menschlichem Blut unter dem Begriff Blutprodukte zusammen.
Für die Praxis hilft eine Einteilung in drei Gruppen:
| Gruppe | Beispiele | Typischer Versorgungsweg |
|---|---|---|
| Blutkomponenten | Erythrozyten- und Thrombozytenkonzentrate, therapeutisches Plasma | Blutspendedienst, Blutdepot des Krankenhauses; kurze Haltbarkeit |
| Plasmaderivate | Gerinnungsfaktorkonzentrate (Faktor VIII, Faktor IX, PPSB, Fibrinogen), Humanalbumin, Immunglobuline (z. B. Tetanus-, Hepatitis-B-, Anti-D-Immunglobulin) | Krankenhausapotheke und öffentliche Apotheke |
| Rekombinante Gerinnungsfaktoren | gentechnisch hergestellte Faktor-VIII- und Faktor-IX-Präparate | öffentliche Apotheke, vor allem für die Heimselbstbehandlung bei Hämophilie |
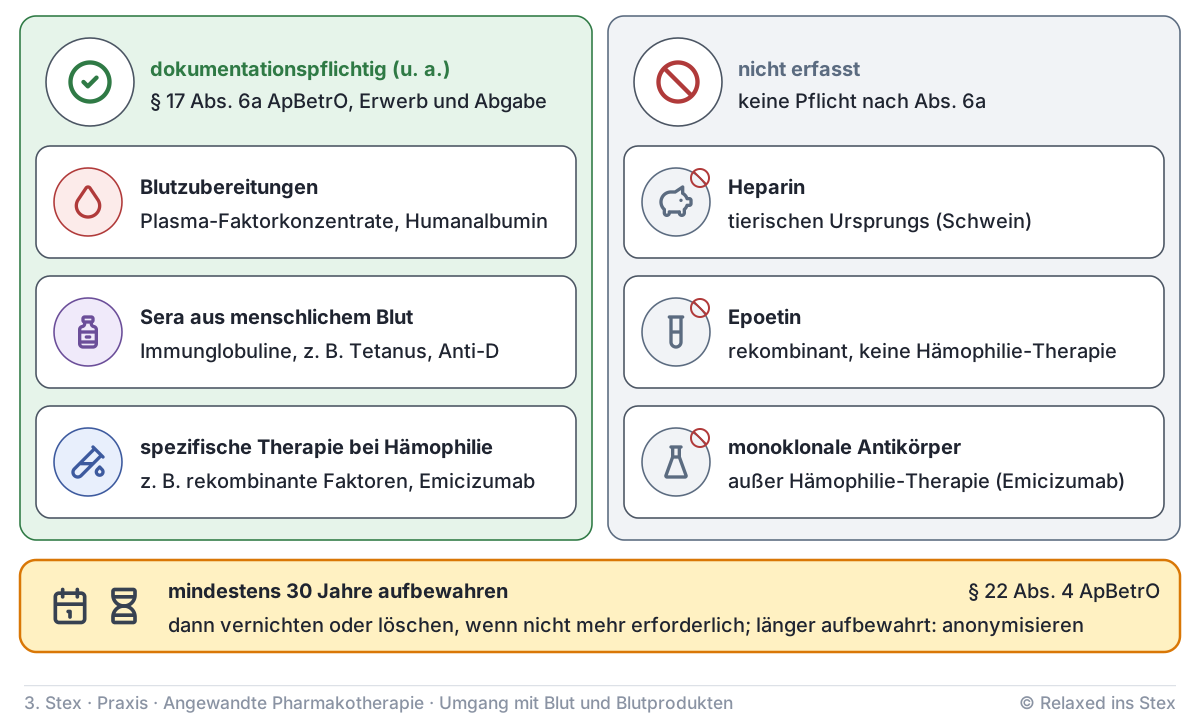
Rekombinante Faktoren stammen nicht aus Blut. Die Apothekenbetriebsordnung bezieht sie trotzdem ausdrücklich in die Dokumentationspflicht ein, weil sie dieselbe Aufgabe erfüllen und dieselben Patienten betreffen. Blutkomponenten werden nach der Richtlinie Hämotherapie über Blutdepots versorgt; in der öffentlichen Apotheke spielen sie praktisch keine Rolle.
Heparin (aus Schweinedarmmukosa), Epoetin oder monoklonale Antikörper wie Adalimumab fallen nicht unter die besondere Chargendokumentation. Immunglobuline aus Spenderplasma dagegen schon, auch die einzelne Fertigspritze Tetanus-Immunglobulin für die Arztpraxis.
Zuständigkeit: das Paul-Ehrlich-Institut
Nach § 77 Abs. 2 AMG ist für Blutzubereitungen, Sera, Impfstoffe und gentechnisch hergestellte Blutbestandteile das Paul-Ehrlich-Institut (PEI) die zuständige Bundesoberbehörde, nicht das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Das PEI erteilt nationale Zulassungen, wirkt bei zentralen EU-Zulassungen über die Europäische Arzneimittel-Agentur (EMA) mit, wertet Nebenwirkungsmeldungen aus und gibt Chargen frei. Die Überwachung der Hersteller, Großhändler und Apotheken vor Ort liegt dagegen bei den Landesbehörden (§ 64 AMG).
Staatliche Chargenprüfung
Nach § 32 Abs. 1 AMG darf die Charge eines Serums, eines Impfstoffes oder eines Allergens erst in den Verkehr gebracht werden, wenn die zuständige Bundesoberbehörde sie freigegeben hat. Immunglobuline sind als Sera (§ 4 Abs. 3 AMG) unmittelbar erfasst. Auf Blutzubereitungen wie Gerinnungsfaktorkonzentrate oder Humanalbumin wird die staatliche Chargenprüfung durch eine Rechtsverordnung nach § 35 Abs. 1 Nr. 4 AMG erstreckt. Zur Freigabe durch die sachkundige Person des Herstellers kommt also eine zweite, amtliche Prüfung hinzu. Der Grund liegt im Ausgangsmaterial: Für Plasmaderivate wird das Plasma vieler tausend Spender gepoolt. Ein Fehler in einer Charge träfe deshalb sehr viele Patienten. Innerhalb der EU wird die Freigabe durch das amtliche Kontrolllabor eines anderen Mitgliedstaats in der Regel anerkannt. Ausnahmen gibt es nur, wenn ein Arzneimittel nach § 32 Abs. 4 AMG von der Freigabe freigestellt ist.
Blutprodukte sind zweifach freigegeben: vom Hersteller und amtlich vom PEI (staatliche Chargenprüfung nach § 32 AMG). In der Apotheke kommt nur an, was beide Prüfungen bestanden hat.
Dokumentation in der Apotheke
Die zentrale Vorschrift für die Apotheke ist § 17 Abs. 6a ApBetrO (Apothekenbetriebsordnung). Beim Erwerb und bei der Abgabe von Blutzubereitungen, Sera aus menschlichem Blut, Zubereitungen aus anderen Stoffen menschlicher Herkunft und Arzneimitteln zur spezifischen Therapie von Gerinnungsstörungen bei Hämophilie sind zum Zweck der Rückverfolgung folgende Angaben aufzuzeichnen:
- Bezeichnung des Arzneimittels
- Chargenbezeichnung und Menge
- Datum des Erwerbs und der Abgabe
- Name oder Firma und Anschrift des Lieferanten
- Name und Anschrift des verschreibenden Arztes
- Name, Vorname, Geburtsdatum und Adresse des Patienten; bei Abgabe für die Arztpraxis (Praxis- oder Sprechstundenbedarf) stattdessen Name und Anschrift des verschreibenden Arztes
Die Form ist nicht vorgeschrieben. Papier oder EDV sind möglich, solange alle Angaben vollständig, nachvollziehbar und jederzeit verfügbar sind. Ein Beispiel:
| Pflichtangabe | Beispiel |
|---|---|
| Arzneimittel | Faktor-VIII-Konzentrat 1000 I.E. |
| Charge | 2024AB102 |
| Erworbene Menge, Datum | 6 Packungen, 01.06.2024 |
| Lieferant | PharmaDirect GmbH, Musterstadt |
| Abgegebene Menge, Datum | 2 Packungen, 02.06.2024 |
| Verschreibender Arzt | Dr. Max Mustermann, Musterstraße 12, 12345 Musterstadt |
| Patient | Anna Müller, 12.04.2010, Hauptstr. 1, 99999 Ort |
Die Apotheke dokumentiert damit den Weg bis zur Abgabe. Die Anwendung am Patienten dokumentiert die behandelnde Einrichtung (Krankenhaus, Hämophiliezentrum, Arztpraxis) patienten- und chargenbezogen nach § 14 TFG. Erst beide Teile zusammen schließen die Kette.
Aufbewahrung: 30 Jahre
Nach § 22 Abs. 4 ApBetrO sind die Aufzeichnungen nach § 17 Abs. 6a mindestens 30 Jahre aufzubewahren. Danach sind sie zu vernichten oder zu löschen, sobald sie nicht mehr erforderlich sind. Wer sie länger aufbewahrt, muss sie anonymisieren. Die lange Frist erklärt sich aus Infektionen mit langer Latenz wie Hepatitis C oder HIV. Wird die Apotheke geschlossen oder übergeben, muss geregelt sein, wer die Unterlagen weiterführt.
Bezug, Lagerung und Abgabe
Blutprodukte sind verschreibungspflichtig. Seit dem Gesetz für mehr Sicherheit in der Arzneimittelversorgung (GSAV) laufen auch Gerinnungsfaktoren für die Heimselbstbehandlung bei Hämophilie seit 1. September 2020 über die Apotheken. Zuvor durften sie direkt an hämostaseologisch qualifizierte Ärzte geliefert werden.
Die meisten Präparate werden bei 2 bis 8 °C gelagert. Manche Faktorkonzentrate dürfen laut Fachinformation einmalig für einen begrenzten Zeitraum bei Raumtemperatur aufbewahrt werden. Dann gilt eine verkürzte Haltbarkeit, die der Patient auf der Packung notiert. Im Botendienst muss die Temperatur eingehalten werden (§ 17 Abs. 2 ApBetrO). Beim Versand verlangt § 35c ApBetrO seit 22. September 2026 eine geplante Kühlkette und schließt Packstationen für kühlpflichtige Arzneimittel aus.
Bei der Heimselbstbehandlung lohnt sich die Beratung zu Rekonstitution und Lagerung. Außerdem sollte der Patient den Chargenaufkleber jeder Anwendung in sein Behandlungstagebuch übertragen, denn das Hämophiliezentrum braucht diese Angaben. Bestellt eine Praxis Tetanus-Immunglobulin als Sprechstundenbedarf, werden Name und Anschrift des Arztes statt Patientendaten dokumentiert.
Zwischenfälle, Rückruf und Grenzen der Betreuung
Bei einem Chargenrückruf, den der Hersteller etwa über die AMK-Nachrichten und den Großhandel bekannt gibt, zeigt sich der Nutzen der Dokumentation: Die Apotheke filtert nach der Chargenbezeichnung, sperrt Restbestände und informiert verschreibende Ärzte und betroffene Patienten. Verdachtsfälle von Nebenwirkungen oder Qualitätsmängeln meldet die Apotheke an die Arzneimittelkommission der Deutschen Apotheker (AMK), die die Meldung an das PEI weitergibt.
Die medizinische Bewertung gehört zum Arzt bzw. zum Hämophiliezentrum. Das gilt etwa für einen Infektionsverdacht, einen nachlassenden Therapieeffekt (Hemmkörper) oder einen Applikationsfehler. Bei Zeichen einer anaphylaktischen Reaktion gilt sofort Notruf 112.
Prüfungsfragen
Frage 1
Welche Behörde ist in Deutschland für Blut und Blutprodukte zuständig, und welche Aufgaben hat sie?
Musterantwort anzeigen
Zuständige Bundesoberbehörde ist nach § 77 Abs. 2 AMG das Paul-Ehrlich-Institut (PEI), nicht das BfArM. Es ist zuständig für Blutzubereitungen, Sera, Impfstoffe und gentechnisch hergestellte Blutbestandteile. Seine Aufgaben:
- Zulassung (national; bei zentralen EU-Zulassungen Mitwirkung über die EMA)
- Pharmakovigilanz, also die Auswertung von Nebenwirkungsmeldungen
- staatliche Chargenprüfung und Chargenfreigabe nach § 32 AMG
Die Überwachung der Betriebe vor Ort, also von Herstellern, Großhändlern und Apotheken, liegt dagegen bei den Landesbehörden (§ 64 AMG).
Examens-Tipp: Knapp mit „PEI, § 77 Abs. 2 AMG“ beginnen und zwei Aufgaben nennen. Wer zusätzlich die Abgrenzung zur Länderüberwachung bringt, zeigt echtes Verständnis der Zuständigkeiten.
Frage 2
Was versteht man unter der staatlichen Chargenprüfung bei Blutzubereitungen, und warum gibt es sie?
Musterantwort anzeigen
Nach § 32 Abs. 1 AMG darf die Charge eines Serums, eines Impfstoffes oder eines Allergens erst in den Verkehr gebracht werden, wenn die zuständige Bundesoberbehörde (PEI) sie freigegeben hat. Immunglobuline sind als Sera direkt erfasst. Auf Blutzubereitungen wie Gerinnungsfaktorkonzentrate und Humanalbumin erstreckt eine Rechtsverordnung nach § 35 Abs. 1 Nr. 4 AMG die staatliche Chargenprüfung. Zur Freigabe durch die sachkundige Person des Herstellers kommt also eine zweite, amtliche Freigabe hinzu. Betroffen sind z. B. Gerinnungsfaktorkonzentrate, Humanalbumin und Immunglobuline.
Der Grund ist das Ausgangsmaterial: Plasma vieler tausend Spender wird gepoolt. Trotz Spenderauswahl, Testung und Virusinaktivierung bleibt ein Restrisiko für übertragbare Erreger, und ein Chargenfehler träfe sehr viele Patienten. Innerhalb der EU wird die Freigabe durch das amtliche Kontrolllabor eines anderen Mitgliedstaats in der Regel anerkannt.
Examens-Tipp: So gliedern: Norm (§ 32 AMG), dann „zweifache Freigabe“, ein Beispiel und der Grund (Plasmapool, Restrisiko). Die Packung selbst trägt kein Freigabemerkmal. In der Apotheke kommt aber nur Freigegebenes an.
Frage 3
Was muss die Apotheke bei Erwerb und Abgabe von Blutprodukten dokumentieren, wozu und wie lange?
Musterantwort anzeigen
Ziel ist die lückenlose Rückverfolgbarkeit jeder Charge, etwa bei einem Rückruf oder Infektionsverdacht. Nach § 17 Abs. 6a ApBetrO gilt die Pflicht für Blutzubereitungen, Sera aus menschlichem Blut, Zubereitungen aus anderen Stoffen menschlicher Herkunft und Arzneimittel zur spezifischen Therapie von Gerinnungsstörungen bei Hämophilie. Aufzuzeichnen sind:
- Bezeichnung, Charge und Menge
- Datum des Erwerbs und der Abgabe
- Lieferant mit Anschrift
- verschreibender Arzt mit Anschrift
- Patient mit Name, Vorname, Geburtsdatum und Adresse; beim Praxisbedarf stattdessen die Arztdaten
Die Aufzeichnungen sind nach § 22 Abs. 4 ApBetrO mindestens 30 Jahre aufzubewahren. Danach sind sie zu löschen, sobald sie nicht mehr erforderlich sind; bei längerer Aufbewahrung müssen sie anonymisiert werden. Die Form (Papier oder EDV) ist frei.
Examens-Tipp: Zuerst das Leitziel „Rückverfolgung“ nennen, dann Norm und Angaben. Typische Falle: 30 Jahre mit der allgemeinen Frist (mindestens fünf Jahre) oder den drei Jahren bei BtM verwechseln. Auch rekombinante Faktoren sind erfasst.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.