§ 38 AMG Registrierung homöopathischer Arzneimittel
§ 38 AMG: Registrierung statt Zulassung für homöopathische Fertigarzneimittel, 1000er-Regel mit Rückausnahmen und erforderliche Antragsunterlagen.
§ 38 AMG schafft für homöopathische Fertigarzneimittel einen eigenen Weg auf den Markt: die Registrierung statt der Zulassung. Weil sich die Wirksamkeit von Homöopathika nach den Maßstäben der regulären Zulassung (§§ 21 ff. AMG) nicht belegen lässt, verzichtet der Gesetzgeber auf diesen Nachweis, prüft aber Qualität und Unbedenklichkeit. Die Entscheidung über den Antrag und die Versagungsgründe regelt der anschließende § 39 AMG.
Was ein homöopathisches Arzneimittel ist
Ein Arzneimittel, das nach einem im Europäischen Arzneibuch oder, in Ermangelung dessen, nach einem in den offiziell gebräuchlichen Pharmakopöen der EU-Mitgliedstaaten beschriebenen homöopathischen Zubereitungsverfahren hergestellt worden ist. In Deutschland ist dafür vor allem das Homöopathische Arzneibuch (HAB) maßgeblich.
Entscheidend ist also das Herstellungsverfahren (z. B. Potenzierung nach HAB-Vorschrift), nicht die Verdünnungsstufe oder die Bezeichnung auf der Packung.
Registrierung statt Zulassung
Homöopathische Fertigarzneimittel dürfen nur in den Verkehr gebracht werden, wenn sie in das Register für homöopathische Arzneimittel bei der zuständigen Bundesoberbehörde eingetragen sind; für Humanarzneimittel ist das das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM).
Einer Zulassung bedarf es nicht; § 21 Absatz 3 findet entsprechende Anwendung.
Der Verweis auf § 21 Abs. 3 AMG bedeutet: Den Antrag stellt grundsätzlich der pharmazeutische Unternehmer. Will ein Hersteller sein Homöopathikum mit einem Anwendungsgebiet vermarkten, reicht die Registrierung nicht; dann braucht er eine reguläre Zulassung.
Registrierte Homöopathika haben keine Indikation. Geprüft werden Qualität und Unbedenklichkeit, nicht die Wirksamkeit.
Die 1000er-Regel und ihre Rückausnahmen
§ 38 Abs. 1 ist dreistufig aufgebaut: Grundsatz ist die Registrierungspflicht. Ausnahme: Keine Registrierung braucht ein Arzneimittel, das ein pharmazeutischer Unternehmer in Mengen bis zu 1.000 Packungen in einem Jahr in den Verkehr bringt. Die Grenze schont kleine Hersteller mit Nischenpräparaten. Rückausnahme: Trotz kleiner Menge bleibt es bei der Registrierungspflicht, wenn einer der folgenden Fälle vorliegt.
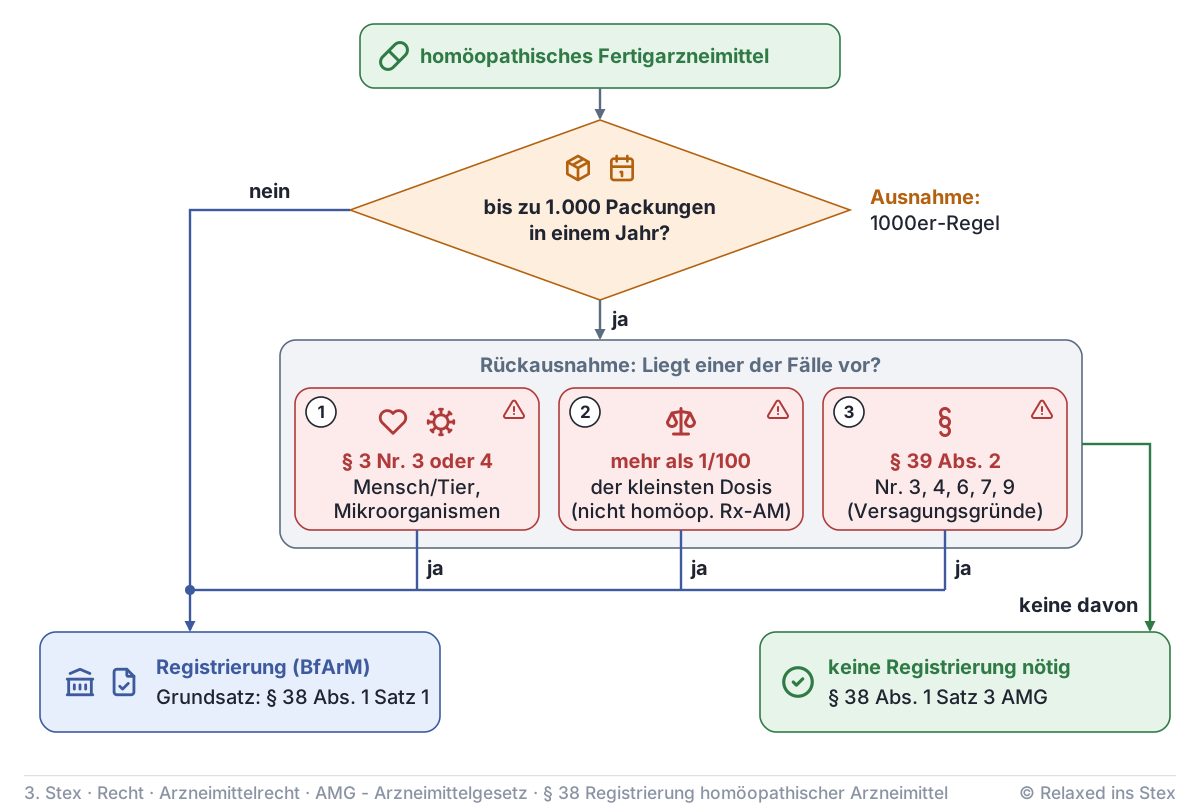
| Nr. | Rückausnahme | Grund |
|---|---|---|
| 1 | Zubereitungen aus Stoffen nach § 3 Nr. 3 (Tierkörper, Körperteile, Körperbestandteile und Stoffwechselprodukte von Mensch oder Tier, z. B. Bienen- oder Schlangengift, Organpräparate) oder § 3 Nr. 4 (Mikroorganismen einschließlich Viren und deren Bestandteile oder Stoffwechselprodukte, z. B. Nosoden) | Infektions- und Kontaminationsrisiko |
| 2 | mehr als den hundertsten Teil der kleinsten Dosis, die in nicht homöopathischen, verschreibungspflichtigen Arzneimitteln verwendet wird | pharmakologisch relevante Wirkstoffmenge |
| 3 | Tatbestände des § 39 Abs. 2 Nr. 3, 4, 6, 7 oder 9, u. a. keine angemessene Qualität, Verdacht schädlicher Wirkungen über das vertretbare Maß, Verschreibungspflicht, Herstellung nicht nach homöopathischer Verfahrenstechnik des Arzneibuchs | was nicht registriert werden könnte, darf auch nicht registrierungsfrei vertrieben werden |
„Bis zu 1.000“ heißt: Genau 1.000 Packungen sind noch freigestellt. Und: Blutprodukte gehören zu § 3 Nr. 3 (Körperbestandteile), nicht zu Nr. 4; Nr. 4 meint Mikroorganismen und Viren.
Was der Registrierungsantrag enthalten muss
Grundsätzlich gelten die Angaben, Unterlagen und Gutachten der §§ 22 und 24 AMG wie bei der Zulassung. § 38 Abs. 2 nimmt aber gezielt heraus, was die Wirksamkeit betrifft:
- Entfallen: Angaben über Wirkungen und Anwendungsgebiete, Unterlagen und Gutachten über die klinische Prüfung sowie die Angaben nach § 22 Abs. 2 Satz 1 Nr. 5 und 5a und Abs. 7 Satz 2.
- Nur soweit nötig: Unterlagen zur pharmakologisch-toxikologischen Prüfung sind vorzulegen, soweit sich die Unbedenklichkeit nicht anderweitig ergibt, insbesondere durch einen angemessen hohen Verdünnungsgrad.
- Immer: Qualitätsunterlagen mit analytischem Gutachten (§ 24 Abs. 1 Nr. 1 AMG). Die Sprachregelung des § 22 Abs. 1a gilt entsprechend.
Beispiel: Bei einer Hochpotenz kann der Verdünnungsgrad die Unbedenklichkeit belegen. Bei einer Tiefpotenz aus einer toxischen Ursubstanz (etwa Belladonna) wird das eher nicht genügen.
Registrierung und Zulassung im Vergleich
- Eintragung in das Register beim BfArM
- kein Wirksamkeitsnachweis, keine klinische Prüfung
- Qualität immer, Unbedenklichkeit ggf. über Verdünnungsgrad
- keine Indikation auf Packung und Packungsbeilage
- nicht für verschreibungspflichtige Arzneimittel
- Zulassungsverfahren mit Bescheid
- Wirksamkeit für die Anwendungsgebiete zu belegen
- vollständige Unterlagen zu Qualität und Unbedenklichkeit
- Indikation wird angegeben
- auch für verschreibungspflichtige Arzneimittel
Bedeutung für die Apotheke
Registrierte Homöopathika tragen den Hinweis „Registriertes homöopathisches Arzneimittel, daher ohne Angabe einer therapeutischen Indikation“ (§ 10 Abs. 4 AMG). Passend dazu verbietet § 5 Heilmittelwerbegesetz (HWG), für registrierte oder von der Registrierung freigestellte Homöopathika mit Anwendungsgebieten zu werben. Das betrifft auch Schaufenster, Aufsteller und Werbung der Apotheke.
Fragt eine Kundin nach „Globuli gegen Erkältung“, steht auf der Packung keine Indikation. Die Beratung darf kein Heilversprechen enthalten und muss Warnsignale erfragen: hohes oder anhaltendes Fieber, Atemnot, Säuglinge, Schwangere oder chronisch Kranke gehören zum Arzt. Auf eine wirksame Therapie darf wegen eines Homöopathikums nicht verzichtet werden.
Prüfungsfragen
Frage 1
Welche behördliche Voraussetzung muss ein homöopathisches Fertigarzneimittel grundsätzlich erfüllen, bevor es in Deutschland in den Verkehr gebracht werden darf?
Musterantwort anzeigen
Homöopathische Fertigarzneimittel brauchen nach § 38 Abs. 1 AMG keine Zulassung, sondern müssen in das Register für homöopathische Arzneimittel bei der zuständigen Bundesoberbehörde (für Humanarzneimittel das BfArM) eingetragen sein (Registrierung). Den Antrag stellt entsprechend § 21 Abs. 3 AMG der pharmazeutische Unternehmer. Ein Wirksamkeitsnachweis und klinische Prüfungen sind nicht erforderlich; geprüft werden Qualität und Unbedenklichkeit. Folge: Registrierte Homöopathika werden ohne Anwendungsgebiet in den Verkehr gebracht. Wer eine Indikation angeben will, braucht eine reguläre Zulassung nach §§ 21 ff. AMG.
Examens-Tipp: Dreischritt: nicht Zulassung, sondern Eintragung ins Register, bei der Bundesoberbehörde (BfArM). Nicht „Standardzulassung“ sagen, das ist § 36 AMG und etwas völlig anderes.
Frage 2
Unter welchen Voraussetzungen darf ein homöopathisches Arzneimittel ohne vorherige Eintragung in das Register in den Verkehr gebracht werden?
Musterantwort anzeigen
Ausnahmsweise ohne Registrierung, wenn der pharmazeutische Unternehmer es in Mengen bis zu 1.000 Packungen in einem Jahr in den Verkehr bringt (1000er-Regel, § 38 Abs. 1 Satz 3 AMG). Diese Ausnahme entfällt (Rückausnahme), wenn das Arzneimittel
- Zubereitungen aus Stoffen nach § 3 Nr. 3 oder 4 enthält,
- mehr als den hundertsten Teil der kleinsten Dosis verschreibungspflichtiger, nicht homöopathischer Arzneimittel enthält oder
- einen der Tatbestände des § 39 Abs. 2 Nr. 3, 4, 6, 7 oder 9 erfüllt (u. a. mangelnde Qualität, Verdacht schädlicher Wirkungen, Verschreibungspflicht, Herstellung nicht nach homöopathischer Verfahrenstechnik).
Examens-Tipp: Grundsatz, Ausnahme, Rückausnahme in dieser Reihenfolge nennen. „Bis zu 1.000“ schließt 1.000 Packungen ein.
Frage 3
In welchem Fall greift die Ausnahme von der Registrierung trotz Unterschreitens der Jahresmenge nicht, weil bestimmte Ausgangsstoffe betroffen sind?
Musterantwort anzeigen
Wenn das Arzneimittel Zubereitungen aus Stoffen nach § 3 Nr. 3 oder Nr. 4 AMG enthält (§ 38 Abs. 1 Satz 3 Nr. 1). § 3 Nr. 3 umfasst Tierkörper, Körperteile, Körperbestandteile und Stoffwechselprodukte von Mensch oder Tier, etwa Bienen- oder Schlangengift, Organpräparate oder Blut. § 3 Nr. 4 umfasst Mikroorganismen einschließlich Viren sowie deren Bestandteile oder Stoffwechselprodukte, etwa Nosoden. Grund ist das besondere Infektions- und Kontaminationsrisiko biologischer Ausgangsstoffe. In diesen Fällen muss das Arzneimittel auch bei bis zu 1.000 Packungen im Jahr registriert werden. Pflanzliche (§ 3 Nr. 2) oder mineralisch-chemische (§ 3 Nr. 1) Ausgangsstoffe lösen diese Rückausnahme nicht aus.
Examens-Tipp: Klassische Falle: Blutprodukte zu Nr. 4 zu zählen. Nr. 3 ist „Mensch und Tier“, Nr. 4 „Mikroorganismen und Viren“.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.