Konformitätsbewertung von Medizinprodukten
Konformitätsbewertung nach MDR und IVDR: Zweckbestimmung, Risikoklassen, Benannte Stelle, CE-Kennzeichen, Übergangsfristen und Händlerpflichten der Apotheke.
Medizinprodukte werden nicht behördlich zugelassen. Stattdessen weist der Hersteller in der Konformitätsbewertung nach, dass sein Produkt die gesetzlichen Anforderungen erfüllt, und bringt danach selbst das CE-Kennzeichen an. Für die Prüfung muss die Kette sitzen: Zweckbestimmung, Risikoklasse, Verfahren mit oder ohne Benannte Stelle, Konformitätserklärung, CE-Kennzeichen. Die Apotheke steht am Ende dieser Kette als Händlerin.
Rechtsrahmen: Hersteller statt Zulassungsbehörde
Seit dem 26. Mai 2021 gilt die Verordnung (EU) 2017/745 über Medizinprodukte (MDR), seit dem 26. Mai 2022 die Verordnung (EU) 2017/746 über In-vitro-Diagnostika (IVDR). Beide gelten unmittelbar; in Deutschland ergänzt sie das Medizinprodukterecht-Durchführungsgesetz (MPDG), das das frühere Medizinproduktegesetz abgelöst hat. Was ein Medizinprodukt ist und wie es sich vom Arzneimittel abgrenzt, behandelt die Seite zu den Allgemeinen Grundlagen.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Medizinprodukte werden nicht behördlich zugelassen. Stattdessen weist der Hersteller in der Konformitätsbewertung nach, dass sein Produkt die gesetzlichen Anforderungen erfüllt, und bringt danach selbst das CE-Kennzeichen an. Für die Prüfung muss die Kette sitzen: Zweckbestimmung, Risikoklasse, Verfahren mit oder ohne Benannte Stelle, Konformitätserklärung, CE-Kennzeichen. Die Apotheke steht am Ende dieser Kette als Händlerin.
Rechtsrahmen: Hersteller statt Zulassungsbehörde
Seit dem 26. Mai 2021 gilt die Verordnung (EU) 2017/745 über Medizinprodukte (MDR), seit dem 26. Mai 2022 die Verordnung (EU) 2017/746 über In-vitro-Diagnostika (IVDR). Beide gelten unmittelbar; in Deutschland ergänzt sie das Medizinprodukterecht-Durchführungsgesetz (MPDG), das das frühere Medizinproduktegesetz abgelöst hat. Was ein Medizinprodukt ist und wie es sich vom Arzneimittel abgrenzt, behandelt die Seite zu den Allgemeinen Grundlagen.
Verfahren, mit dem festgestellt wird, ob ein Produkt die Anforderungen der MDR erfüllt (Art. 2 Nr. 40 MDR), vor allem die grundlegenden Sicherheits- und Leistungsanforderungen nach Anhang I. Verantwortlich ist immer der Hersteller.
Zweckbestimmung und Risikoklasse
Ausgangspunkt ist die Zweckbestimmung: die vom Hersteller festgelegte Verwendung, etwa „zur Messung des Blutzuckerspiegels“. Aus ihr ergibt sich mit den 22 Klassifizierungsregeln in Anhang VIII MDR die Risikoklasse. Maßgeblich sind unter anderem:
- Invasivität: nicht invasiv, über Körperöffnung, chirurgisch invasiv, implantierbar
- Anwendungsdauer: vorübergehend (unter 60 Minuten), kurzzeitig (bis 30 Tage), langzeitig (über 30 Tage)
- aktives Produkt mit Energiezufuhr oder Abgabe von Stoffen
- betroffenes Organ, z. B. zentrales Kreislauf- oder Nervensystem
| Klasse | Risiko | Beispiele | Benannte Stelle |
|---|---|---|---|
| I | gering | Verbandmull, Gehhilfe, Rollstuhl | nein |
| Is, Im, Ir | gering, mit Besonderheit | steriler Wundverband, Produkt mit Messfunktion, wiederverwendbare Schere | ja, aber nur für Sterilität, Messfunktion bzw. Aufbereitung |
| IIa | mittel | Injektionskanülen, Hörgeräte | ja |
| IIb | erhöht | Infusionspumpen, Kondome | ja |
| III | hoch | Herzklappen, Kupferspirale | ja |
Bei sterilen Klasse-I-Produkten, solchen mit Messfunktion und wiederverwendbaren chirurgischen Instrumenten prüft die Benannte Stelle nur diesen Teilaspekt (Art. 52 Abs. 7 MDR). Die Kennnummer der Stelle steht dann trotzdem neben dem CE-Kennzeichen.
Bausteine des Verfahrens
Je nach Klasse kombiniert der Hersteller diese Elemente:
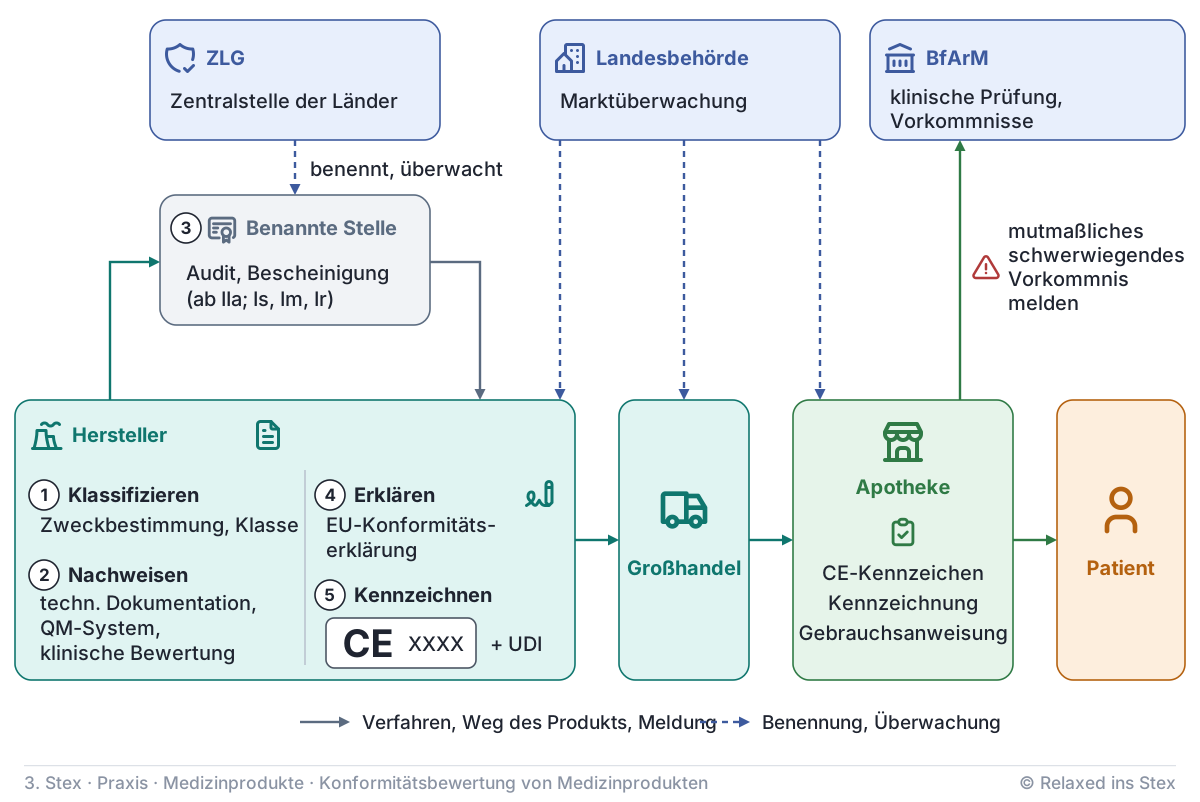
- Technische Dokumentation (Anhänge II und III MDR): Konstruktion, Materialien, Risikomanagement, Verifizierung
- Qualitätsmanagementsystem (Art. 10 MDR), in der Praxis meist nach ISO 13485
- Klinische Bewertung (Art. 61 MDR), Pflicht für alle Klassen
- Prüfung durch die Benannte Stelle: QM-System mit Bewertung der technischen Dokumentation (Anhang IX) oder Baumusterprüfung (Anhang X) plus Produktkonformitätsprüfung (Anhang XI)
- Überwachung nach dem Inverkehrbringen: Marktbeobachtung und Vigilanz bleiben Herstellerpflicht
- Klassifizieren: Zweckbestimmung festlegen, Klasse nach Anhang VIII bestimmen.
- Nachweisen: technische Dokumentation, QM-System, klinische Bewertung.
- Prüfen lassen: ab Klasse IIa (und bei Is, Im, Ir) Bescheinigung der Benannten Stelle.
- Erklären: EU-Konformitätserklärung des Herstellers (Art. 19 MDR).
- Kennzeichnen: CE-Kennzeichen, ggf. mit vierstelliger Kennnummer der Benannten Stelle (Art. 20 MDR), dazu UDI (eindeutige Produktkennung) und Registrierung in der EU-Datenbank EUDAMED.
Das CE-Kennzeichen ist kein Qualitätssiegel. Es zeigt, dass der Hersteller die Konformität erklärt hat und das Produkt in der EU verkehrsfähig ist. Ausnahmen ohne CE-Kennzeichen sind Sonderanfertigungen und Prüfprodukte für klinische Prüfungen.
Wer macht was: Benannte Stelle und Behörden
Benannte Stellen sind private, unabhängige Prüf- und Zertifizierungsstellen. In Deutschland benennt und überwacht sie die Zentralstelle der Länder für Gesundheitsschutz bei Arzneimitteln und Medizinprodukten (ZLG); die EU-Kommission vergibt die Kennnummer. Sie auditieren den Hersteller und stellen Bescheinigungen aus (höchstens fünf Jahre gültig, Art. 56 MDR). Enthält ein Produkt einen arzneilich wirksamen Hilfsstoff, holt die Benannte Stelle ein Gutachten einer Arzneimittelbehörde ein (BfArM oder EMA).
Das BfArM (Bundesinstitut für Arzneimittel und Medizinprodukte) genehmigt klinische Prüfungen, bewertet Risiken aus Vorkommnismeldungen und kann Sonderzulassungen erteilen. Die Marktüberwachung liegt bei den Landesbehörden.
Klinische Bewertung und klinische Prüfung
Jeder Hersteller muss Sicherheit und Leistung klinisch belegen, etwa mit Literatur, Daten gleichartiger Produkte oder eigenen Studien. Für implantierbare Produkte und Klasse III sind eigene klinische Prüfungen grundsätzlich Pflicht (Art. 61 Abs. 4 MDR). Eine klinische Prüfung braucht eine zustimmende Stellungnahme der Ethikkommission und die Genehmigung der Bundesoberbehörde; für Produkte geringen Risikos gelten Erleichterungen (Art. 70 Abs. 7 MDR). Bei IVD heißen die entsprechenden Studien Leistungsstudien.
In-vitro-Diagnostika nach IVDR
IVD werden nach Anhang VIII IVDR in vier Klassen eingeteilt. Entscheidend ist, welchen Schaden ein falsches Ergebnis anrichten kann.
| Klasse | Beispiele | Benannte Stelle |
|---|---|---|
| A | Probengefäße, Pufferlösungen | nein, außer steril |
| B | Schwangerschafts- und Cholesterin-Selbsttest, Urinteststreifen | ja |
| C | Blutzucker-Selbsttest, SARS-CoV-2-Selbsttest | ja |
| D | HIV-Tests, AB0-Blutgruppenbestimmung | ja |
Selbsttests sind in der Regel mindestens Klasse C; nur bestimmte Tests wie Schwangerschafts- oder Cholesterintests liegen in Klasse B.
Übergangsfristen und Sonderzulassung
Produkte mit Bescheinigungen nach den alten EU-Richtlinien dürfen unter Bedingungen (u. a. Antrag bei einer Benannten Stelle nach MDR) weiter in Verkehr gebracht werden: Klasse III und implantierbare IIb bis 31.12.2027, übrige bis 31.12.2028 (VO (EU) 2023/607). Für IVD gilt seit VO (EU) 2024/1860: Klasse D bis 31.12.2027, C bis 31.12.2028, B und sterile A bis 31.12.2029. Die Abverkaufsfrist ist gestrichen: Ware, die bereits in Verkehr gebracht wurde, darf die Apotheke weiter abgeben.
Auf begründeten Antrag kann das BfArM im Interesse der öffentlichen Gesundheit oder der Patientensicherheit ein Produkt ohne abgeschlossene Konformitätsbewertung befristet zulassen (Art. 59 MDR, Art. 54 IVDR).
Die Apotheke als Händlerin
Die Apotheke bewertet keine Konformität und prüft keine Klassifizierung. Als Händlerin muss sie vor der Abgabe kontrollieren (Art. 14 MDR, stichprobenartig zulässig):
- CE-Kennzeichen vorhanden, ggf. mit Kennnummer der Benannten Stelle
- EU-Konformitätserklärung wurde ausgestellt (sie muss nicht vorliegen)
- Kennzeichnung und Gebrauchsanweisung vorhanden
- bei Importware ist der Importeur angegeben, UDI vergeben
Sie lagert nach Herstellervorgaben, leitet Beschwerden an den Hersteller weiter und gibt Produkte mit Konformitätszweifeln nicht ab.
Ein Kunde meldet, dass sein Blutzuckermessgerät trotz korrekter Anwendung stark abweichende Werte anzeigt und er daraufhin falsch Insulin dosiert hat. Das ist ein mutmaßlich schwerwiegendes Vorkommnis: unverzüglich an das BfArM melden (Medizinprodukte-Anwendermelde- und Informationsverordnung, MPAMIV), in der Praxis oft über die Arzneimittelkommission der Deutschen Apotheker (AMK), und den Hersteller informieren. Gerät und Teststreifen möglichst aufbewahren.
Prüfungsfragen
Frage 1
Welche Bedeutung hat die vom Hersteller festgelegte medizinische Hauptfunktion eines Medizinprodukts für die weiteren regulatorischen Schritte?
Musterantwort anzeigen
Die vom Hersteller festgelegte Verwendung ist die Zweckbestimmung. Sie ist Ausgangspunkt aller weiteren Schritte, weil ein Produkt nicht nach seiner Bauart, sondern nach seiner vorgesehenen Anwendung eingestuft wird.
Aus der Zweckbestimmung folgt mit den 22 Regeln in Anhang VIII MDR die Risikoklasse (I, IIa, IIb, III). Kriterien sind u. a. Invasivität, Anwendungsdauer (vorübergehend, kurzzeitig, langzeitig), aktive Energiezufuhr und das betroffene Organ. Die Klasse entscheidet über das Konformitätsbewertungsverfahren und darüber, ob eine Benannte Stelle einzubinden ist: ab Klasse IIa immer, bei Klasse I nur für sterile Produkte, Produkte mit Messfunktion und wiederverwendbare chirurgische Instrumente (beschränkt auf diese Aspekte). Damit steuert die Zweckbestimmung, welche Nachweise nötig sind und wie aufwendig der Weg zur EU-Konformitätserklärung und zum CE-Kennzeichen ist.
Examens-Tipp: Roter Faden: Zweckbestimmung, Klasse, Verfahren, Benannte Stelle, Erklärung, CE. Wer die Sonderfälle Is, Im, Ir nennt und weiß, dass die Benannte Stelle dort nur Teilaspekte prüft, zeigt Detailwissen.
Frage 2
Was sind die letzten formalen Schritte, bevor ein Medizinprodukt mit CE-Kennzeichen in der EU in Verkehr gebracht werden darf?
Musterantwort anzeigen
Nach abgeschlossener Konformitätsbewertung (ab Klasse IIa mit Bescheinigung der Benannten Stelle) stellt der Hersteller die EU-Konformitätserklärung aus (Art. 19 MDR). Darin erklärt er in eigener Verantwortung, dass das Produkt die grundlegenden Sicherheits- und Leistungsanforderungen nach Anhang I MDR erfüllt.
Erst danach bringt der Hersteller selbst das CE-Kennzeichen an (Art. 20 MDR), bei Beteiligung einer Benannten Stelle zusammen mit deren vierstelliger Kennnummer. Außerdem erhält das Produkt eine UDI (eindeutige Produktkennung) und wird in EUDAMED registriert. Dann ist es in der EU verkehrsfähig. Eine behördliche Zulassung wie beim Arzneimittel gibt es nicht.
Examens-Tipp: Reihenfolge: Bewertung, Bescheinigung, Erklärung, CE. Typische Falle: zu behaupten, die Benannte Stelle oder das BfArM vergebe das CE-Kennzeichen; angebracht wird es immer vom Hersteller.
Frage 3
Welche Aussage trifft das CE-Kennzeichen bei Medizinprodukten inhaltlich, und was sagt es ausdrücklich nicht aus?
Musterantwort anzeigen
Das CE-Kennzeichen zeigt, dass der Hersteller die Übereinstimmung des Produkts mit den Anforderungen der MDR bzw. IVDR erklärt hat, insbesondere mit den grundlegenden Sicherheits- und Leistungsanforderungen. Grundlage ist die durchgeführte Konformitätsbewertung mit technischer Dokumentation und, je nach Klasse, Prüfung durch eine Benannte Stelle (Kennnummer neben dem CE).
Es ist kein Qualitätssiegel und kein Vergleich zwischen Produkten, und es ist keine behördliche Zulassung. Es bedeutet, dass das Produkt die gesetzlichen Mindestanforderungen erfüllt und in der EU verkehrsfähig ist. Für die Apotheke als Händlerin ist es das zentrale Prüfmerkmal vor der Abgabe (Art. 14 MDR).
Examens-Tipp: Immer den Abgrenzungssatz nennen: kein Qualitätsprädikat, keine Zulassung, sondern Zeichen der Verkehrsfähigkeit. Pluspunkt: Sonderanfertigungen tragen kein CE-Kennzeichen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.