§ 14 ApBetrO Kennzeichnung
§ 14 ApBetrO: Pflichtangaben auf Rezeptur-, Defektur-, Teilmengen-, Prüf- und Tierarzneimitteln, mit Erleichterungen und Änderung 2026.
§ 14 ApBetrO regelt, welche Angaben auf Arzneimitteln stehen müssen, die in der Apotheke hergestellt oder aus Fertigarzneimitteln ausgeeinzelt werden. Für solche Arzneimittel gibt es meist keine Herstellerpackung mit Packungsbeilage. Das Etikett ist deshalb oft die einzige Information, die Patient, Pflegekraft oder Arzt in der Hand haben. In der Prüfung kommt es vor allem darauf an, für jedes Arzneimittel den richtigen Kennzeichnungsmaßstab zu nennen.
Welche Regel gilt für welches Arzneimittel?
Die Norm kennt fünf Fallgruppen mit jeweils eigenem Maßstab:
- Rezepturarzneimittel (Abs. 1): eigener Katalog mit neun Pflichtangaben.
- Teilmengen aus Fertigarzneimitteln (Abs. 1a): Kennzeichnung nach dem Arzneimittelgesetz (AMG) plus Name und Anschrift der Apotheke.
- Prüfpräparate für klinische Prüfungen (Abs. 1b): europäisches Recht.
- Defekturarzneimittel als Fertigarzneimittel (Abs. 2): § 10 AMG mit Erleichterungen.
- Apothekenherstellungen für Lebensmittel liefernde Tiere (Abs. 3): Angaben entsprechend §§ 10 und 11 AMG.
Was das Behältnis selbst leisten muss (Schutz des Inhalts, geeignetes Material), regelt § 13 ApBetrO. Die Herstellung regeln §§ 7 und 8 ApBetrO.
Rezepturarzneimittel: die neun Pflichtangaben
Ein Rezepturarzneimittel wird nach § 1a ApBetrO im Einzelfall auf Grund einer Verschreibung oder auf sonstige Anforderung einer einzelnen Person hergestellt, also nicht im Voraus. Auf dem Behältnis und, soweit verwendet, auf der äußeren Umhüllung stehen mindestens:
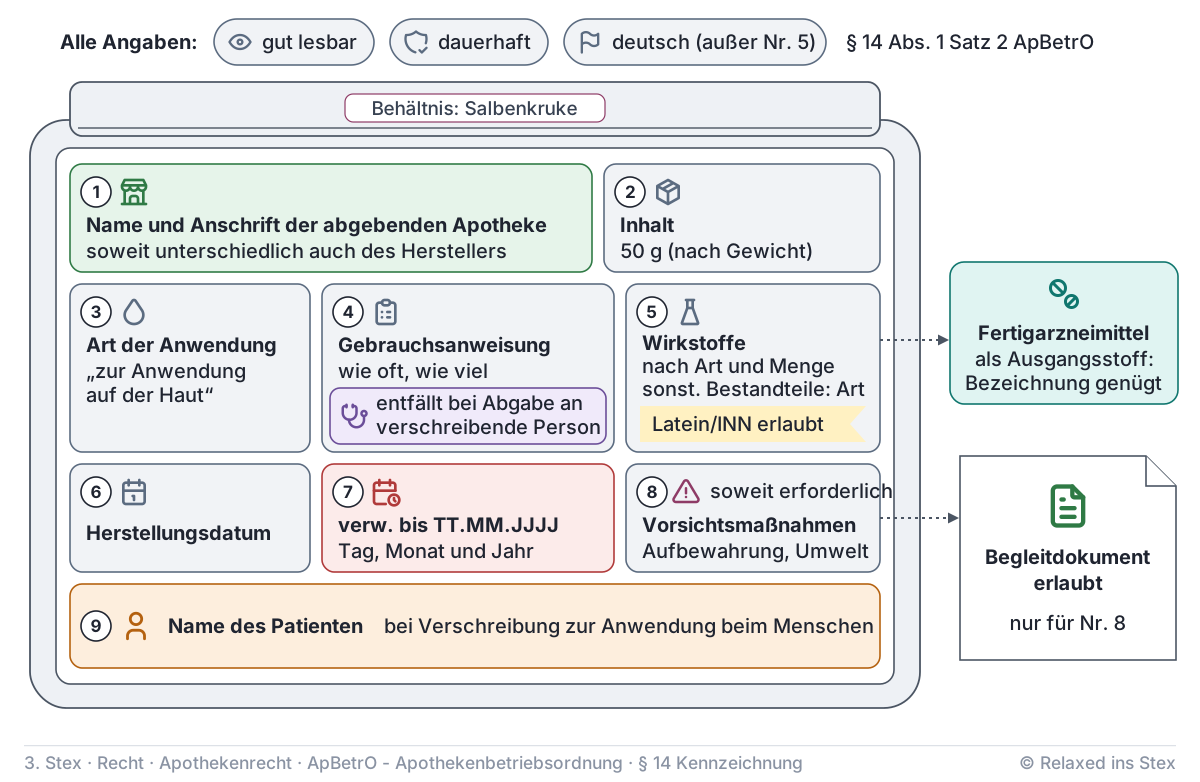
- Name und Anschrift der abgebenden Apotheke, soweit unterschiedlich auch des Herstellers. Das betrifft etwa die Herstellung im Auftrag (§ 11a ApBetrO). Seit dem 22. September 2026 gilt es auch für eine Zweigapotheke, die Rezepturen von einer Apotheke desselben Betreibers bezieht (§ 17 Abs. 4a ApBetrO).
- Inhalt nach Gewicht, Nennvolumen oder Stückzahl (50 g, 100 ml, 60 Kapseln).
- Art der Anwendung, z. B. „zum Einnehmen“ oder „zur Anwendung auf der Haut“.
- Gebrauchsanweisung (wie oft, wie viel). Sie entfällt, wenn das Arzneimittel unmittelbar an die verschreibende Person geht.
- Wirkstoffe nach Art und Menge, sonstige Bestandteile nach der Art. Deren Konzentration oder Menge ist nur anzugeben, soweit es nach dem Stand der Wissenschaft erforderlich ist, typischerweise bei Konservierungsmitteln.
- Herstellungsdatum.
- Verwendbarkeitsfrist mit „verwendbar bis“ oder „verw. bis“ unter Angabe von Tag, Monat und Jahr. Soweit erforderlich kommt die Haltbarkeit nach dem Öffnen oder nach Herstellung der gebrauchsfertigen Zubereitung hinzu.
- Soweit erforderlich Hinweise auf besondere Vorsichtsmaßnahmen: zur Aufbewahrung, zur Beseitigung nicht verwendeter Arzneimittel und zum Schutz der Umwelt.
- Name des Patienten, wenn das Arzneimittel auf Verschreibung zur Anwendung beim Menschen hergestellt wurde.
Die Angaben müssen in gut lesbarer Schrift und auf dauerhafte Weise angebracht und mit Ausnahme der Nummer 5 in deutscher Sprache verfasst sein.
Die Ausnahme für Nummer 5 erlaubt es, Bestandteile mit ihren lateinischen Arzneibuchnamen oder internationalen Freinamen (INN) zu bezeichnen. Gebrauchsanweisung, Warnhinweise und alle übrigen Angaben müssen deutsch sein.
Drei Erleichterungen
- Fertigarzneimittel als Ausgangsstoff: Anstelle der Angaben nach Nummer 5 genügt die Bezeichnung des Fertigarzneimittels, etwa bei Kapseln aus einer zerkleinerten Tablette.
- Begleitdokument: Nur die Hinweise nach Nummer 8 dürfen in einem Begleitdokument stehen. Verwendbarkeitsfrist, Patientenname und alle anderen Angaben gehören immer auf das Behältnis.
- Abgabe an die verschreibende Person: Die Gebrauchsanweisung entfällt, etwa beim Praxisbedarf, weil der Arzt selbst anwendet oder anleitet.
Bis zum 21. September 2026 verlangte § 14 bei patientenindividuellen parenteralen Zubereitungen zusätzlich die Bezeichnung des Fertigarzneimittels, die Chargenbezeichnung und den pharmazeutischen Unternehmer. Seit dem 22. September 2026 (Verordnung vom 16. September 2026) steht dort nur noch: Bei einem Fertigarzneimittel als Ausgangsstoff genügt dessen Bezeichnung. Ältere Skripte sind hier veraltet. Die eingesetzten Chargen bleiben über die Herstellungsdokumentation rückverfolgbar.
Eine Ärztin verordnet für ein Kind eine Hydrocortisonacetat-Creme 0,5 % in Basiscreme DAC, 50 g. Das Etikett enthält:
- Name und Anschrift der Apotheke
- „50 g“ und „zur Anwendung auf der Haut“
- die Gebrauchsanweisung („2-mal täglich dünn auftragen“)
- den Wirkstoff mit Menge und die Bestandteile der Grundlage nach der Art
- Herstellungsdatum und „verw. bis“ mit Tag, Monat und Jahr
- den Namen des Kindes
Einen ausführlichen Aufbewahrungshinweis darf die Apotheke auf einem Beiblatt mitgeben. Die Beratung nach § 20 ApBetrO ersetzt das Etikett nicht und wird umgekehrt auch nicht durch das Etikett ersetzt.
Teilmengen aus Fertigarzneimitteln
Gibt die Apotheke eine aus einer Fertigarzneimittelpackung entnommene Teilmenge ab (Auseinzeln, z. B. einzelne Blister aus einer Großpackung), braucht die Teilmenge die Kennzeichnung, die das AMG verlangt. Nach § 10 Abs. 11 AMG muss sie mindestens die Angaben nach § 10 Abs. 8 Satz 1 AMG tragen: Name oder Firma des pharmazeutischen Unternehmers, Bezeichnung des Arzneimittels, Chargenbezeichnung und Verfalldatum. Blindenschrift ist nicht erforderlich. Zusätzlich sind Name und Anschrift der Apotheke anzugeben, damit erkennbar ist, wer ausgeeinzelt hat. Bei Teilmengen zur Anwendung beim Menschen ist nach § 11 Abs. 7 AMG zusätzlich eine Ausfertigung der Packungsbeilage des Fertigarzneimittels mitzugeben. Das patientenindividuelle Stellen und Verblistern hat eigene Regeln in § 34 ApBetrO.
Prüfpräparate für klinische Prüfungen
Für Arzneimittel im Anwendungsbereich der Verordnung (EU) Nr. 536/2014 gelten deren Artikel 66 und 67 mit Anhang VI. Für sonstige Prüfpräparate verweist Abs. 1b auf § 5 der inzwischen aufgehobenen GCP-Verordnung in ihrer letzten Fassung. Praktisch betrifft das vor allem Krankenhausapotheken, die Prüfmedikation herstellen oder kennzeichnen.
Defekturarzneimittel
Ein Defekturarzneimittel wird nach § 1a ApBetrO im Rahmen des üblichen Apothekenbetriebs im Voraus hergestellt, an einem Tag in bis zu hundert abgabefertigen Packungen oder einer entsprechenden Menge (Voraussetzungen in § 8 ApBetrO). Wird es als Fertigarzneimittel in einer Verbraucherpackung vorrätig gehalten, gilt § 10 AMG. Das Etikett sieht dann aus wie bei einem Industriepräparat, unter anderem mit Chargenbezeichnung und Hinweis auf Verschreibungs- oder Apothekenpflicht. Erfasst sind Arzneimittel nach § 2 Abs. 1 und Abs. 2 Nr. 1 AMG, die nicht zur klinischen Prüfung bestimmt sind, sowie Gegenstände nach § 2 Abs. 2 Nr. 2 bis 4 AMG.
Zwei Erleichterungen gelten:
- Die Zulassungs- oder Registrierungsnummer entfällt, wenn keine Zulassung (§ 21 Abs. 2 Nr. 1 AMG) oder Registrierung (§ 38 Abs. 1 Satz 3 AMG) nötig ist.
- Auf die Angaben nach § 10 Abs. 1b AMG (Blindenschrift) kann verzichtet werden.
| Rezeptur (Abs. 1) | Defektur als Fertigarzneimittel (Abs. 2) | |
|---|---|---|
| Maßstab | Katalog in § 14 Abs. 1 ApBetrO | § 10 AMG |
| Anlass | Einzelfall, eine bestimmte Person | im Voraus, bis 100 Packungen am Tag |
| Patientenname | ja, bei Verschreibung für Menschen | nein, kein Patientenbezug |
| Verwendbarkeit | Tag, Monat und Jahr | Verfalldatum nach § 10 AMG |
| Chargenbezeichnung | nicht im Katalog | ja |
| Zulassungsnummer | entfällt | entfällt, wenn zulassungs- bzw. registrierungsfrei |
| Blindenschrift | nein | darf entfallen |
Arzneimittel für Lebensmittel liefernde Tiere
Stellt die Apotheke für Tiere, die der Gewinnung von Lebensmitteln dienen (Rind, Schwein, Geflügel), ein Arzneimittel her, das kein Fertigarzneimittel ist, darf sie es nur in Verkehr bringen, wenn Behältnis und äußere Umhüllung die Angaben entsprechend §§ 10 und 11 AMG tragen. Gemeint sind die Kennzeichnung und die Inhalte der Packungsbeilage. Der strengere Maßstab schützt die Verbraucher von Milch, Fleisch und Eiern vor Arzneimittelrückständen. Eine Rezeptur für Hund oder Katze fällt dagegen unter Abs. 1, nur ohne Patientennamen nach Nummer 9.
Einordnung und Prüfungsfallen
Prüfungsfragen
Frage 1
Welche formalen Anforderungen gelten für die Anbringung und Sprache der Pflichtangaben auf dem Behältnis eines in der Apotheke hergestellten Rezepturarzneimittels?
Musterantwort anzeigen
Nach § 14 Abs. 1 Satz 2 ApBetrO müssen die Angaben
- in gut lesbarer Schrift,
- auf dauerhafte Weise angebracht und
- in deutscher Sprache verfasst sein.
Ausgenommen von der Sprachpflicht ist nur die Nummer 5: die Angabe der Wirkstoffe nach Art und Menge und der sonstigen Bestandteile nach der Art. Hier dürfen lateinische Arzneibuchnamen oder internationale Freinamen (INN) verwendet werden, weil diese eindeutig und international verständlich sind. Gebrauchsanweisung, Warnhinweise und alle übrigen Angaben müssen deutsch sein.
Die Angaben stehen auf dem Behältnis und, soweit verwendet, auf der äußeren Umhüllung. Der Zweck ist Patientensicherheit: Das Etikett muss bis zum Ende der Anwendung lesbar bleiben.
Examens-Tipp: Mit den drei Kernwörtern „gut lesbar, dauerhaft, deutsch“ beginnen und die Ausnahme sofort konkret benennen: Nummer 5, also die Bestandteile. Wer nur „Nummer 5“ sagt, ohne den Inhalt zu kennen, wird nachgefragt.
Frage 2
In welcher Konstellation muss auf dem Behältnis eines Rezepturarzneimittels zwingend eine Gebrauchsanweisung stehen, und wann kann sie entfallen?
Musterantwort anzeigen
Die Gebrauchsanweisung (§ 14 Abs. 1 Satz 1 Nr. 4 ApBetrO) ist grundsätzlich Pflichtangabe. Sie muss immer dann auf dem Etikett stehen, wenn das Rezepturarzneimittel nicht unmittelbar an die verschreibende Person abgegeben wird, also in der Regel bei Abgabe an den Patienten, Angehörige oder ein Pflegeheim.
Sie entfällt nur bei Abgabe unmittelbar an die verschreibende Person, etwa als Praxisbedarf an eine Arztpraxis. Der Grund: Der Arzt wendet das Arzneimittel selbst an oder leitet die Anwendung an und braucht keine Anweisung auf dem Etikett.
Alle übrigen Pflichtangaben bleiben auch in diesem Fall bestehen, z. B. Inhalt, Art der Anwendung, Bestandteile, Herstellungsdatum und Verwendbarkeitsfrist.
Examens-Tipp: Die Ausnahme hängt am Empfänger, nicht an der Art des Arzneimittels. Absolute Aussagen wie „immer“ oder „nie“ vermeiden und klar sagen, dass nur die Gebrauchsanweisung wegfällt.
Frage 3
Wie kann die Apotheke besondere Vorsichtsmaßnahmen rechtssicher übermitteln, wenn diese nicht vollständig auf das Etikett passen?
Musterantwort anzeigen
Die Hinweise nach § 14 Abs. 1 Satz 1 Nr. 8 ApBetrO dürfen nach Satz 4 auch in einem Begleitdokument gemacht werden. Dazu gehören:
- besondere Vorsichtsmaßnahmen,
- Aufbewahrungshinweise (z. B. Kühlschrank),
- Hinweise zur Beseitigung nicht verwendeter Arzneimittel,
- Hinweise zur Vermeidung von Umweltgefahren.
Diese Erleichterung gilt nur für Nummer 8. Verwendbarkeitsfrist, Patientenname, Gebrauchsanweisung, Bestandteile und alle anderen Angaben müssen auf dem Behältnis bzw. der äußeren Umhüllung stehen. Das Begleitdokument muss zusammen mit dem Arzneimittel beim Empfänger ankommen und deutsch sowie gut lesbar sein. Ergänzend informiert die Apotheke mündlich im Rahmen der Beratung nach § 20 ApBetrO.
Examens-Tipp: Ausdrücklich „Begleitdokument, aber nur für Nummer 8“ sagen. Eine beliebte Nachfrage lautet, ob auch die Verwendbarkeitsfrist auf den Beipackzettel darf: Die Antwort ist nein.
Frage 4
Was ist bei der Kennzeichnung zu beachten, wenn für ein Rezepturarzneimittel ein Fertigarzneimittel als Ausgangsstoff eingesetzt wird, und was hat sich dabei 2026 geändert?
Musterantwort anzeigen
Nach § 14 Abs. 1 Satz 3 ApBetrO genügt dann anstelle der Angabe nach Nummer 5 (Wirkstoffe und sonstige Bestandteile) die Bezeichnung des Fertigarzneimittels. Ein Beispiel sind Kapseln aus einer zerkleinerten Tablette: Auf dem Etikett steht der Name des eingesetzten Präparats statt einer vollständigen Bestandteilliste. Alle anderen Pflichtangaben (Apotheke, Inhalt, Anwendung, Gebrauchsanweisung, Herstellungsdatum, „verw. bis“ mit Tag, Monat und Jahr, Patientenname) bleiben erforderlich.
Änderung: Bis zum 21.09.2026 verlangte Satz 3 bei patientenindividuellen parenteralen Zubereitungen zusätzlich die Bezeichnung des Fertigarzneimittels, die Chargenbezeichnung und den pharmazeutischen Unternehmer. Mit der Verordnung vom 16.09.2026 ist dieser Halbsatz seit 22.09.2026 entfallen. Die Rückverfolgbarkeit der Chargen sichert die Herstellungsdokumentation.
Examens-Tipp: Ältere Lehrbücher enthalten noch die Parenteralia-Zusatzpflicht. In der Prüfung den heutigen Wortlaut nennen und die Änderung mit Datum erwähnen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.