§ 35a SGBV Nutzenbewertung
§ 35a SGB V: frühe Nutzenbewertung neuer Arzneimittel durch den G-BA, Dossier, Fristen, Sonderregeln und Folgen für den Erstattungsbetrag.
§ 35a SGB V ist der Kern des AMNOG-Verfahrens (Arzneimittelmarktneuordnungsgesetz, seit 2011). Für jedes neue Arzneimittel wird früh geprüft, ob es den Patienten mehr bringt als die bisherige Standardtherapie. Das Ergebnis entscheidet nicht darüber, ob das Arzneimittel auf den Markt darf; das regelt die Zulassung nach dem Arzneimittelgesetz (AMG). Es entscheidet darüber, welchen Preis die gesetzliche Krankenversicherung (GKV) dauerhaft dafür zahlt.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
§ 35a SGB V ist der Kern des AMNOG-Verfahrens (Arzneimittelmarktneuordnungsgesetz, seit 2011). Für jedes neue Arzneimittel wird früh geprüft, ob es den Patienten mehr bringt als die bisherige Standardtherapie. Das Ergebnis entscheidet nicht darüber, ob das Arzneimittel auf den Markt darf; das regelt die Zulassung nach dem Arzneimittelgesetz (AMG). Es entscheidet darüber, welchen Preis die gesetzliche Krankenversicherung (GKV) dauerhaft dafür zahlt.
Der Gemeinsame Bundesausschuss bewertet den Nutzen aller erstattungsfähigen Arzneimittel mit neuen Wirkstoffen.
Wer bewertet, was wird bewertet?
Zuständig ist der Gemeinsame Bundesausschuss (G-BA), das oberste Beschlussgremium der Selbstverwaltung (§ 91 SGB V). Er führt die Bewertung selbst durch oder beauftragt das Institut für Qualität und Wirtschaftlichkeit im Gesundheitswesen (IQWiG) oder Dritte (§ 35a Abs. 2 SGB V). Dazu darf er die Zulassungsunterlagen bei der Bundesoberbehörde einsehen.
Bewertet werden erstattungsfähige Arzneimittel mit neuen Wirkstoffen, und zwar beim ersten Inverkehrbringen und erneut bei jedem neu zugelassenen Anwendungsgebiet. Auch zugelassene Arzneimittel für neuartige Therapien (ATMP nach § 4 Abs. 9 AMG, etwa Gentherapeutika) unterliegen der Nachweispflicht; ausgenommen sind biotechnologisch bearbeitete Gewebeprodukte (Abs. 1b). Erhält ein Arzneimittel eine neue Zulassung mit neuem Unterlagenschutz, kann der G-BA auch einen bekannten Wirkstoff bewerten (Abs. 6). Keine Nachweise sind nötig für Arzneimittel, die nur nach § 34 Abs. 1 Satz 5 für Kinder und Jugendliche erstattungsfähig bleiben, und für die nach § 34 Abs. 1 Satz 6 ausgeschlossenen verschreibungspflichtigen Arzneimittel.
Die zweckmäßige Vergleichstherapie (zVT) ist die vom G-BA festgelegte Standardtherapie im jeweiligen Anwendungsgebiet. Der Zusatznutzen ist der patientenrelevante Vorteil gegenüber dieser zVT, etwa längeres Überleben, weniger Symptome, weniger Nebenwirkungen oder bessere Lebensqualität. Das Ausmaß wird eingestuft als erheblich, beträchtlich, gering oder nicht quantifizierbar. Möglich sind auch „Zusatznutzen nicht belegt“ und „geringerer Nutzen“ (Arzneimittel-Nutzenbewertungsverordnung, AM-NutzenV).
Das Dossier des pharmazeutischen Unternehmers
Die Beweislast liegt beim Hersteller. Er übermittelt dem G-BA elektronisch ein Dossier mit allen eigenen oder beauftragten klinischen Prüfungen. Fällig ist es spätestens zum erstmaligen Inverkehrbringen sowie vier Wochen nach Zulassung eines neuen Anwendungsgebiets. Pflichtangaben nach § 35a Abs. 1 Satz 3 SGB V:
- zugelassene Anwendungsgebiete,
- medizinischer Nutzen,
- medizinischer Zusatznutzen gegenüber der zVT,
- Anzahl der Patienten und Patientengruppen mit therapeutisch bedeutsamem Zusatznutzen,
- Kosten der Therapie für die GKV,
- Anforderungen an eine qualitätsgesicherte Anwendung.
Die früher zusätzlich verlangte Angabe der Studienteilnehmer an deutschen Prüfstellen (Nr. 7) ist inzwischen gestrichen worden. Ist das Arzneimittel mit Festbetragsarzneimitteln pharmakologisch-therapeutisch vergleichbar, muss der Zusatznutzen als therapeutische Verbesserung im Sinne des § 35 Abs. 1b nachgewiesen werden (Abs. 1 Satz 4).
Legt der pharmazeutische Unternehmer die erforderlichen Nachweise trotz Aufforderung durch den Gemeinsamen Bundesausschuss nicht rechtzeitig oder nicht vollständig vor, gilt ein Zusatznutzen als nicht belegt.
Das ist eine gesetzliche Fiktion ohne Ermessensspielraum. Um solche Fehler zu vermeiden, berät der G-BA den Unternehmer vorab gebührenpflichtig zu Unterlagen, Studien und zur Vergleichstherapie (Abs. 7). Bei der Planung von Phase-III-Studien sollen das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) oder das Paul-Ehrlich-Institut (PEI) beteiligt werden. Über das Gespräch erhält der Unternehmer eine Niederschrift.
Vom Markteintritt zum Erstattungsbetrag
Das Verfahren ist eng getaktet, damit ein neues Arzneimittel sofort verfügbar ist und trotzdem schnell einen nutzengerechten Preis bekommt.
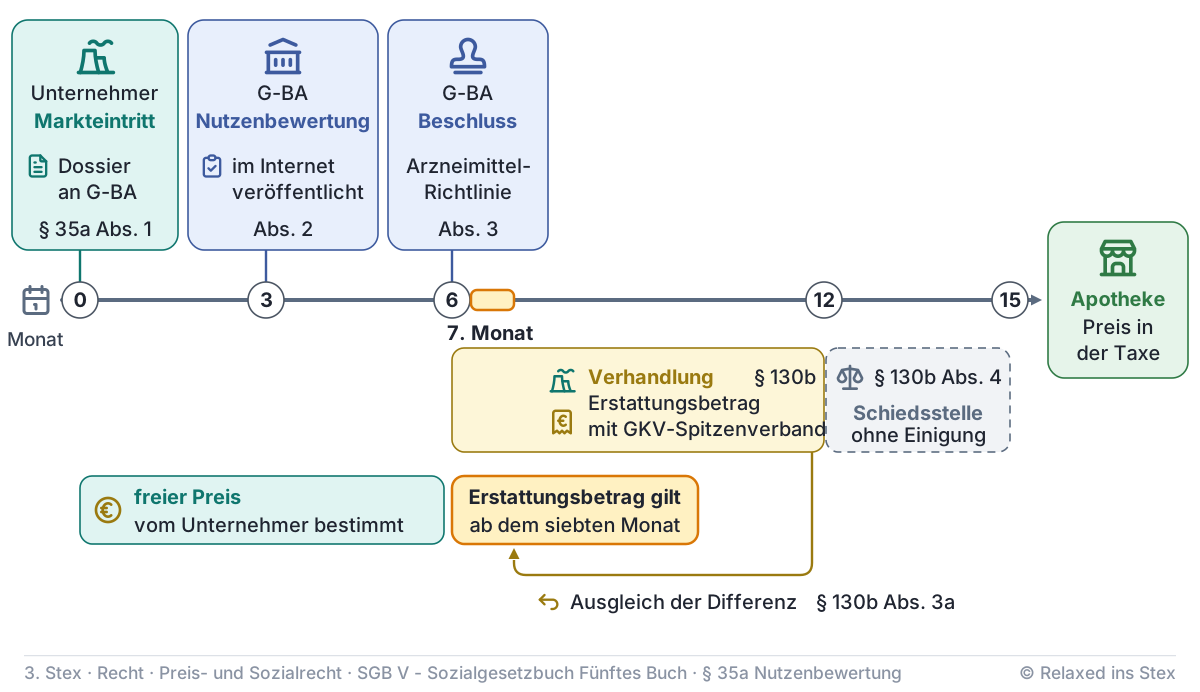
- Markteintritt: Der Unternehmer bringt das Arzneimittel in Verkehr, legt das Dossier vor und bestimmt den Preis zunächst selbst.
- Nutzenbewertung: Sie ist spätestens drei Monate nach dem maßgeblichen Einreichungszeitpunkt abgeschlossen und wird im Internet veröffentlicht (Abs. 2).
- Stellungnahme und Beschluss: Stellungnahmen sind schriftlich und mündlich möglich. Der Beschluss folgt innerhalb von drei Monaten nach der Veröffentlichung (Abs. 3). Er wird Teil der Arzneimittel-Richtlinie (§ 92 Abs. 1 Satz 2 Nr. 6), kann befristet werden und erscheint maschinenlesbar für die Praxissoftware der Ärzte (Abs. 3a).
- Preisverhandlung: Der GKV-Spitzenverband vereinbart mit dem Unternehmer auf Grundlage des Beschlusses einen Erstattungsbetrag (§ 130b Abs. 1). Kommt binnen sechs Monaten keine Einigung zustande, setzt die Schiedsstelle ihn innerhalb von drei Monaten fest.
- Geltung: Der Erstattungsbetrag gilt ab dem siebten Monat nach dem erstmaligen Inverkehrbringen. Die Differenz zum bis dahin gezahlten Preis wird ausgeglichen (§ 130b Abs. 3a).
Welche Folge hat der Beschluss?
| Ergebnis des Beschlusses | Folge für den Preis |
|---|---|
| Zusatznutzen festgestellt | Erstattungsbetrag nach Ausmaß und Wahrscheinlichkeit des Zusatznutzens (§ 130b Abs. 3 Satz 1) |
| keine therapeutische Verbesserung, vergleichbar mit Festbetragsarzneimitteln | Einordnung in eine Festbetragsgruppe nach § 35 (§ 35a Abs. 4) |
| kein Zusatznutzen, keine Festbetragsgruppe möglich | Erstattungsbetrag mit Jahrestherapiekosten nicht höher als die zVT (§ 130b Abs. 3 Satz 2) |
| Zusatznutzen gilt als nicht belegt (Abs. 1 Satz 5) | Erstattungsbetrag mit angemessen niedrigeren Jahrestherapiekosten als die zVT (§ 130b Abs. 3 Satz 3) |
„Kein Zusatznutzen“ bedeutet nicht automatisch Festbetrag. In eine Festbetragsgruppe kommt das Arzneimittel nur, wenn es mit Festbetragsarzneimitteln vergleichbar ist; sonst wird ein Erstattungsbetrag verhandelt, der nicht zu höheren Jahrestherapiekosten führt als die zVT. Außerdem berührt die Nutzenbewertung die Zulassung nicht: Das Arzneimittel bleibt verkehrsfähig und verordnungsfähig. Es geht im Kern um den Preis; nur bei anwendungsbegleitender Datenerhebung kann der G-BA die GKV-Versorgung auf mitwirkende Leistungserbringer beschränken (Abs. 3b).
Sonderregeln
- Arzneimittel für seltene Leiden (Orphan Drugs): Der Zusatznutzen gilt durch die Zulassung als belegt. Nachweise zu Nutzen und Zusatznutzen (Nr. 2 und 3) entfallen, das Ausmaß bewertet der G-BA trotzdem. Übersteigt der GKV-Umsatz in den letzten zwölf Kalendermonaten 30 Millionen Euro, muss der Unternehmer binnen drei Monaten nach Aufforderung vollständige Nachweise gegenüber der zVT vorlegen. Er kann die volle Bewertung auch freiwillig und unwiderruflich wählen.
- Anwendungsbegleitende Datenerhebung (Abs. 3b): Bei bedingt oder unter außergewöhnlichen Umständen zugelassenen Arzneimitteln und bei Orphan Drugs kann der G-BA Daten aus der Versorgung nachfordern. Die Versorgung zulasten der GKV kann er auf Ärzte und Kliniken beschränken, die an der Erhebung mitwirken. Er überprüft die Erhebung mindestens alle 18 Monate.
- Reserveantibiotika (Abs. 1c): Auf Antrag werden sie von den Nachweisen zu Nutzen und Zusatznutzen freigestellt. Der Zusatznutzen gilt dann als belegt, das Ausmaß wird nicht bewertet. Der G-BA legt Anforderungen an einen resistenzgerechten Einsatz fest. So entsteht ein Anreiz, Mittel gegen multiresistente Erreger zu entwickeln.
- Geringfügige Ausgaben (Abs. 1a): Sind für die GKV nur geringfügige Ausgaben zu erwarten, muss der G-BA auf begründeten Antrag freistellen; er kann die Freistellung befristen. Der Antrag ist nur vor der ersten Nachweispflicht zulässig.
Entfallen ist inzwischen die eigene Feststellung zum Zusatznutzen von Kombinationstherapien (früher Abs. 1d) samt Benennung der Kombinationspartner im Beschluss. Ebenso entfallen ist die Feststellung, ob mindestens 5 % der Studienteilnehmer in Deutschland behandelt wurden.
Neubewertung, Kosten-Nutzen-Bewertung, Rechtsschutz
Bei neuen wissenschaftlichen Erkenntnissen kann der Unternehmer eine erneute Nutzenbewertung beantragen. Sie beginnt frühestens ein Jahr nach Veröffentlichung des Beschlusses; über den Antrag entscheidet der G-BA binnen acht Wochen (Abs. 5). Stellt der Beschluss keinen Zusatznutzen fest, kann der Unternehmer auf eigene Kosten eine Kosten-Nutzen-Bewertung nach § 35b verlangen (Abs. 5a). Die Pflicht zur Festsetzung von Festbetrag oder Erstattungsbetrag bleibt davon unberührt. Eine gesonderte Klage gegen Aufforderung, Bewertung, Beschluss oder Festbetragsgruppeneinordnung ist unzulässig (Abs. 8). Überprüft werden diese Schritte erst im Streit um den späteren Festbetrag oder Schiedsspruch.
Bedeutung für die Apotheke
Gilt ein Erstattungsbetrag, gibt der Hersteller das Arzneimittel zu diesem Betrag ab, und zwar für alle Kostenträger, also auch bei Privatversicherten und Selbstzahlern (§ 78 Abs. 3a AMG). Auf diesem Preis bauen die Zuschläge der Arzneimittelpreisverordnung auf. Der Betrag gilt auch für Importe und für alle Arzneimittel mit demselben neuen Wirkstoff. Die Preissenkung nach der Verhandlung erscheint in den Preisdaten der Apothekensoftware. Den rückwirkenden Ausgleich leistet der Hersteller gegenüber den Krankenkassen. Eine Ausnahme bildet der vertrauliche Erstattungsbetrag nach § 130b Abs. 1c: Hier bleibt der öffentliche Preis bestehen, und der Hersteller zahlt die Differenz direkt an die Krankenkasse.
Prüfungsfragen
Frage 1
Welche Pflicht trifft den pharmazeutischen Unternehmer beim erstmaligen Inverkehrbringen eines Arzneimittels mit neuem Wirkstoff im Hinblick auf die Nutzenbewertung?
Musterantwort anzeigen
Der pharmazeutische Unternehmer muss dem Gemeinsamen Bundesausschuss (G-BA) ein Dossier mit allen Nachweisen elektronisch übermitteln, einschließlich aller von ihm durchgeführten oder beauftragten klinischen Prüfungen (§ 35a Abs. 1 Satz 3 SGB V).
Zeitpunkt: spätestens zum erstmaligen Inverkehrbringen sowie vier Wochen nach Zulassung eines neuen Anwendungsgebiets.
Inhalt (sechs Pflichtangaben): zugelassene Anwendungsgebiete, medizinischer Nutzen, Zusatznutzen gegenüber der zweckmäßigen Vergleichstherapie, Zahl der Patienten und Patientengruppen mit therapeutisch bedeutsamem Zusatznutzen, Therapiekosten für die GKV und Anforderungen an eine qualitätsgesicherte Anwendung.
Ist das Arzneimittel mit Festbetragsarzneimitteln vergleichbar, muss der Zusatznutzen als therapeutische Verbesserung nachgewiesen werden. Die Pflicht gilt auch für zugelassene Arzneimittel für neuartige Therapien (ATMP), nicht aber für biotechnologisch bearbeitete Gewebeprodukte.
Examens-Tipp: Antworten Sie nach dem Schema „Wer, was, wann, wie, an wen“. Die früher geforderte Angabe der Studienteilnehmer in Deutschland gehört nicht mehr zum Dossier; wer sie nennt, zeigt veralteten Stand.
Frage 2
Welche rechtliche Konsequenz hat es, wenn der pharmazeutische Unternehmer die erforderlichen Nachweise zur Nutzenbewertung nicht fristgerecht oder nicht vollständig vorlegt?
Musterantwort anzeigen
Legt der Unternehmer die Nachweise trotz Aufforderung durch den G-BA nicht rechtzeitig oder nicht vollständig vor, gilt ein Zusatznutzen als nicht belegt (§ 35a Abs. 1 Satz 5 SGB V). Das ist eine gesetzliche Fiktion ohne Ermessen; wann die Voraussetzungen vorliegen, regelt die Verfahrensordnung des G-BA.
Folge für den Preis: Der Erstattungsbetrag nach § 130b Abs. 3 Satz 3 muss zu angemessen geringeren Jahrestherapiekosten führen als die zweckmäßige Vergleichstherapie. Ist das Arzneimittel mit Festbetragsarzneimitteln vergleichbar, wird es in eine Festbetragsgruppe eingeordnet (Abs. 4).
Die Zulassung bleibt unberührt: Das Arzneimittel darf weiter vertrieben und verordnet werden.
Examens-Tipp: Prüfer achten auf das Merkmal „trotz Aufforderung“ und auf die Abgrenzung: „nicht belegt“ heißt nicht „nicht zugelassen“ und auch nicht automatisch Festbetrag.
Frage 3
Innerhalb welcher Fristen läuft die Nutzenbewertung ab, und was geschieht anschließend mit dem Ergebnis?
Musterantwort anzeigen
Bewertung: spätestens drei Monate nach dem maßgeblichen Einreichungszeitpunkt (in der Regel Markteintritt). Sie wird durch den G-BA, das IQWiG oder Dritte durchgeführt und im Internet veröffentlicht (§ 35a Abs. 2).
Beschluss: Nach schriftlicher und mündlicher Stellungnahme beschließt der G-BA innerhalb von drei Monaten nach der Veröffentlichung über den Zusatznutzen (Abs. 3). Der Beschluss wird veröffentlicht, kann befristet werden und ist Teil der Arzneimittel-Richtlinie.
Danach: Auf seiner Grundlage vereinbaren GKV-Spitzenverband und Unternehmer den Erstattungsbetrag (§ 130b). Ohne Einigung binnen sechs Monaten entscheidet die Schiedsstelle innerhalb von drei Monaten. Der Erstattungsbetrag gilt ab dem siebten Monat nach Inverkehrbringen, die Differenz wird ausgeglichen. Eine gesonderte Klage gegen den Beschluss ist unzulässig (Abs. 8).
Examens-Tipp: Merkhilfe „3 + 3 + 6“: drei Monate Bewertung, drei Monate bis zum Beschluss, sechs Monate Verhandlung. Trennen Sie klar: Der G-BA bewertet, der GKV-Spitzenverband verhandelt den Preis.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.