§ 62 AMG Organisation
§ 62 AMG: Pharmakovigilanz durch BfArM und PEI, also Erfassung von Verdachtsfällen, EudraVigilance-Fristen, Risikomanagement und Inspektionen.
§ 62 AMG eröffnet den Zehnten Abschnitt des Arzneimittelgesetzes (§§ 62 bis 63j) zur Pharmakovigilanz. Gemeint ist die laufende Überwachung der Arzneimittelsicherheit, vor allem nach der Zulassung. Die Norm macht die zuständige Bundesoberbehörde zur zentralen Stelle, die Arzneimittelrisiken sammelt, bewertet und die Maßnahmen dagegen koordiniert. Für die Apotheke ist das wichtig, weil jede Meldung eines Verdachtsfalls aus der Offizin am Ende in dieses System einfließt.
Wer ist die „zuständige Bundesoberbehörde“?
§ 62 nennt keine Behörde mit Namen. Welche Bundesoberbehörde zuständig ist, ergibt sich aus § 77 AMG:
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 62 AMG eröffnet den Zehnten Abschnitt des Arzneimittelgesetzes (§§ 62 bis 63j) zur Pharmakovigilanz. Gemeint ist die laufende Überwachung der Arzneimittelsicherheit, vor allem nach der Zulassung. Die Norm macht die zuständige Bundesoberbehörde zur zentralen Stelle, die Arzneimittelrisiken sammelt, bewertet und die Maßnahmen dagegen koordiniert. Für die Apotheke ist das wichtig, weil jede Meldung eines Verdachtsfalls aus der Offizin am Ende in dieses System einfließt.
Wer ist die „zuständige Bundesoberbehörde“?
§ 62 nennt keine Behörde mit Namen. Welche Bundesoberbehörde zuständig ist, ergibt sich aus § 77 AMG:
| Bundesoberbehörde | Zuständig für |
|---|---|
| Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) | die meisten Humanarzneimittel |
| Paul-Ehrlich-Institut (PEI) | Sera, Impfstoffe, Blutzubereitungen, Gewebe und Gewebezubereitungen, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel, gentechnisch hergestellte Blutbestandteile |
Wer etwa eine Nebenwirkung nach einer Grippeimpfung meldet, landet also beim PEI. Bei einem Blutdrucksenker ist es das BfArM.
Der Auftrag: erfassen, auswerten, koordinieren (Abs. 1)
Ziel ist die Verhütung einer unmittelbaren oder mittelbaren Gefährdung der menschlichen Gesundheit. Die Behörde erfasst dazu zentral die bei der Anwendung von Arzneimitteln auftretenden Risiken, wertet sie aus und koordiniert die nach dem AMG zu ergreifenden Maßnahmen. Das Gesetz nennt insbesondere drei Risikoarten. Die Aufzählung ist also nicht abschließend:
- Nebenwirkungen,
- Wechselwirkungen mit anderen Mitteln,
- Risiken durch gefälschte Arzneimittel oder gefälschte Wirkstoffe.
Insbesondere koordiniert sie Maßnahmen bei Rückrufen von Arzneimitteln und im Zusammenhang mit Qualitätsmängeln bei Wirkstoffen.
Die Behörde arbeitet dabei mit vielen Partnern zusammen. Das Gesetz nennt die Weltgesundheitsorganisation (WHO), die Europäische Arzneimittel-Agentur (EMA), Arzneimittelbehörden anderer Länder und die Gesundheitsbehörden der Bundesländer. Hinzu kommen die Arzneimittelkommissionen der Kammern der Heilberufe, also für Apotheken die AMK und für Ärzte die Arzneimittelkommission der deutschen Ärzteschaft (AkdÄ), sowie nationale Pharmakovigilanzzentren und alle anderen Stellen, die Arzneimittelrisiken erfassen.
Die Bundesoberbehörde kann die Öffentlichkeit über Arzneimittelrisiken und beabsichtigte Maßnahmen informieren. Das ist eine Befugnis mit Ermessen, keine Pflicht. Zudem betreibt sie ein eigenes Pharmakovigilanz-System, auditiert es regelmäßig und berichtet der Europäischen Kommission alle zwei Jahre.
Verdachtsfälle: Meldewege und Fristen (Abs. 2 und 3)
Die Behörde erfasst alle Verdachtsfälle von Nebenwirkungen, von denen sie Kenntnis erlangt. Für die Form der Meldung gilt:
- Patienten und Angehörige der Gesundheitsberufe dürfen in jeder Form melden, auch elektronisch.
- Zulassungsinhaber melden nach § 63c elektronisch.
Bei biologischen Arzneimitteln muss das betroffene Produkt klar identifizierbar sein, also mit dem Namen des Arzneimittels und der Chargennummer. Hintergrund: Biologika und Biosimilars desselben Wirkstoffs sind nicht identisch. Ohne Name und Charge ließe sich ein Sicherheitssignal keinem Produkt zuordnen.
Inländische Verdachtsfälle leitet die Behörde elektronisch an die europäische Datenbank EudraVigilance weiter:
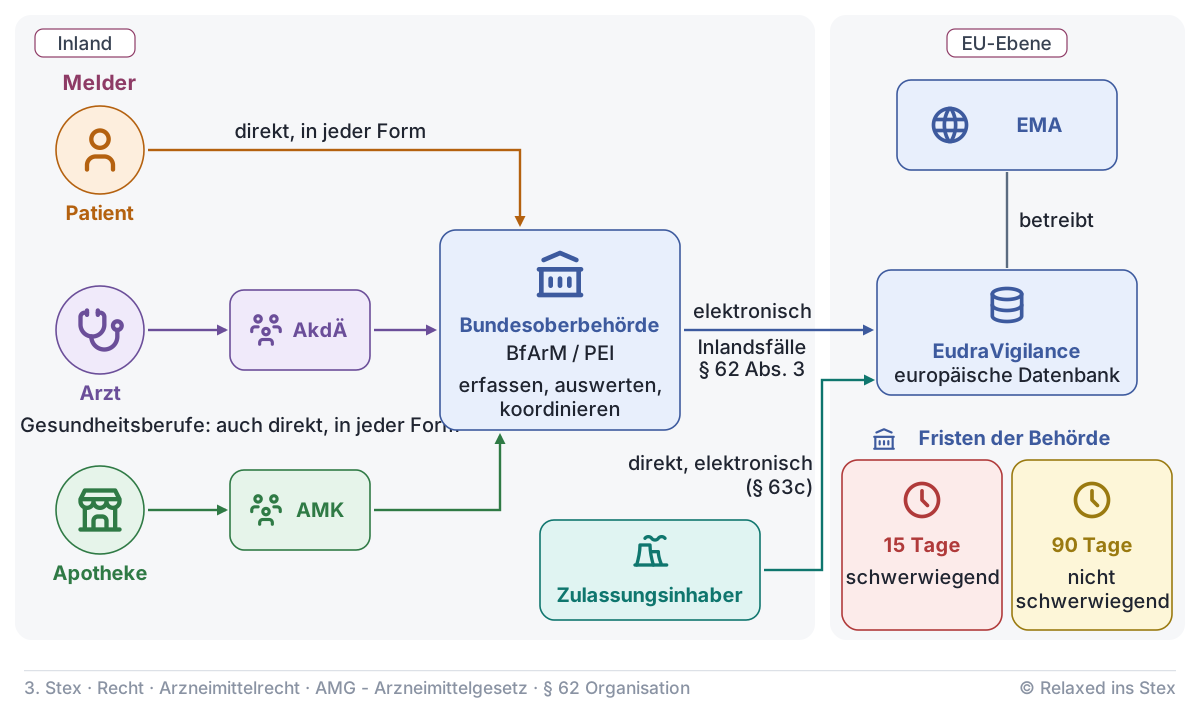
| Verdachtsfall | Frist zur Übermittlung |
|---|---|
| schwerwiegende Nebenwirkung | 15 Tage |
| nicht schwerwiegende Nebenwirkung | 90 Tage |
Dazu arbeitet sie mit EMA und Zulassungsinhaber zusammen, um Doppelerfassungen zu erkennen. Bei Bedarf bezieht sie Patienten, Angehörige der Gesundheitsberufe oder den Zulassungsinhaber in die Nachverfolgung ein.
Die Fristen von 15 und 90 Tagen in § 62 Abs. 3 binden die Bundesoberbehörde bei der Weiterleitung an EudraVigilance. Die Meldepflichten des Zulassungsinhabers stehen in § 63c. Für Apotheken gibt es keine gesetzliche Tagesfrist aus § 62.
Unabhängigkeit und Risikomanagement (Abs. 4 und 5)
Die Behörde kontrolliert, wie die Mittel für Pharmakovigilanz, Kommunikationsnetze und Marktüberwachung verwaltet werden. So soll ihre fachliche Unabhängigkeit gewahrt bleiben.
Gemeinsam mit der EMA hat sie insbesondere drei Aufgaben:
- Sie überwacht die Ergebnisse von Maßnahmen zur Risikominimierung aus Risikomanagement-Plänen sowie die Auflagen nach § 28 Abs. 3, 3a und 3b.
- Sie beurteilt Aktualisierungen des Risikomanagement-Systems.
- Sie wertet die EudraVigilance-Daten aus und prüft, ob es neue oder veränderte Risiken gibt und ob diese das Nutzen-Risiko-Verhältnis beeinflussen.
Aus solchen Signalen können Maßnahmen folgen, die nach dem Stufenplan (§ 63) abgestimmt werden, etwa Rote-Hand-Briefe, Änderungen der Fachinformation, Rückrufe oder Maßnahmen nach § 30.
Pharmakovigilanz-Inspektionen (Abs. 6)
Die Bundesoberbehörde kann bei Betrieben und Einrichtungen prüfen, wie Arzneimittelrisiken gesammelt und ausgewertet und wie Maßnahmen koordiniert werden. Erfasst sind Betriebe, die Arzneimittel herstellen, in den Verkehr bringen oder klinisch prüfen, sowie von ihnen beauftragte Unternehmen. Ihre Beauftragten dürfen im Benehmen mit der zuständigen Behörde zu den üblichen Geschäftszeiten Geschäftsräume betreten, Unterlagen einsehen und Auskünfte verlangen. Zu den Unterlagen gehört auch die Pharmakovigilanz-Stammdokumentation, also die Beschreibung des Pharmakovigilanz-Systems des Zulassungsinhabers.
Über jede Inspektion wird ein Bericht erstellt, zu dem der Betrieb Stellung nehmen kann. Erfüllt der Zulassungsinhaber die Anforderungen nicht, weist ihn die Behörde auf die Mängel hin und gibt ihm Gelegenheit zur Stellungnahme. Außerdem informiert sie die Behörden der anderen Mitgliedstaaten, die EMA und die Europäische Kommission.
Bundesoberbehörde (BfArM oder PEI); Gegenstand ist das Pharmakovigilanz-System von Herstellern, Zulassungsinhabern und Prüfern; Inspektion im Benehmen mit der Landesbehörde
zuständige Landesbehörde; allgemeine Überwachung von Betrieben, auch von Apotheken und Großhändlern; Einhaltung der arzneimittelrechtlichen Vorschriften
Bedeutung für die Apotheke
Die Apotheke ist ein wichtiger Sensor im System. Patienten schildern dort Beschwerden, und dort fallen auffällige Packungen oder Fälschungsverdacht oft zuerst auf. Nach der Berufsordnung der Kammern melden Apotheken Verdachtsfälle und Qualitätsmängel an die AMK. Sie bewertet die Meldungen und gibt sie an die zuständige Bundesoberbehörde weiter. Daneben bestehen die Pflichten des Apothekenleiters nach § 21 ApBetrO zum Umgang mit Arzneimittelrisiken.
Eine Patientin berichtet nach dem Wechsel auf ein Adalimumab-Biosimilar über starke Reaktionen an der Injektionsstelle. Für die Meldung an die AMK werden Handelsname und Chargennummer notiert, möglichst direkt von der Packung oder aus der Abgabedokumentation. Dazu kommen Beschreibung, zeitlicher Verlauf und weitere Arzneimittel. Ein bloßer Verdacht genügt, ein Kausalitätsbeweis ist nicht nötig.
Prüfungsfragen
Frage 1
Welches übergeordnete Ziel verfolgt die zuständige Bundesoberbehörde nach § 62 AMG, und wer ist das konkret?
Musterantwort anzeigen
Ziel ist die Verhütung einer unmittelbaren oder mittelbaren Gefährdung der menschlichen Gesundheit. Dazu erfasst die Behörde zentral die bei der Anwendung von Arzneimitteln auftretenden Risiken, wertet sie aus und koordiniert die Maßnahmen nach dem AMG. Es geht also nicht nur um das Sammeln von Meldungen, sondern um Bewertung und Steuerung.
Welche Behörde zuständig ist, regelt § 77 AMG: - BfArM für die meisten Humanarzneimittel, - Paul-Ehrlich-Institut für Impfstoffe, Sera, Blutzubereitungen, Gewebe und Gewebezubereitungen, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile.
Die Behörde betreibt ein eigenes Pharmakovigilanz-System, auditiert es regelmäßig und berichtet der EU-Kommission alle zwei Jahre.
Examens-Tipp: Nicht automatisch „BfArM“ sagen: Prüfer fragen gern nach, wer bei einer Impfnebenwirkung zuständig ist (PEI). Mit dem Schutzzweck beginnen, dann Erfassen, Auswerten, Koordinieren.
Frage 2
Welche Arten von Risiken hat die Bundesoberbehörde zentral zu erfassen, und wie gehen Meldungen von Verdachtsfällen ein?
Musterantwort anzeigen
Zu erfassen sind die bei der Anwendung von Arzneimitteln auftretenden Risiken, insbesondere - Nebenwirkungen, - Wechselwirkungen mit anderen Mitteln, - Risiken durch gefälschte Arzneimittel oder gefälschte Wirkstoffe.
Die Aufzählung ist nicht abschließend und nicht auf zugelassene Arzneimittel beschränkt.
Zu den Meldungen: Patienten und Angehörige der Gesundheitsberufe dürfen in jeder Form melden, Zulassungsinhaber nach § 63c nur elektronisch. Bei biologischen Arzneimitteln sollen Name und Chargennummer genau angegeben werden. Die Behörde leitet inländische Verdachtsfälle an EudraVigilance weiter: schwerwiegende binnen 15 Tagen, nicht schwerwiegende binnen 90 Tagen. Apotheken melden in der Praxis über die AMK.
Examens-Tipp: Das Wort „insbesondere“ erwähnen. Und klarstellen, dass die 15/90-Tage-Fristen in § 62 die Behörde binden und keine Frist für die Apotheke sind.
Frage 3
Welche koordinierende und kontrollierende Rolle hat die Bundesoberbehörde bei Arzneimittelrisiken?
Musterantwort anzeigen
Die Behörde koordiniert die nach dem AMG zu ergreifenden Maßnahmen, insbesondere bei Rückrufen von Arzneimitteln und bei Qualitätsmängeln bei Wirkstoffen. Dabei wirkt sie mit WHO, EMA, ausländischen Arzneimittelbehörden, Landesbehörden, den Arzneimittelkommissionen der Kammern (z. B. AMK) und Pharmakovigilanzzentren zusammen. Die Öffentlichkeit kann sie informieren; das ist eine Befugnis, keine Pflicht.
Mit der EMA überwacht sie Risikominimierungsmaßnahmen und Auflagen nach § 28, beurteilt Risikomanagement-Systeme und wertet EudraVigilance auf neue Risiken und Folgen für das Nutzen-Risiko-Verhältnis aus.
Nach Abs. 6 kann sie bei Herstellern, Zulassungsinhabern und Prüfern Pharmakovigilanz-Inspektionen durchführen, im Benehmen mit der Landesbehörde. Bei Mängeln folgen ein Hinweis, Gelegenheit zur Stellungnahme und die Information von EMA, EU-Kommission und anderen Mitgliedstaaten.
Examens-Tipp: Abgrenzen: Die Pharmakovigilanz-Inspektion nach § 62 Abs. 6 führt die Bundesoberbehörde durch. Die allgemeine Überwachung, etwa der Apotheke, liegt nach § 64 bei der Landesbehörde.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.