§ 4b AMG Neuartige Therapien
§ 4b AMG: Krankenhausausnahme für ATMP – Voraussetzungen, PEI-Genehmigung statt Zulassung, GVO, Änderungen, Rücknahme und Widerruf.
§ 4b AMG regelt die sogenannte Krankenhausausnahme (englisch hospital exemption) für Arzneimittel für neuartige Therapien (ATMP, Advanced Therapy Medicinal Products). Gemeint sind etwa Zell- oder Gentherapeutika, die eine Universitätsklinik für einen einzelnen Patienten selbst herstellt und anwendet. Solche Arzneimittel brauchen keine Zulassung, wohl aber eine nationale Genehmigung. So bleiben individuelle Spitzentherapien möglich, ohne dass Qualität und Sicherheit ungeprüft bleiben. Die Regel setzt Art. 3 Nr. 7 der Richtlinie 2001/83/EG in deutsches Recht um, den Art. 28 der Verordnung (EG) Nr. 1394/2007 über ATMP eingefügt hat.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 4b AMG regelt die sogenannte Krankenhausausnahme (englisch hospital exemption) für Arzneimittel für neuartige Therapien (ATMP, Advanced Therapy Medicinal Products). Gemeint sind etwa Zell- oder Gentherapeutika, die eine Universitätsklinik für einen einzelnen Patienten selbst herstellt und anwendet. Solche Arzneimittel brauchen keine Zulassung, wohl aber eine nationale Genehmigung. So bleiben individuelle Spitzentherapien möglich, ohne dass Qualität und Sicherheit ungeprüft bleiben. Die Regel setzt Art. 3 Nr. 7 der Richtlinie 2001/83/EG in deutsches Recht um, den Art. 28 der Verordnung (EG) Nr. 1394/2007 über ATMP eingefügt hat.
Der Begriff ist in § 4 Abs. 9 AMG definiert, mit Verweis auf die Verordnung (EG) Nr. 1394/2007. Erfasst sind Gentherapeutika, somatische Zelltherapeutika und biotechnologisch bearbeitete Gewebeprodukte (tissue engineered products), auch in Kombination mit Medizinprodukten. Werden ATMP industriell und für den Markt hergestellt, brauchen sie eine zentrale EU-Zulassung (Verordnung (EG) Nr. 726/2004). § 4b ist die eng begrenzte nationale Ausnahme davon.
Die drei Voraussetzungen
Nach § 4b Abs. 1 Satz 1 AMG muss das ATMP im Geltungsbereich des AMG alle drei Merkmale erfüllen (kumulativ):
- Individuelle Zubereitung für einen einzelnen Patienten, ärztlich verschrieben,
- nach spezifischen Qualitätsnormen nicht routinemäßig hergestellt,
- angewendet in einer spezialisierten Einrichtung der Krankenversorgung unter der fachlichen Verantwortung eines Arztes.
Was „nicht routinemäßig“ bedeutet, konkretisiert Abs. 2 mit zwei Regelbeispielen („insbesondere“, also nicht abschließend). Erfasst sind Arzneimittel, die in so geringem Umfang hergestellt und angewendet werden, dass voraussichtlich nie genug klinische Erfahrung für eine umfassende Bewertung zusammenkommt. Erfasst sind auch Arzneimittel, die noch nicht oft genug hergestellt und angewendet wurden, um diese Erkenntnisse zu gewinnen. Der Kern ist also die fehlende Erfahrungsbasis, nicht bloß eine kleine Stückzahl.
Rechtsfolge: Was entfällt, was bleibt
Liegen die Voraussetzungen vor, finden zwei Abschnitte des AMG keine Anwendung:
- der Vierte Abschnitt (Zulassung, §§ 21 ff.), mit Ausnahme des § 33 (Kostenregelung),
- der Siebte Abschnitt (Abgabe, §§ 43 ff.: Apothekenpflicht, Vertriebsweg, Verschreibungspflicht).
Alle übrigen Vorschriften gelten entsprechend. Dazu gehören Herstellungserlaubnis, Überwachung, Pharmakovigilanz und Gefährdungshaftung. Zusätzlich gelten Art. 14 Abs. 1 (Nachbeobachtung von Wirksamkeit und Nebenwirkungen) und Art. 15 Abs. 1 bis 6 (Rückverfolgbarkeit von Patient, Produkt und Ausgangsmaterial) der Verordnung (EG) Nr. 1394/2007. An die Stelle des Zulassungsinhabers tritt der Inhaber der Genehmigung.
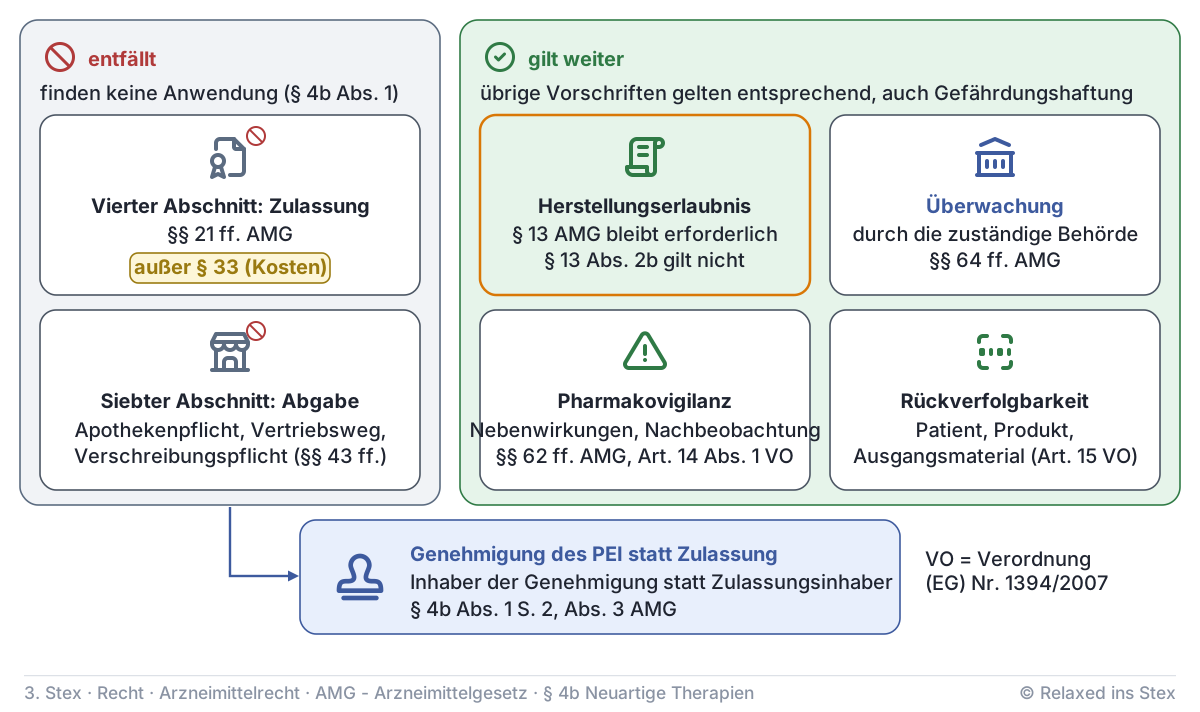
Die Herstellungserlaubnis nach § 13 AMG bleibt erforderlich. Die Ausnahme für Ärzte, die Arzneimittel zur Anwendung bei eigenen Patienten herstellen (§ 13 Abs. 2b AMG), gilt für ATMP ausdrücklich nicht.
Genehmigung durch das Paul-Ehrlich-Institut
An andere abgegeben werden dürfen solche Arzneimittel nur mit Genehmigung der zuständigen Bundesoberbehörde. Für ATMP ist das das Paul-Ehrlich-Institut (PEI) (§ 77 Abs. 2 AMG).
Arzneimittel nach Absatz 1 Satz 1 dürfen nur an andere abgegeben werden, wenn sie durch die zuständige Bundesoberbehörde genehmigt worden sind.
Das Verfahren lehnt sich an die Genehmigung von Gewebezubereitungen an: § 21a Abs. 2 Satz 1, Abs. 3 bis 6 und 8 gilt entsprechend. Das PEI entscheidet also binnen fünf Monaten und darf nur aus den Gründen des § 21a Abs. 6 versagen. Zusätzlich verlangt § 4b Abs. 3 Angaben zu den anwendenden Einrichtungen, zur geplanten Zahl der Anwendungen oder Patienten im Jahr, zur Dosierung und zum Risikomanagement-Plan. Fehlen Unterlagen zur Funktionalität, genügen nach Abs. 5 Angaben zu Wirkungsweise, voraussichtlicher Wirkung und möglichen Risiken. Die Genehmigung kann befristet werden (Abs. 6).
Besteht das ATMP aus gentechnisch veränderten Organismen (GVO) oder enthält es solche, entscheidet das PEI im Benehmen mit dem Bundesamt für Verbraucherschutz und Lebensmittelsicherheit (BVL). Voraussetzung ist eine Umweltverträglichkeitsprüfung nach der Richtlinie 2001/18/EG. Außerdem dürfen nach dem Stand der Wissenschaft keine unvertretbaren schädlichen Auswirkungen auf die Gesundheit Dritter und auf die Umwelt zu erwarten sein. Die Genehmigung umfasst dann auch das Inverkehrbringen der GVO (Abs. 4).
Ob ein Produkt überhaupt genehmigungspflichtig ist, entscheidet auf Anfrage die zuständige Landesbehörde im Benehmen mit dem PEI (Abs. 11).
Pflichten nach der Genehmigung
Der Inhaber berichtet dem PEI in festgelegten Abständen über den Umfang der Herstellung und neue Erkenntnisse (Abs. 7 Satz 1). Er informiert über neue oder veränderte Risiken und über ein geändertes Nutzen-Risiko-Verhältnis. Für Änderungen gilt ein Stufensystem:
| Stufe | Wann? | Beispiele |
|---|---|---|
| Anzeige, unverzüglich (Abs. 8) | Angaben oder Unterlagen des Antrags ändern sich | z. B. neue anwendende Einrichtung |
| Zustimmung vorab, Entscheidung binnen drei Monaten (Abs. 9) | Katalogänderungen | Dosierung, Art oder Dauer der Anwendung, Hilfsstoffe, Wirkstoffmenge, vergleichbare Darreichungsform, Herstellungs- oder Prüfverfahren, Aufbewahrung, Haltbarkeit |
| Neue Genehmigung (Abs. 10) | wesentliche Änderung | Erweiterung der Anwendungsgebiete (anderes Therapiegebiet), Wirkstoffe nach ihrer Art, nicht vergleichbare Darreichungsform |
Rücknahme und Widerruf
Nachträglich wird bekannt, dass eine Voraussetzung des Abs. 1 Satz 1 von Anfang an nicht vorgelegen hat. Die Genehmigung war also rechtswidrig.
Eine Voraussetzung des Abs. 1 Satz 1 liegt nicht mehr vor, etwa weil das Produkt inzwischen routinemäßig hergestellt wird. Die Genehmigung war ursprünglich rechtmäßig.
Beides ist zwingend („ist“), kein Ermessen. Über § 21a Abs. 8 sind Rücknahme und Widerruf auch bei den Versagungsgründen des § 21a Abs. 6 Nr. 2 bis 4 vorgeschrieben, ebenso kann ein befristetes Ruhen angeordnet werden. Der Inhaber ist vorher anzuhören, außer bei Gefahr im Verzuge.
§ 4b ersetzt die Zulassung durch eine PEI-Genehmigung, nicht die Herstellungserlaubnis. Fällt eine der drei Voraussetzungen weg, wird die Genehmigung widerrufen; das ATMP braucht dann den regulären Weg der Zulassung.
Bedeutung für die Apotheke
Öffentliche Apotheken haben mit § 4b kaum zu tun: Das Abgaberecht des Siebten Abschnitts gilt nicht, und die Anwendung findet in spezialisierten Kliniken statt. In der Krankenhausapotheke kann das Thema dagegen begegnen, etwa bei Lagerung (oft kryokonserviert), Dokumentation und Rückverfolgbarkeit oder wenn die Klinik selbst Herstellungserlaubnis-Inhaber ist.
Prüfungsfragen
Frage 1
Unter welchen Voraussetzungen kann ein Arzneimittel für neuartige Therapien im Einzelfall so eingesetzt werden, dass zentrale Vorschriften des Arzneimittelgesetzes ausnahmsweise nicht zur Anwendung kommen?
Musterantwort anzeigen
Das regelt die Krankenhausausnahme des § 4b Abs. 1 AMG. Das ATMP muss kumulativ
- als individuelle Zubereitung für einen einzelnen Patienten ärztlich verschrieben,
- nach spezifischen Qualitätsnormen nicht routinemäßig hergestellt und
- in einer spezialisierten Einrichtung der Krankenversorgung unter der fachlichen Verantwortung eines Arztes angewendet werden.
Rechtsfolge: Der Vierte Abschnitt (Zulassung) mit Ausnahme des § 33 und der Siebte Abschnitt (Abgabe) finden keine Anwendung. Alle übrigen Vorschriften gelten entsprechend, insbesondere die Herstellungserlaubnis nach § 13, die Überwachung und die Pharmakovigilanz. Hinzu kommen Nachbeobachtung und Rückverfolgbarkeit nach der Verordnung (EG) Nr. 1394/2007. An die Stelle der Zulassung tritt eine Genehmigung des Paul-Ehrlich-Instituts (Abs. 3).
Examens-Tipp: Nenne die drei Voraussetzungen und dann die Rechtsfolge. Typische Falle: Die Herstellungserlaubnis entfällt nicht. Die ärztliche Ausnahme des § 13 Abs. 2b gilt für ATMP gerade nicht.
Frage 2
Wie lässt sich im Sinne der gesetzlichen Regelung begründen, dass ein Arzneimittel „nicht routinemäßig“ hergestellt wird?
Musterantwort anzeigen
§ 4b Abs. 2 AMG nennt Regelbeispiele („insbesondere“, also nicht abschließend):
- Das Arzneimittel wird in so geringem Umfang hergestellt und angewendet, dass voraussichtlich nie genug klinische Erfahrung für eine umfassende Bewertung gesammelt werden kann.
- Es wurde noch nicht in ausreichender Anzahl hergestellt und angewendet, sodass die notwendigen Erkenntnisse für eine umfassende Bewertung noch nicht vorliegen.
Entscheidend ist die fehlende Erfahrungs- und Bewertungsbasis, nicht bloß eine kleine Stückzahl. Wird das Produkt später routinemäßig hergestellt, entfällt die Voraussetzung. Die Genehmigung ist dann nach Abs. 7 Satz 3 zu widerrufen, und das Arzneimittel braucht den regulären Zulassungsweg.
Examens-Tipp: Unterscheide „dauerhaft zu selten“ (Nr. 1) von „noch zu selten“ (Nr. 2). Pluspunkte gibt es für den Zusammenhang mit dem Widerruf, wenn aus der Ausnahme Routine wird.
Frage 3
Unter welcher Voraussetzung ist die Abgabe eines solchen individualisierten ATMP an andere zulässig, und was gilt bei gentechnisch veränderten Organismen?
Musterantwort anzeigen
Die Abgabe an andere ist nur zulässig, wenn das Arzneimittel von der zuständigen Bundesoberbehörde genehmigt ist (§ 4b Abs. 3 Satz 1 AMG). Für ATMP ist das das Paul-Ehrlich-Institut (PEI). Das Verfahren folgt § 21a entsprechend: Entscheidung binnen fünf Monaten, Versagung nur aus den Gründen des § 21a Abs. 6. Zusätzlich verlangt das Gesetz Angaben zu den anwendenden Einrichtungen, zur Zahl der Anwendungen oder Patienten im Jahr, zur Dosierung und zum Risikomanagement-Plan.
Bei GVO entscheidet das PEI im Benehmen mit dem BVL. Voraussetzungen sind eine Umweltverträglichkeitsprüfung nach der Richtlinie 2001/18/EG und das Fehlen unvertretbarer schädlicher Auswirkungen auf die Gesundheit Dritter und die Umwelt. Die Genehmigung umfasst dann auch das Inverkehrbringen der GVO. Die Genehmigung kann befristet werden.
Examens-Tipp: Nenne die Behörde konkret: PEI, nicht BfArM. Bei GVO lautet der Schlüsselbegriff „im Benehmen mit dem BVL“.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.