§ 29 AMG Anzeigepflicht, Neuzulassung
§ 29 AMG: Anzeige- und Mitteilungspflichten des Zulassungsinhabers, zustimmungspflichtige Änderungen und Fälle einer neuen Zulassung.
Eine Zulassung ist kein einmaliger Akt. Arzneimittel werden umbenannt, an neuen Standorten hergestellt, in neuen Indikationen erprobt oder vom Markt genommen. § 29 AMG sorgt dafür, dass die zuständige Bundesoberbehörde davon erfährt. Je nach Gewicht einer Änderung genügt eine Anzeige, ist eine Zustimmung nötig oder muss sogar eine neue Zulassung beantragt werden. So bleibt das Nutzen-Risiko-Verhältnis über den ganzen Lebenszyklus eines Arzneimittels kontrolliert. Verpflichtet ist bis zur Zulassung der Antragsteller, danach der Inhaber der Zulassung (Abs. 1 Satz 2). Zuständige Bundesoberbehörde ist nach § 77 AMG in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Impfstoffe, Sera, Blutzubereitungen, Allergene, Gewebezubereitungen und Arzneimittel für neuartige Therapien ist es das Paul-Ehrlich-Institut (PEI). § 29 schließt an die Zulassung nach §§ …
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
Eine Zulassung ist kein einmaliger Akt. Arzneimittel werden umbenannt, an neuen Standorten hergestellt, in neuen Indikationen erprobt oder vom Markt genommen. § 29 AMG sorgt dafür, dass die zuständige Bundesoberbehörde davon erfährt. Je nach Gewicht einer Änderung genügt eine Anzeige, ist eine Zustimmung nötig oder muss sogar eine neue Zulassung beantragt werden. So bleibt das Nutzen-Risiko-Verhältnis über den ganzen Lebenszyklus eines Arzneimittels kontrolliert.
Verpflichtet ist bis zur Zulassung der Antragsteller, danach der Inhaber der Zulassung (Abs. 1 Satz 2). Zuständige Bundesoberbehörde ist nach § 77 AMG in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Impfstoffe, Sera, Blutzubereitungen, Allergene, Gewebezubereitungen und Arzneimittel für neuartige Therapien ist es das Paul-Ehrlich-Institut (PEI). § 29 schließt an die Zulassung nach §§ 21 bis 25 AMG an. Rücknahme, Widerruf und Ruhen regelt § 30, Erlöschen und Verlängerung § 31.
Anzeige- und Mitteilungspflichten (Abs. 1 bis 1g)
| Absatz | Was ist zu melden? | Frist |
|---|---|---|
| Abs. 1 | Änderungen der Angaben und Unterlagen nach §§ 22 bis 24a und 25b, mit Unterlagen | unverzüglich |
| Abs. 1a | Verbote oder Beschränkungen in jedem Land, in dem das Mittel in Verkehr ist; alle neuen Informationen mit Einfluss auf Nutzen und Risiken | unverzüglich |
| Abs. 1a | Kopie der Pharmakovigilanz-Stammdokumentation auf Verlangen | spätestens sieben Tage nach Zugang |
| Abs. 1b | Zeitpunkt des Inverkehrbringens, je Darreichungsform und Stärke | unverzüglich |
| Abs. 1c | vorübergehende oder endgültige Einstellung des Inverkehrbringens | spätestens zwei Monate vorher, außer bei Umständen, die der Inhaber nicht zu vertreten hat |
| Abs. 1d | Absatzmengen und Verschreibungsvolumen | auf Anforderung |
| Abs. 1e | geänderte Stichtage oder Intervalle der Unbedenklichkeitsberichte (PSUR) | Anzeige; wirksam sechs Monate nach Veröffentlichung |
| Abs. 1f | neue oder veränderte Risiken, geändertes Nutzen-Risiko-Verhältnis | an Bundesoberbehörde und EMA |
| Abs. 1g | Gründe für Einstellung, Rückruf, Verzicht oder Nichtverlängerung | unverzüglich |
Zu den neuen Informationen nach Abs. 1a gehören positive wie negative Ergebnisse klinischer Prüfungen und anderer Studien. Sie können alle Indikationen und Bevölkerungsgruppen betreffen, auch solche außerhalb der Zulassung. Dazu zählen auch Angaben über eine Anwendung, die über die Zulassung hinausgeht (Off-Label-Use). Auf Verlangen muss der Inhaber belegen, dass das Nutzen-Risiko-Verhältnis weiterhin günstig ist. Diese Mitteilungen (Abs. 1a Sätze 1 bis 3) gelten nicht für den Parallelimporteur. Die übrigen Pflichten gelten auch für ihn.
Nach Abs. 1g muss der Inhaber auch erklären, ob eine Marktrücknahme auf Gründen der Qualität, der Wirksamkeit, des Nutzen-Risiko-Verhältnisses oder einer schädlichen Wirkung beruht. Gemeint sind die Gründe nach § 25 Abs. 2 Satz 1 Nr. 3 bis 5, § 30 Abs. 2 Satz 1 Nr. 1 und § 69 Abs. 1 Satz 2 Nr. 4 oder 5. Maßnahmen in einem Drittland sind mitzuteilen, wenn sie auf einem dieser Gründe beruhen. Beruht eine Maßnahme im Inland oder in einem Drittland auf einem dieser Gründe, ist zusätzlich die Europäische Arzneimittel-Agentur (EMA) zu informieren.
Ohne schuldhaftes Zögern (§ 121 BGB). Das heißt nicht „sofort“, aber ohne vermeidbare Verzögerung nach Kenntnis.
Drei Stufen: Anzeige, Zustimmung, neue Zulassung
Der Grundgedanke ist einfach: Je stärker eine Änderung das zugelassene Arzneimittel verändert, desto stärker die behördliche Kontrolle.
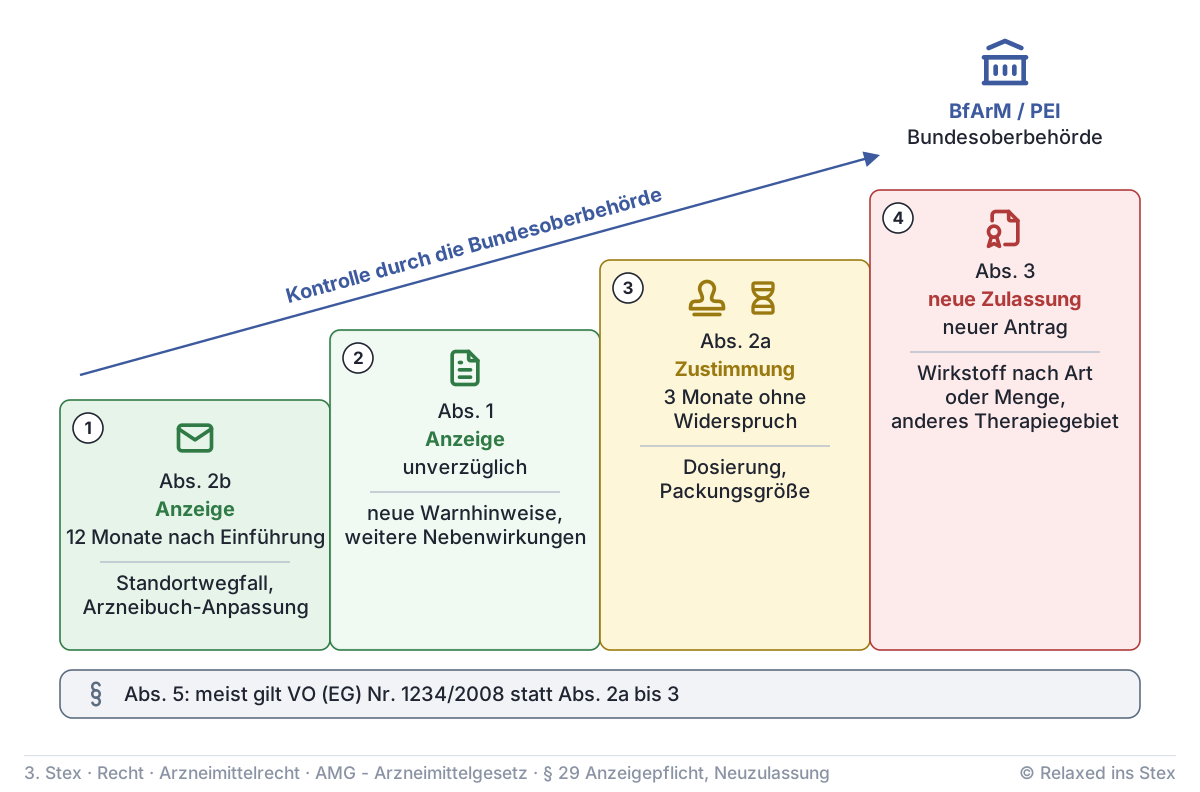
| Stufe | Beispiele | Verfahren |
|---|---|---|
| Erleichterte Anzeige (Abs. 2b) | Wegfall eines Herstellungs-, Verpackungs- oder Freigabestandorts; geringfügige Änderung eines validierten Prüfverfahrens; Anpassung an eine Arzneibuchmonografie; äußeres Packmaterial ohne Arzneimittelkontakt; verschärfte Spezifikationsgrenzwerte | Einführen, dann Anzeige binnen zwölf Monaten |
| Anzeige (Abs. 1) | übrige Änderungen der Zulassungsunterlagen, z. B. zusätzliche Nebenwirkungen oder Warnhinweise | unverzüglich anzeigen |
| Zustimmung (Abs. 2a) | Dosierung, Art und Dauer der Anwendung; neue Indikation im selben Therapiegebiet; Einschränkung von Gegenanzeigen, Nebenwirkungen, Wechselwirkungen; wirksame Bestandteile außer den arzneilich wirksamen; vergleichbare Darreichungsform; erhebliche Änderungen der Herstellung oder Spezifikation sowie jede Änderung gentechnologischer Herstellungsverfahren; bei Sera, Impfstoffen, Blutzubereitungen, Allergenen jede Änderung des Herstellungs- oder Prüfverfahrens und eine längere Haltbarkeit; Packungsgröße | erst nach Zustimmung; gilt als erteilt ohne Widerspruch binnen drei Monaten |
| Neue Zulassung (Abs. 3) | Wirkstoffe nach Art oder Menge; nicht vergleichbare Darreichungsform (etwa Tablette statt Injektionslösung); Indikation in einem anderen Therapiegebiet; Einführung gentechnologischer Herstellungsverfahren | neuer Antrag; über die Pflicht entscheidet die Bundesoberbehörde |
Wer Nebenwirkungen oder Gegenanzeigen ergänzt, macht das Arzneimittel sicherer und zeigt das nach Abs. 1 an. Zustimmungspflichtig ist nur die Einschränkung, denn dann wirkt das Präparat harmloser als zuvor. Die Zusammensetzung der Wirkstoffe gehört nie in Abs. 2a: Eine Änderung nach Art oder Menge führt zur Neuzulassung (Abs. 3 Nr. 1). Erhebliche Änderungen von Herstellungsverfahren, Spezifikation oder Verunreinigungsprofil des Wirkstoffs sind dagegen zustimmungspflichtig (Abs. 2a Nr. 4).
Ändert sich die Bezeichnung, wird der Zulassungsbescheid geändert (Abs. 2). Die Frist beginnt mit dem 1. Januar oder 1. Juli, der auf die Bekanntmachung im Bundesanzeiger folgt. Ab dann darf der pharmazeutische Unternehmer die Ware mit dem alten Namen noch ein Jahr in Verkehr bringen, Groß- und Einzelhandel noch zwei Jahre.
EU-Zulassungen und EU-Änderungsverordnung (Abs. 4 und 5)
Für zentral zugelassene Arzneimittel, also mit Genehmigung der EU, gelten viele Absätze nicht. Ausgeschlossen sind Abs. 1, Abs. 1a Sätze 4 und 5, Abs. 1e bis 1g sowie Abs. 2 bis 3. An ihre Stelle tritt die Verordnung (EG) Nr. 726/2004. Weiter gelten Abs. 1a Sätze 1 bis 3 sowie Abs. 1b, 1c und 1d, etwa die Anzeige der Marktrücknahme zwei Monate vorher.
Wichtig ist Abs. 5: Die Stufen der Abs. 2a bis 3 gelten nicht für Arzneimittel, die der Änderungsverordnung (EG) Nr. 1234/2008 unterliegen. Diese Verordnung kennt Änderungen vom Typ IA, IB und II sowie Erweiterungen. Das ist heute der Regelfall, auch bei rein nationalen Zulassungen. Die nationalen Stufen bleiben nur für drei Gruppen:
- homöopathische Arzneimittel, die vor dem 1. Januar 1998 zugelassen waren oder als zugelassen galten,
- Blutzubereitungen nach Art. 3 Nr. 6 der Richtlinie 2001/83/EG,
- nach § 21 zugelassene Gewebezubereitungen ohne industrielles Verfahren.
Bedeutung für die Apotheke
Apotheken sind meist nicht Zulassungsinhaber. Defekturarzneimittel bis zu hundert abgabefertigen Packungen am Tag sind nach § 21 Abs. 2 Nr. 1 AMG zulassungsfrei, § 29 greift dann nicht. Die Folgen der Norm kommen aber in der Offizin an: neue Namen, geänderte Packungsbeilagen, Marktrücknahmen.
Ein Präparat erscheint unter neuem Namen, im Lager liegen noch Packungen mit der alten Bezeichnung. Diese darf die Apotheke als Einzelhändler noch bis zu zwei Jahre abgeben, gerechnet ab dem 1. Januar oder 1. Juli nach der Bekanntmachung. Kündigt ein Hersteller die Einstellung eines Präparats an, musste er das in der Regel spätestens zwei Monate vorher der zuständigen Bundesoberbehörde anzeigen (Ausnahme: Umstände, die er nicht zu vertreten hat). Das gibt Zeit, Patienten rechtzeitig auf eine Alternative umzustellen.
Wer Anzeigen oder Mitteilungen nach § 29 Abs. 1, Abs. 1a Satz 1, Abs. 1b, 1c oder 1d nicht, nicht richtig oder nicht rechtzeitig erstattet, handelt ordnungswidrig (§ 97 Abs. 2 Nr. 7 Buchst. b und Nr. 7a AMG; Geldbuße bis 25.000 Euro). Wer eine zustimmungspflichtige Änderung ohne Zustimmung oder eine neuzulassungspflichtige Änderung ohne neue Zulassung vollzieht, bringt ein Arzneimittel in Verkehr, das die Zulassung nicht deckt. Die Behörde kann außerdem nach § 30 AMG gegen die Zulassung vorgehen.
Prüfungsfragen
Frage 1
Sie erfahren als Zulassungsinhaber, dass neue Erkenntnisse vorliegen, die die Bewertung von Nutzen und Risiken eines bereits zugelassenen Arzneimittels beeinflussen könnten. Was müssen Sie gegenüber der zuständigen Bundesoberbehörde veranlassen?
Musterantwort anzeigen
Nach § 29 Abs. 1a AMG muss der Zulassungsinhaber der zuständigen Bundesoberbehörde (BfArM, bei Impfstoffen, Blutzubereitungen u. Ä. das PEI) unverzüglich, also ohne schuldhaftes Zögern, alle neuen Informationen mitteilen, die die Nutzen-Risiko-Beurteilung beeinflussen könnten.
- Dazu gehören positive wie negative Ergebnisse klinischer Prüfungen und anderer Studien.
- Die Ergebnisse können alle Indikationen und Bevölkerungsgruppen betreffen, nicht nur die zugelassenen.
- Erfasst ist auch die Anwendung über die Zulassung hinaus (Off-Label).
- Auf Verlangen muss der Inhaber belegen, dass das Nutzen-Risiko-Verhältnis weiterhin günstig ist.
- Bei neuen oder veränderten Risiken ist zusätzlich die EMA zu informieren (Abs. 1f).
Ziel ist die laufende Überwachung des Arzneimittels über den gesamten Lebenszyklus.
Examens-Tipp: Zuerst den Auslöser nennen („Einfluss auf Nutzen-Risiko“), dann unverzüglich und „auch positive Daten“. Wer zusätzlich die EMA-Information nach Abs. 1f und die Ausnahme für Parallelimporteure kennt, punktet.
Frage 2
In einem Land, in dem Ihr Arzneimittel ebenfalls vermarktet wird, wird der Vertrieb behördlich untersagt bzw. eingeschränkt. Welche Pflicht haben Sie in Deutschland gegenüber der zuständigen Bundesoberbehörde?
Musterantwort anzeigen
Nach § 29 Abs. 1a Satz 1 AMG muss der Zulassungsinhaber alle Verbote oder Beschränkungen durch die Behörden jedes Landes, in dem das Arzneimittel in Verkehr gebracht wird, der zuständigen Bundesoberbehörde unverzüglich mitteilen. Solche Maßnahmen können auf Risiken hinweisen, die auch für Deutschland relevant sind.
Nimmt der Inhaber das Mittel daraufhin selbst vom Markt, gilt Abs. 1g. Er muss die Gründe für Einstellung, Rückruf oder Verzicht unverzüglich mitteilen. Er muss auch erklären, ob Sicherheits-, Wirksamkeits- oder Qualitätsgründe (§ 25 Abs. 2, § 30 Abs. 2, § 69 Abs. 1) dahinterstehen. Maßnahmen in einem Drittland sind mitzuteilen, wenn sie auf einem dieser Gründe beruhen. Beruht die Maßnahme (im Inland oder im Drittland) auf einem dieser Gründe, ist zusätzlich die EMA zu informieren. Für Parallelimporteure gilt Abs. 1a Sätze 1 bis 3 nicht.
Examens-Tipp: Den Bezug zur Nutzen-Risiko-Bewertung herstellen und Abs. 1a (fremde Behörde handelt) von Abs. 1g (eigene Marktmaßnahme) abgrenzen. Das zeigt, dass die Systematik verstanden ist.
Frage 3
Nach der Zulassung sollen Angaben geändert werden, die zu den im Zulassungsverfahren eingereichten Unterlagen gehören. Was ist in Bezug auf die Behörde zu beachten?
Musterantwort anzeigen
Der Grundfall ist § 29 Abs. 1 AMG: Änderungen der Angaben und Unterlagen nach §§ 22 bis 24a und 25b sind unverzüglich unter Beifügung entsprechender Unterlagen anzuzeigen. Dann kommt es auf das Gewicht der Änderung an:
- Abs. 2b: geringfügige Änderungen, z. B. Wegfall eines Standorts oder Anpassung an das Arzneibuch, können binnen zwölf Monaten nachträglich angezeigt werden.
- Abs. 2a: z. B. Dosierung, Indikation im selben Therapiegebiet, Einschränkung von Nebenwirkungen, Packungsgröße. Diese Änderungen dürfen erst nach Zustimmung vollzogen werden. Die Zustimmung gilt als erteilt, wenn binnen drei Monaten kein Widerspruch kommt.
- Abs. 3: Wirkstoff nach Art oder Menge, nicht vergleichbare Darreichungsform, Indikation in anderem Therapiegebiet, Gentechnik. Hier ist eine neue Zulassung nötig.
Für Arzneimittel unter der VO (EG) Nr. 1234/2008 gelten Abs. 2a bis 3 nicht (Abs. 5).
Examens-Tipp: Nicht bei der bloßen Anzeige stehen bleiben: Prüfer wollen das Stufenmodell hören. Typische Falle: Eine Änderung der Wirkstoffe nach Art oder Menge ist nie nur zustimmungspflichtig, sie braucht immer eine Neuzulassung (Abs. 3 Nr. 1).
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.