§ 63c AMG Dokumentations- und Meldepflichten
§ 63c AMG: Dokumentation und Meldung von Nebenwirkungsverdachtsfällen an EudraVigilance mit 15- und 90-Tage-Frist, Verpflichtete, Ausnahmen.
§ 63c AMG verpflichtet den Inhaber der Zulassung eines Arzneimittels, Verdachtsfälle von Nebenwirkungen zu dokumentieren und fristgerecht an die europäische Datenbank EudraVigilance zu melden. Ohne diese Meldungen könnten Behörden seltene oder neue Risiken nicht erkennen. Die Norm ist daher ein Kernstück der Pharmakovigilanz nach dem Inverkehrbringen. Für die Prüfung zählen vor allem die Fristen (15 und 90 Tage), der Empfänger und die Frage, wer überhaupt verpflichtet ist.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
§ 63c AMG verpflichtet den Inhaber der Zulassung eines Arzneimittels, Verdachtsfälle von Nebenwirkungen zu dokumentieren und fristgerecht an die europäische Datenbank EudraVigilance zu melden. Ohne diese Meldungen könnten Behörden seltene oder neue Risiken nicht erkennen. Die Norm ist daher ein Kernstück der Pharmakovigilanz nach dem Inverkehrbringen. Für die Prüfung zählen vor allem die Fristen (15 und 90 Tage), der Empfänger und die Frage, wer überhaupt verpflichtet ist.
Dokumentation: Verdachtsfälle und abgegebene Mengen (Abs. 1)
Der Inhaber der Zulassung hat Unterlagen über alle Verdachtsfälle von Nebenwirkungen sowie Angaben über abgegebene Mengen zu führen.
Dokumentiert wird jeder Verdachtsfall. Ein gesicherter Kausalzusammenhang ist nicht nötig. Die abgegebenen Mengen dienen als Bezugsgröße: Erst wenn man weiß, wie viele Patienten ein Mittel ungefähr erhalten haben, lässt sich einschätzen, ob zehn Meldungen viel oder wenig sind. Eine Aufbewahrungsfrist nennt § 63c nicht.
Eine Nebenwirkung ist schwerwiegend, wenn sie tödlich oder lebensbedrohend ist, eine stationäre Behandlung oder deren Verlängerung erforderlich macht oder zu bleibender oder schwerwiegender Behinderung oder Invalidität führt. Ebenso schwerwiegend sind kongenitale Anomalien und Geburtsfehler.
Meldefristen und Empfänger (Abs. 2)
Die Frist hängt vom Schweregrad ab, bei nicht schwerwiegenden Fällen zusätzlich vom Ort des Auftretens. Sie beginnt jeweils nach Bekanntwerden des Falls.
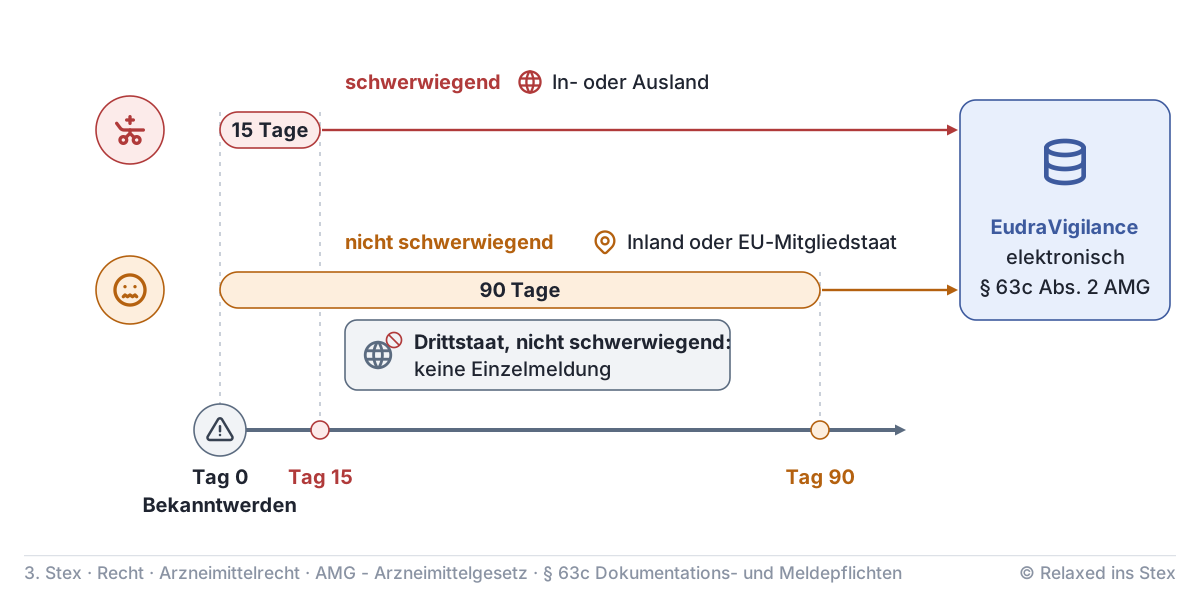
| Verdachtsfall | Ort des Auftretens | Frist nach Bekanntwerden | Empfänger |
|---|---|---|---|
| schwerwiegend | In- oder Ausland (weltweit) | 15 Tage | EudraVigilance (elektronisch) |
| nicht schwerwiegend | Inland oder EU-Mitgliedstaat | 90 Tage | EudraVigilance (elektronisch) |
| Homöopathika (§ 38) und traditionell pflanzliche Arzneimittel (§ 39a) | wie oben | wie oben | zuständige Bundesoberbehörde |
EudraVigilance ist die Datenbank der Europäischen Arzneimittel-Agentur (EMA) nach Art. 24 der Verordnung (EG) Nr. 726/2004. Zuständige Bundesoberbehörde ist in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM), für Impfstoffe, Sera, Blutzubereitungen und weitere biologische Arzneimittel das Paul-Ehrlich-Institut (PEI).
Für die Fachliteratur gilt eine Arbeitsteilung. Die EMA wertet nach Art. 27 der Verordnung (EG) Nr. 726/2004 eine Liste von Veröffentlichungen zu bestimmten Wirkstoffen selbst aus. Fälle aus dieser gelisteten Literatur muss der Zulassungsinhaber nicht nochmals melden. Die übrige medizinische Fachliteratur muss er aber selbst auswerten und die dort gefundenen Verdachtsfälle fristgerecht melden.
Das Gesetz sagt „innerhalb von 15 Tagen“ bzw. „90 Tagen“ nach Bekanntwerden, nicht „unverzüglich“. Nicht schwerwiegende Fälle aus Staaten außerhalb der EU fallen nicht unter die Einzelmeldung nach Abs. 2 Nr. 2.
Zentrale Stelle in der EU (Abs. 3)
Meldungen dürfen nicht in einzelnen Niederlassungen oder Abteilungen versanden. Der Zulassungsinhaber muss gewährleisten, dass alle Verdachtsmeldungen bei einer zentralen Stelle im Unternehmen in der Europäischen Union verfügbar sind. Das ermöglicht eine Gesamtbewertung und erleichtert Inspektionen. Organisatorisch hängt das mit dem Pharmakovigilanz-System nach § 63b und dem Stufenplanbeauftragten nach § 63a zusammen.
Wer außerdem verpflichtet ist (Abs. 4)
Abs. 4 dehnt die Pflichten in zwei Stufen aus:
- Abs. 1 bis 3 sowie § 62 Abs. 6 und § 63b gelten für Inhaber einer Registrierung als traditionelles pflanzliches Arzneimittel (§ 39a). Sie gelten auch für pharmazeutische Unternehmer ohne eigene Zulassung, die ein zulassungspflichtiges, ein von der Zulassung freigestelltes oder ein traditionelles pflanzliches Arzneimittel in Verkehr bringen, etwa Mitvertreiber.
- Nur Abs. 1 bis 3 gelten für Inhaber einer Registrierung als Homöopathikum (§ 38), für pharmazeutische Unternehmer homöopathischer Arzneimittel ohne eigene Registrierung und für den Antragsteller vor Erteilung der Zulassung.
Die Pflichten bestehen unabhängig davon, ob das Arzneimittel noch im Verkehr ist oder die Zulassung bzw. Registrierung noch besteht. Ein Fall, der nach dem Marktrückzug bekannt wird, ist also trotzdem zu melden. Ein pharmazeutischer Unternehmer ohne Zulassung kann seine Pflichten durch schriftliche Vereinbarung ganz oder teilweise auf den Zulassungsinhaber übertragen.
Zentral zugelassene Arzneimittel (Abs. 5)
Für Arzneimittel mit einer Genehmigung der Europäischen Gemeinschaft bzw. Union (zentrale Zulassung) gilt § 63c nicht. Für sie gilt unmittelbar die Verordnung (EG) Nr. 726/2004. Für Arzneimittel aus der gegenseitigen Anerkennung oder dem dezentralisierten Verfahren übernimmt die deutsche Bundesoberbehörde eine besondere Rolle, wenn ihre Zulassung die Grundlage bildet oder sie im Schiedsverfahren nach Art. 32 der Richtlinie 2001/83/EG Berichterstatter ist. Sie trägt dann die Verantwortung für Analyse und Überwachung aller schwerwiegenden Verdachtsfälle in der EU. Die Meldepflicht des Unternehmens bleibt davon unberührt.
Bedeutung für die Apotheke
§ 63c richtet sich an den pharmazeutischen Unternehmer, nicht an die Apotheke. Apotheker melden Verdachtsfälle nach ihrer Berufsordnung an die Arzneimittelkommission der Deutschen Apotheker (AMK). Die AMK leitet die Meldungen an die Bundesoberbehörde weiter. Auch Patienten können selbst an BfArM oder PEI melden. Über die Behörde gelangen die Fälle nach EudraVigilance, wo sie mit den Meldungen der Unternehmen zusammengeführt werden.
Eine Kundin berichtet über starken Schwindel seit Beginn einer neuen Blutdrucktherapie. Es genügt der Verdacht: Die Apotheke meldet an die AMK und muss keinen Ursachenbeweis führen. Der Hersteller erfasst Fälle, von denen er erfährt, nach § 63c und meldet sie weiter.
Prüfungsfragen
Frage 1
Welche Unterlagen muss der Zulassungsinhaber nach § 63c AMG führen, und warum gehören beide Angaben zusammen?
Musterantwort anzeigen
Nach § 63c Abs. 1 AMG führt der Inhaber der Zulassung Unterlagen über:
- alle Verdachtsfälle von Nebenwirkungen: Jeder bekannt gewordene Fall wird erfasst. Ein gesicherter Kausalzusammenhang ist nicht erforderlich, der Verdacht genügt.
- Angaben über abgegebene Mengen des Arzneimittels.
Die Mengen sind die Bezugsgröße (Exposition). Erst daraus lässt sich die Häufigkeit einer Nebenwirkung abschätzen und ein Risikosignal erkennen. Die Pflicht gilt nach Abs. 4 entsprechend für weitere pharmazeutische Unternehmer, Registrierungsinhaber und den Antragsteller vor der Zulassung. Sie besteht auch dann, wenn das Arzneimittel nicht mehr im Verkehr ist.
Examens-Tipp: Antwort zweiteilen: Verdachtsfälle (unabhängig von der Kausalität) und abgegebene Mengen. Eine Aufbewahrungsfrist steht nicht in § 63c, also nicht erfinden.
Frage 2
Innerhalb welcher Frist und wohin müssen Verdachtsfälle schwerwiegender Nebenwirkungen übermittelt werden, und was ist „schwerwiegend“?
Musterantwort anzeigen
Schwerwiegende Verdachtsfälle sind innerhalb von 15 Tagen nach Bekanntwerden elektronisch an die EudraVigilance-Datenbank der EMA zu übermitteln. Das gilt für Fälle im In- oder Ausland, also weltweit (§ 63c Abs. 2 Satz 1 Nr. 1 AMG). Inhaber einer Registrierung nach § 38 oder § 39a übermitteln an die zuständige Bundesoberbehörde (BfArM bzw. PEI).
Schwerwiegend ist eine Nebenwirkung nach § 4 Abs. 13 AMG, wenn sie tödlich oder lebensbedrohend ist, eine stationäre Behandlung oder deren Verlängerung erfordert oder zu bleibender oder schwerwiegender Behinderung oder Invalidität führt. Ebenso schwerwiegend sind kongenitale Anomalien und Geburtsfehler.
Examens-Tipp: Merkhilfe: schwerwiegend = 15 Tage, weltweit, EudraVigilance, elektronisch. Das Wort „unverzüglich“ steht nicht im Gesetz, die Frist läuft ab Bekanntwerden.
Frage 3
Welche Frist gilt für nicht schwerwiegende Verdachtsfälle, und was gilt bei zentral zugelassenen Arzneimitteln?
Musterantwort anzeigen
Nicht schwerwiegende Verdachtsfälle sind innerhalb von 90 Tagen nach Bekanntwerden an EudraVigilance zu übermitteln. Das gilt aber nur, wenn sie im Inland oder in einem EU-Mitgliedstaat auftreten (§ 63c Abs. 2 Satz 1 Nr. 2 AMG). Nicht schwerwiegende Fälle aus Drittstaaten fallen nicht unter diese Einzelmeldepflicht. Die Frist richtet sich also nach dem Schweregrad und bei nicht schwerwiegenden Fällen zusätzlich nach dem Ort.
Für zentral zugelassene Arzneimittel (Genehmigung der EG bzw. EU) gilt § 63c nicht. Hier gilt unmittelbar die Verordnung (EG) Nr. 726/2004 (Abs. 5).
Examens-Tipp: Mit dem System beginnen: Die Frist hängt vom Schweregrad und vom Ort ab. Danach die 90 Tage mit „Inland/EU“ verorten und den Drittstaaten-Fall als Falle benennen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.