§ 21a AMG Genehmigung von Gewebezubereitungen
§ 21a AMG: Genehmigung nicht industriell hergestellter Gewebezubereitungen durch das PEI, Antrag, Fristen, Änderungen, Rücknahme und EU-Bescheinigung.
Augenhornhäute, Amnionmembranen oder aufbereitete Knochentransplantate sind Arzneimittel. Sie entstehen aber meist in Gewebebanken oder Kliniken, in kleinen Mengen und ohne industrielle Verfahren. Für sie wäre das volle Zulassungsverfahren nach § 21 AMG unverhältnismäßig, ein Freibrief wäre jedoch zu riskant. § 21a AMG schafft deshalb ein eigenes, schlankeres Verfahren: die Genehmigung durch die zuständige Bundesoberbehörde. Für Gewebezubereitungen ist das das Paul-Ehrlich-Institut (PEI, § 77 Abs. 2 AMG).
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
Augenhornhäute, Amnionmembranen oder aufbereitete Knochentransplantate sind Arzneimittel. Sie entstehen aber meist in Gewebebanken oder Kliniken, in kleinen Mengen und ohne industrielle Verfahren. Für sie wäre das volle Zulassungsverfahren nach § 21 AMG unverhältnismäßig, ein Freibrief wäre jedoch zu riskant. § 21a AMG schafft deshalb ein eigenes, schlankeres Verfahren: die Genehmigung durch die zuständige Bundesoberbehörde. Für Gewebezubereitungen ist das das Paul-Ehrlich-Institut (PEI, § 77 Abs. 2 AMG).
Was ist eine Gewebezubereitung?
Arzneimittel, die Gewebe im Sinne von § 1a Nr. 4 Transplantationsgesetz (TPG) sind oder aus solchen Geweben hergestellt worden sind. Gewebe sind alle aus Zellen bestehenden Bestandteile des menschlichen Körpers, die keine Organe sind, einschließlich einzelner menschlicher Zellen. Keimzellen (Samen- und Eizellen), imprägnierte Eizellen und Embryonen sind weder Arzneimittel noch Gewebezubereitungen.
Es geht also immer um menschliches Material. § 21a steht in einer Kette: Die Gewinnung und die Laboruntersuchungen regelt § 20b AMG. Für Be- oder Verarbeitung, Konservierung, Prüfung, Lagerung und Inverkehrbringen braucht die Einrichtung eine Erlaubnis nach § 20c AMG (Landesbehörde im Benehmen mit der Bundesoberbehörde). § 21a betrifft dagegen das einzelne Produkt: Die Gewebezubereitung selbst darf nur mit Genehmigung in den Verkehr gebracht werden.
Genehmigung statt Zulassung: die Voraussetzungen
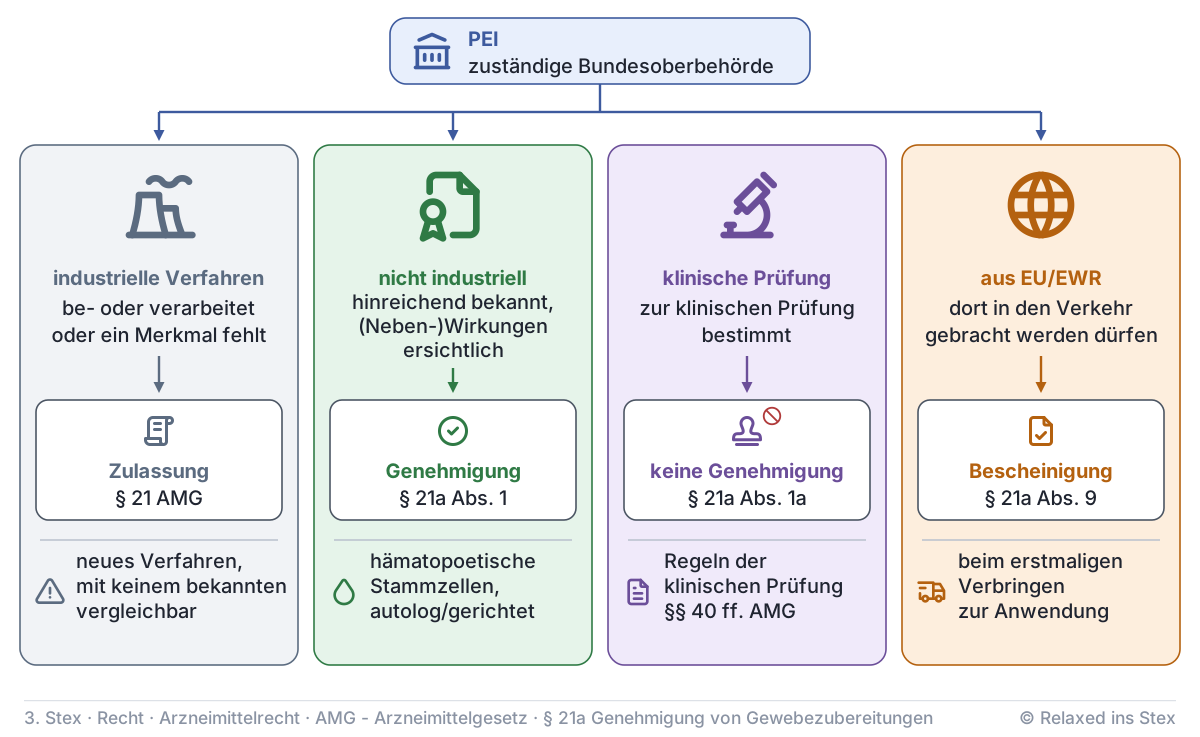
Das Genehmigungsverfahren steht nur offen, wenn drei Merkmale zusammen vorliegen (Abs. 1 Satz 1):
- Die Gewebezubereitung wird nicht mit industriellen Verfahren be- oder verarbeitet.
- Ihre wesentlichen Be- oder Verarbeitungsverfahren sind in der EU hinreichend bekannt.
- Ihre Wirkungen und Nebenwirkungen sind aus dem wissenschaftlichen Erkenntnismaterial ersichtlich.
Erfasst sind auch neue Verfahren, die mit einem bekannten Verfahren vergleichbar sind (Satz 2). Entsprechend gilt die Regel für hämatopoetische Stammzellzubereitungen aus dem peripheren Blut oder aus dem Nabelschnurblut, wenn sie zur autologen oder gerichteten, für eine bestimmte Person vorgesehenen Anwendung bestimmt sind (Satz 3).
Die Genehmigung gilt nicht nur für das Endprodukt. Sie umfasst die Verfahren für Gewinnung, Verarbeitung und Prüfung, die Spenderauswahl, die Dokumentation jedes Verfahrensschritts sowie die quantitativen und qualitativen Kriterien der Zubereitung. Die kritischen Verfahrensschritte werden besonders daraufhin bewertet, ob Funktionalität und Sicherheit der Gewebe gewährleistet sind.
Gewebezubereitungen, die zur klinischen Prüfung bestimmt sind, brauchen keine Genehmigung (Abs. 1a). Für sie gelten die Regeln der klinischen Prüfung (§§ 40 ff. AMG). Wird Gewebe industriell verarbeitet oder fehlt eines der drei Merkmale (etwa ein neues, mit keinem bekannten vergleichbares Verfahren), bleibt es bei der Zulassungspflicht nach § 21 AMG. Arzneimittel für neuartige Therapien (§ 4b AMG) folgen eigenen Regeln.
Antrag und Unterlagen
Abs. 2 verlangt 13 Angaben. Sie lassen sich gut in Gruppen merken:
- Wer und was: Antragsteller und Be- oder Verarbeiter, Bezeichnung, Bestandteile nach Art, Darreichungsform und Packungsgröße, Anwendungsgebiete und Art der Anwendung (Nr. 1 bis 4)
- Wie hergestellt: Gewinnung der Gewebe samt Laboruntersuchungen, Herstellungsweise mit Inprozess- und Endproduktkontrollen, Einsatz von Elektronen-, Gamma- oder Röntgenstrahlen (Nr. 5 und 6)
- Wie haltbar: Haltbarmachung, Haltbarkeitsdauer, Aufbewahrung und Lagerung (Nr. 7)
- Wie wirksam und sicher: Funktionalität und Risiken, Prüfergebnisse, pharmakologische und toxikologische Versuche, Nutzen-Risiko-Bewertung, sonstige zweckdienliche Unterlagen (Nr. 8 bis 12)
- Bei Stammzellen zusätzlich: Dosierung und Menge des Wirkstoffs (Nr. 13)
Die Angaben nach Nr. 7 bis 10 und die Ergebnisse klinischer Prüfungen oder sonstiger ärztlicher Erprobungen sind so zu belegen, dass Art, Umfang und Zeitpunkt der Untersuchungen hervorgehen. Hier liegt die eigentliche Erleichterung gegenüber der Zulassung: Für die Angaben nach Nr. 4, 8 und 10 genügt wissenschaftliches Erkenntnismaterial (Abs. 3). Das können Studien des Herstellers, Daten aus Veröffentlichungen oder nachträgliche Bewertungen der klinischen Ergebnisse sein.
Entscheidung: Frist, Erteilung, Versagung
Das PEI entscheidet innerhalb von fünf Monaten. Erhält der Antragsteller Gelegenheit, Mängel zu beheben, ist die Frist gehemmt. Die Hemmung beginnt mit der Zustellung der Aufforderung. Die Genehmigung ergeht schriftlich mit Genehmigungsnummer und kann mit Auflagen verbunden werden. Die §§ 28 und 34 AMG gelten entsprechend.
Versagen darf das PEI nur aus vier Gründen: unvollständige Unterlagen, kein Stand der wissenschaftlichen Erkenntnisse, fehlende Funktion oder ungünstiges Nutzen-Risiko-Verhältnis, Verstoß gegen deutsches oder EU-Recht. Die Liste ist abschließend. Liegt keiner der Gründe vor, hat der Antragsteller einen Anspruch auf die Genehmigung.
Änderungen nach der Genehmigung
Jede Änderung der Angaben und Unterlagen nach Abs. 2 und 3 ist unverzüglich mit Unterlagen anzuzeigen. Zusätzlich muss der Inhaber informieren, wenn neue oder veränderte Risiken bestehen oder sich das Nutzen-Risiko-Verhältnis geändert hat.
Vollzug erst nach Zustimmung des PEI, unter anderem bei: Anwendungsgebiet, Art oder Dauer der Anwendung; Einschränkung der Risiken; Hilfsstoffe nach Art oder Menge; Darreichungsform; Gewinnung und Laboruntersuchungen; Be- oder Verarbeitungs- und Prüfverfahren; Art der Haltbarmachung oder Verlängerung der Haltbarkeit; Aufbewahrung und Lagerung; bei Stammzellen Dosierung und Wirkstoffmenge. Das PEI entscheidet innerhalb von drei Monaten.
Rücknahme, Widerruf, Ruhen
Abs. 8 unterscheidet nach dem Zeitpunkt des Fehlers. Die Genehmigung ist zurückzunehmen, wenn nachträglich bekannt wird, dass einer der Versagungsgründe Nr. 2 bis 4 schon bei Erteilung vorlag. Sie ist zu widerrufen, wenn ein solcher Grund erst später eingetreten ist. In beiden Fällen kann das PEI stattdessen befristet das Ruhen anordnen. Vorher wird der Inhaber angehört, es sei denn, dass Gefahr im Verzuge ist. Danach darf die Gewebezubereitung weder in den Verkehr gebracht noch nach Deutschland verbracht werden.
Unvollständige Unterlagen (Versagungsgrund Nr. 1) rechtfertigen keine Rücknahme und keinen Widerruf. Abs. 8 verweist nur auf Nr. 2 bis 4. Beide sind gebundene Entscheidungen („ist“); ermessensabhängig ist nur das Ruhen.
Gewebezubereitungen aus EU und EWR
Darf eine Gewebezubereitung oder eine Stammzellzubereitung nach Abs. 1 Satz 3 in einem anderen EU- oder EWR-Staat in den Verkehr gebracht werden, braucht sie keine deutsche Genehmigung. Beim erstmaligen Verbringen zum Zweck der Anwendung ist aber eine Bescheinigung des PEI nötig (Abs. 9). Das PEI erteilt sie, wenn sich die Gleichwertigkeit der Anforderungen an Entnahme, Verarbeitung, Spenderauswahl, Laboruntersuchungen und Qualitätskriterien aus Unterlagen der Herkunftsbehörde ergibt und die dortige Genehmigung nachgewiesen wird. Änderungen sind vor einem weiteren Verbringen rechtzeitig anzuzeigen. Auch die Bescheinigung ist zurückzunehmen, wenn eine Voraussetzung nach Satz 2 nicht vorgelegen hat, und zu widerrufen, wenn eine solche Voraussetzung nachträglich weggefallen ist. Für Gewebe und Gewebezubereitungen aus Drittstaaten gilt Abs. 9 nicht: Die Einfuhr braucht eine Erlaubnis nach § 72b AMG, und für das Inverkehrbringen bleibt es bei der Genehmigung nach Abs. 1.
Bedeutung für Apotheke und Prüfung
In der öffentlichen Apotheke spielen Gewebezubereitungen kaum eine Rolle. In Kliniken mit Gewebebank oder Transplantationszentrum kann die Krankenhausapotheke dagegen mit ihnen zu tun haben, etwa bei Hornhaut- oder Knochentransplantaten. Im Examen dient § 21a vor allem dazu, die Zulassungspflicht nach § 21 AMG und ihre Ausnahmen einzuordnen.
Prüfungsfragen
Frage 1
Unter welchen Voraussetzungen dürfen nicht mit industriellen Verfahren be- oder verarbeitete Gewebezubereitungen im Geltungsbereich des AMG überhaupt in den Verkehr gebracht werden?
Musterantwort anzeigen
Sie dürfen nur in den Verkehr gebracht werden, wenn sie abweichend von der Zulassungspflicht nach § 21 AMG von der zuständigen Bundesoberbehörde, dem Paul-Ehrlich-Institut, genehmigt worden sind (§ 21a Abs. 1 AMG).
Voraussetzung für diesen Weg ist dreierlei: - keine industriellen Verfahren, - die wesentlichen Be- oder Verarbeitungsverfahren sind in der EU hinreichend bekannt, - Wirkungen und Nebenwirkungen sind aus dem wissenschaftlichen Erkenntnismaterial ersichtlich.
Neue, aber mit bekannten vergleichbare Verfahren sind ebenfalls erfasst. Entsprechend gilt die Regel für hämatopoetische Stammzellzubereitungen aus peripherem Blut oder Nabelschnurblut zur autologen oder gerichteten Anwendung.
Die Genehmigung umfasst die Verfahren für Gewinnung, Verarbeitung und Prüfung, die Spenderauswahl, die Dokumentation jedes Verfahrensschritts und die quantitativen und qualitativen Kriterien. Die kritischen Schritte werden auf Funktionalität und Sicherheit bewertet.
Examens-Tipp: Nenne zuerst die Kernaussage „Genehmigung durch das PEI statt Zulassung“ und dann die drei Merkmale. Wer „Zulassung“ sagt, hat den Sinn der Norm verfehlt.
Frage 2
In welchem Fall ist für eine Gewebezubereitung keine Genehmigung erforderlich, obwohl sie nicht industriell be- oder verarbeitet wurde, und welche weitere Sonderregel gibt es?
Musterantwort anzeigen
Nach § 21a Abs. 1a AMG bedürfen Gewebezubereitungen, die zur klinischen Prüfung bestimmt sind, keiner Genehmigung. Für sie gelten die Regeln der klinischen Prüfung (§§ 40 ff. AMG).
Eine weitere Sonderregel enthält Abs. 9: Gewebezubereitungen und Stammzellzubereitungen nach Abs. 1 Satz 3, die in einem anderen EU- oder EWR-Staat in den Verkehr gebracht werden dürfen, brauchen keine deutsche Genehmigung. Beim erstmaligen Verbringen zur Anwendung ist aber eine Bescheinigung des PEI nötig. Sie wird erteilt, wenn die Gleichwertigkeit der Anforderungen belegt ist und die Genehmigung im Herkunftsstaat nachgewiesen wird.
Examens-Tipp: Zitiere Abs. 1a wörtlich mit „zur klinischen Prüfung bestimmt“. Ein „ausschließlich“ steht nicht im Gesetz. Bei EU-Ware spricht das Gesetz von „Verbringen“, nicht von „Einfuhr“; diese betrifft Drittstaaten (§ 72b).
Frage 3
Welche Angaben und Unterlagen gehören zum Antrag auf Genehmigung, und welche Erleichterung gilt gegenüber der Zulassung?
Musterantwort anzeigen
Nach § 21a Abs. 2 AMG gehören dazu unter anderem: - Antragsteller und Be- oder Verarbeiter, Bezeichnung, Bestandteile, Darreichungsform, Packungsgröße - Anwendungsgebiete und Art der Anwendung - Gewinnung samt Laboruntersuchungen, Herstellungsweise mit Inprozess- und Endproduktkontrollen, Bestrahlung - Haltbarmachung, Haltbarkeit, Aufbewahrung und Lagerung - Funktionalität und Risiken, Prüfergebnisse, pharmakologisch-toxikologische Versuche, Nutzen-Risiko-Bewertung - bei Stammzellzubereitungen zusätzlich Dosierung und Wirkstoffmenge
Die Angaben nach Nr. 7 bis 10 und klinische Ergebnisse sind so zu belegen, dass Art, Umfang und Zeitpunkt der Untersuchungen hervorgehen.
Die Erleichterung steht in Abs. 3: Für Anwendungsgebiete, Funktionalität und Risiken sowie Pharmakologie und Toxikologie (Nr. 4, 8, 10) genügt wissenschaftliches Erkenntnismaterial, etwa Herstellerstudien, Publikationen oder nachträgliche Bewertungen klinischer Ergebnisse.
Examens-Tipp: Merkhilfe: Wer? Was? Wie gewonnen und hergestellt? Wie haltbar? Wie sicher? Wer die Erleichterung nach Abs. 3 nennt, zeigt, warum es dieses Verfahren neben der Zulassung überhaupt gibt.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.