§ 11 AMG Packungsbeilage
§ 11 AMG: Pflichtangaben, Reihenfolge und Form der Packungsbeilage, zusätzliche Überwachung, Teilmengen, Blister und Sonderfälle.
Die Packungsbeilage (Gebrauchsinformation) ist die Arzneimittelinformation für Patienten. § 11 des Arzneimittelgesetzes (AMG) legt fest, welche Fertigarzneimittel eine Beilage brauchen, was in welcher Reihenfolge darin stehen muss und welche Sonderfälle gelten. Für die Apotheke ist die Norm vor allem beim Auseinzeln, beim Verblistern und bei der Beratung wichtig.
Für wen und wofür die Pflicht gilt
Adressat ist der pharmazeutische Unternehmer, der ein Fertigarzneimittel in Deutschland in den Verkehr bringt. Für die Aktualität der Beilage ist ausdrücklich der Inhaber der Zulassung verantwortlich.
Keine Packungsbeilage nach § 11 brauchen:
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Die Packungsbeilage (Gebrauchsinformation) ist die Arzneimittelinformation für Patienten. § 11 des Arzneimittelgesetzes (AMG) legt fest, welche Fertigarzneimittel eine Beilage brauchen, was in welcher Reihenfolge darin stehen muss und welche Sonderfälle gelten. Für die Apotheke ist die Norm vor allem beim Auseinzeln, beim Verblistern und bei der Beratung wichtig.
Für wen und wofür die Pflicht gilt
Adressat ist der pharmazeutische Unternehmer, der ein Fertigarzneimittel in Deutschland in den Verkehr bringt. Für die Aktualität der Beilage ist ausdrücklich der Inhaber der Zulassung verantwortlich.
Keine Packungsbeilage nach § 11 brauchen:
- Arzneimittel zur klinischen Prüfung,
- Arzneimittel, die nach § 21 Abs. 2 Nr. 1a, 1b oder 3 AMG von der Zulassungspflicht freigestellt sind,
- Defekturarzneimittel nach § 21 Abs. 2 Nr. 1 AMG (§ 11 Abs. 1 Satz 6).
Rezepturarzneimittel sind keine Fertigarzneimittel und fallen schon deshalb nicht unter § 11. Ihre Kennzeichnung regelt die Apothekenbetriebsordnung (ApBetrO).
Formale Anforderungen
Die Beilage muss die Überschrift „Gebrauchsinformation“ tragen. Die Angaben müssen
- in der gesetzlich vorgegebenen Reihenfolge stehen,
- allgemein verständlich in deutscher Sprache abgefasst sein,
- in gut lesbarer Schrift gedruckt sein,
- mit der Fachinformation nach § 11a übereinstimmen.
Die feste Reihenfolge beruht auf EU-Recht (Art. 59 der Richtlinie 2001/83/EG). Patienten finden dadurch in jeder Beilage dieselbe Information an derselben Stelle. Die Übereinstimmung mit der Fachinformation sorgt dafür, dass Arzt, Apotheker und Patient auf derselben Datengrundlage arbeiten.
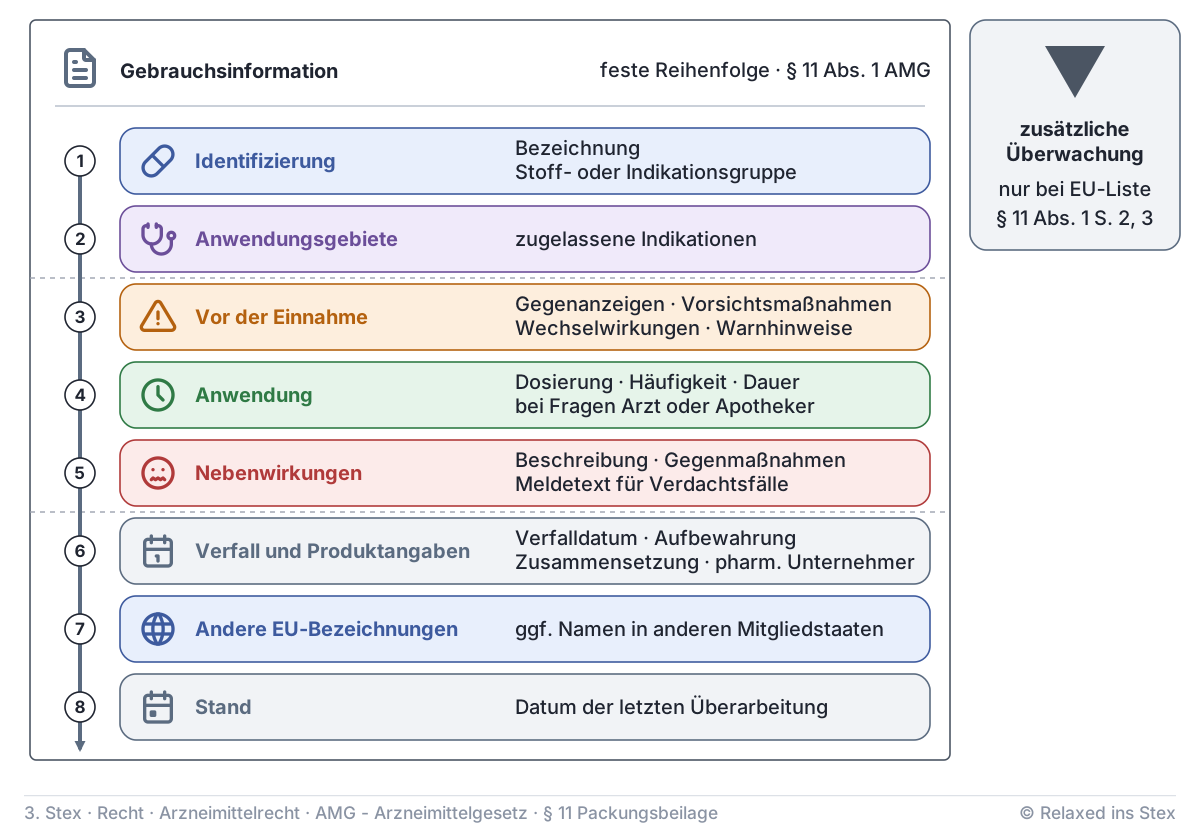
Die acht Pflichtblöcke in fester Reihenfolge
| Nr. | Inhalt | Worauf es ankommt |
|---|---|---|
| 1 | Identifizierung | Bezeichnung (wie § 10 Abs. 1 Satz 1 Nr. 2) sowie Stoff- oder Indikationsgruppe oder Wirkungsweise |
| 2 | Anwendungsgebiete | zugelassene Indikationen |
| 3 | Vor der Einnahme | Gegenanzeigen, Vorsichtsmaßnahmen, Wechselwirkungen, Warnhinweise (z. B. aus Auflagen nach § 28 Abs. 2 Nr. 2 oder nach § 7 Anti-Doping-Gesetz) |
| 4 | Anwendung | Dosierung, Art, Häufigkeit und Zeitpunkt, Dauer; Überdosierung, vergessene Einnahme, Folgen des Absetzens; Empfehlung, bei Fragen Arzt oder Apotheker zu fragen |
| 5 | Nebenwirkungen | Beschreibung, Gegenmaßnahmen, Standardtext zur Meldung von Verdachtsfällen |
| 6 | Verfall und Produktangaben | Warnung nach Verfall, Aufbewahrung und Haltbarkeit nach Anbruch, sichtbare Verderbsanzeichen, Zusammensetzung, Darreichungsform und Inhalt, pharmazeutischer Unternehmer (ggf. örtlicher Vertreter), freigebender Hersteller oder Einführer |
| 7 | Andere EU-Bezeichnungen | bei Zulassung unter anderen Namen in anderen Mitgliedstaaten |
| 8 | Stand | Datum der letzten Überarbeitung |
Bei der Zusammensetzung gilt: Qualitativ sind alle Wirkstoffe und sonstigen Bestandteile anzugeben, quantitativ nur die Wirkstoffe.
Zu Nr. 3 ergänzt Abs. 1 Satz 8: Wo es der Stand der Wissenschaft erfordert, ist auf besondere Personengruppen einzugehen, etwa Kinder, Schwangere, Stillende, ältere Menschen oder Personen mit bestimmten Erkrankungen. Soweit nötig, sind auch Auswirkungen auf die Fahrtüchtigkeit und die Bedienung von Maschinen anzugeben.
Nach Abs. 2 sind außerdem Bestandteile mit bekannter Wirkung (z. B. Lactose oder Ethanol) und Aufbewahrungshinweise anzugeben, soweit erforderlich oder angeordnet. Können Angaben zu Gegenanzeigen, Wechselwirkungen oder Nebenwirkungen nicht gemacht werden, steht dort „keine bekannt“ (Abs. 5).
Aktualität und Behörde
Der Zulassungsinhaber muss die Beilage auf aktuellem wissenschaftlichem Stand halten. Dazu gehören auch die Bewertungen und Empfehlungen, die auf dem europäischen Arzneimittel-Webportal veröffentlicht werden.
Ein Muster der Packungsbeilage und jeder geänderten Fassung geht unverzüglich an die zuständige Bundesoberbehörde (Abs. 1a). Das gilt nicht, wenn das Arzneimittel von der Zulassung oder Registrierung freigestellt ist. Das ist das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM), für Impfstoffe, Sera und Blutzubereitungen das Paul-Ehrlich-Institut (PEI). Die Standardtexte macht die Behörde im Bundesanzeiger bekannt (Abs. 1b).
Weitere Angaben, Wegfall und Sonderregeln
Zusätzliche Angaben sind erlaubt, wenn drei Bedingungen erfüllt sind:
- Sie stehen mit der Anwendung in Zusammenhang.
- Sie sind für die gesundheitliche Aufklärung wichtig.
- Sie widersprechen der Fachinformation nicht.
Solche Angaben müssen von den Pflichtangaben deutlich abgesetzt sein (Abs. 5 Satz 2).
Wegfall der Beilage: Die Beilage kann entfallen, wenn alle Pflichtangaben auf dem Behältnis oder der äußeren Umhüllung stehen (Abs. 6).
Fremdsprachige Beilage bei Lieferengpass: Bei einem drohenden oder bestehenden versorgungsrelevanten Lieferengpass kann die Bundesoberbehörde dies gestatten (Abs. 1c). Voraussetzungen sind ein Antrag des Zulassungsinhabers und eine Einzelfallentscheidung. Die Gestattung ist befristet. Die Behörde stellt sicher, dass Verbraucher auf geeignete Weise Zugang zu den nötigen Informationen erhalten.
Barrierefreiheit: Auf Ersuchen von Patientenorganisationen muss der Zulassungsinhaber die Beilage in Formaten bereitstellen, die für blinde und sehbehinderte Menschen geeignet sind (Abs. 3c).
Inhaltliche Sonderregeln (keine Befreiung von der Beilagenpflicht):
- Registrierte Homöopathika (Abs. 3): Angaben nach § 10 Abs. 4 und der freigebende Hersteller.
- Sera, Virusimpfstoffe, Plasmaprodukte (Abs. 3a): Herkunftstier, Wirtssystem bzw. Herkunftsland des Plasmas.
- Radioaktive Arzneimittel (Abs. 2a): Vorsichtsmaßnahmen bei Zubereitung, Verabreichung und Entsorgung.
- Traditionelle pflanzliche Arzneimittel (Abs. 3b): bei den Anwendungsgebieten der Hinweis auf die Registrierung allein aufgrund langjähriger Anwendung. Außerdem muss ein Hinweis enthalten sein: Bei fortdauernden Krankheitssymptomen oder anderen als den erwähnten Nebenwirkungen soll der Anwender einen Arzt oder eine andere qualifizierte Person aus einem Heilberuf fragen (§ 10 Abs. 4a Satz 1 Nr. 2).
- Heilwässer (Abs. 3d): Einzelne Angaben dürfen entfallen, die Reihenfolge darf abweichen.
Teilmengen und Verblisterung in der Apotheke
Aus Fertigarzneimitteln entnommene Teilmengen dürfen nur zusammen mit einer Ausfertigung der für das Fertigarzneimittel vorgeschriebenen Packungsbeilage abgegeben werden.
Wer in der Apotheke auseinzelt, etwa wenige Tabletten aus einer Klinikpackung, gibt eine Kopie der Beilage mit. Das gilt nicht, wenn die Pflichtangaben auf dem Behältnis stehen (Abs. 7 Satz 2 mit Abs. 6).
Für die regelmäßige Abgabe im Rahmen einer Dauermedikation in patientenindividuellen Blistern gilt eine Erleichterung: Die Beilagen werden einmal beigefügt. Erneut müssen sie erst dann beigefügt werden, wenn sich eine Beilage gegenüber der zuletzt beigefügten Fassung geändert hat.
Eine Heimbewohnerin erhält wöchentlich Blister mit fünf Wirkstoffen. Die fünf Beilagen liegen der ersten Lieferung bei. Ändert ein Hersteller seine Gebrauchsinformation, etwa um neue Nebenwirkungen, kommt nur diese neue Fassung mit der nächsten Lieferung. Die Apotheke braucht dafür einen Prozess, der Beilagenänderungen erkennt, zum Beispiel über das Datum der letzten Überarbeitung.
Abgrenzung zu Kennzeichnung und Fachinformation
Die Kennzeichnung von Behältnis und Umverpackung regelt § 10 AMG. Die Fachinformation regelt § 11a AMG.
- Überschrift „Gebrauchsinformation“
- für Patienten, allgemein verständlich
- liegt der Packung bei
- muss mit der Fachinformation übereinstimmen
- Überschrift „Fachinformation“
- für Ärzte, Apotheker und andere Fachkreise
- auf Anforderung vom pharmazeutischen Unternehmer
- folgt der genehmigten Zusammenfassung der Merkmale (SmPC), mit Pharmakologie und Kinetik
Bei Arzneimitteln, die ausschließlich von Angehörigen der Heilberufe verabreicht werden, dürfen beide Informationen zusammengefasst werden. Die Überschrift lautet dann „Gebrauchsinformation und Fachinformation“ (§ 11a Abs. 4).
Prüfungsfragen
Frage 1
Welche formalen Anforderungen stellt § 11 AMG an Überschrift, Sprache, Lesbarkeit und Inhalt der Packungsbeilage eines Fertigarzneimittels?
Musterantwort anzeigen
Die Packungsbeilage muss die Überschrift „Gebrauchsinformation“ tragen. Die Pflichtangaben müssen
- in der gesetzlich vorgegebenen Reihenfolge stehen,
- allgemein verständlich in deutscher Sprache abgefasst sein,
- in gut lesbarer Schrift gedruckt sein,
- in Übereinstimmung mit der Fachinformation nach § 11a stehen.
Weitere Angaben sind nur zulässig, wenn sie mit der Anwendung zusammenhängen, der gesundheitlichen Aufklärung dienen und der Fachinformation nicht widersprechen. Sie müssen deutlich abgesetzt sein.
Ausnahme zur Sprache: Bei einem versorgungsrelevanten Lieferengpass kann die Bundesoberbehörde auf Antrag des Zulassungsinhabers im Einzelfall befristet eine fremdsprachige Beilage gestatten (Abs. 1c). Auf Ersuchen von Patientenorganisationen muss es außerdem Formate für blinde und sehbehinderte Menschen geben.
Examens-Tipp: Prüfer achten auf „allgemein verständlich“ und auf die Übereinstimmung mit der Fachinformation, die oft vergessen werden. Wer die Lieferengpass-Ausnahme mit ihren Voraussetzungen (Antrag, Einzelfall, befristet) nennen kann, punktet.
Frage 2
Warum schreibt das Gesetz eine feste Reihenfolge der Angaben vor, und wer ist dafür verantwortlich, dass der Inhalt stimmt und aktuell bleibt?
Musterantwort anzeigen
Die feste Reihenfolge geht auf EU-Recht zurück (Richtlinie 2001/83/EG). Sie sorgt dafür, dass Patienten in jeder Beilage dieselben Informationen an derselben Stelle finden. Die Abfolge lautet: Identifizierung, Anwendungsgebiete, Informationen vor der Einnahme, Anwendung, Nebenwirkungen, Verfall- und Produktangaben, EU-Bezeichnungen, Stand.
Inhaltlicher Maßstab ist die Übereinstimmung mit der Fachinformation (§ 11a). Der Inhaber der Zulassung muss die Beilage auf aktuellem wissenschaftlichem Kenntnisstand halten. Dazu gehören auch Bewertungen und Empfehlungen, die auf dem europäischen Arzneimittelportal veröffentlicht werden.
Jedes Muster und jede geänderte Fassung geht unverzüglich an die Bundesoberbehörde (BfArM bzw. PEI). Die Standardtexte, etwa zur Nebenwirkungsmeldung, macht die Behörde im Bundesanzeiger bekannt.
Examens-Tipp: Nicht alle acht Punkte herunterbeten. Kurz den Sinn nennen (Orientierung, EU-Harmonisierung) und dann die Verantwortung des Zulassungsinhabers. Typische Falle: Die Apotheke ist für die Aktualität der Beilage nicht verantwortlich.
Frage 3
Welche Angaben dienen in der Packungsbeilage der Identifizierung des Arzneimittels?
Musterantwort anzeigen
Nach § 11 Abs. 1 Satz 1 Nr. 1 AMG stehen am Anfang zwei Angaben:
- die Bezeichnung des Arzneimittels. Dafür gilt § 10 Abs. 1 Satz 1 Nr. 2 entsprechend: Bezeichnung mit Stärke und Darreichungsform, gegebenenfalls mit dem Hinweis auf die Zielgruppe (Säuglinge, Kinder, Erwachsene).
- die Stoff- oder Indikationsgruppe oder die Wirkungsweise, zum Beispiel „Protonenpumpenhemmer“ oder „Mittel gegen Bluthochdruck“.
So kann der Patient das Präparat eindeutig zuordnen und versteht, wofür es gedacht ist. Weitere Angaben zur Identität (Zusammensetzung, Darreichungsform und Inhalt, pharmazeutischer Unternehmer) folgen erst unter Nr. 6.
Examens-Tipp: Die drei Alternativen vollständig nennen: Stoffgruppe, Indikationsgruppe, Wirkungsweise. Die Indikationsgruppe wird gern vergessen. Der Verweis auf § 10 zeigt, dass man Kennzeichnung und Beilage verknüpfen kann.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.