§ 26 AMG Arzneimittelprüfrichtlinien
§ 26 AMG: Verordnungsermächtigung für Arzneimittelprüfrichtlinien, Stand der Wissenschaft, Ersatz von Tierversuchen und Erkenntnismaterial nach § 22 Abs. 3.
§ 26 des Arzneimittelgesetzes (AMG) ist eine Verordnungsermächtigung. Er legt fest, wer die genauen Anforderungen an Zulassungsunterlagen regelt und an welchen Maßstäben sich diese Anforderungen messen lassen müssen. Für die Prüfung zählen drei Punkte: die Normtechnik (Rechtsverordnung), die beiden Leitplanken (Stand der Wissenschaft, Ersatz von Tierversuchen) und die Anwendung auf wissenschaftliches Erkenntnismaterial nach Absatz 2. Einordnung in das Zulassungsverfahren Fertigarzneimittel dürfen nur mit Zulassung in den Verkehr gebracht werden (§ 21 AMG). Der Antragsteller reicht dafür Angaben und Unterlagen nach § 22 sowie Sachverständigengutachten nach § 24 ein. Die zuständige Bundesoberbehörde entscheidet nach § 25. Zuständig ist in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM), für Impfstoffe, Sera, Blutzubereitungen und bestimmte andere Arzneimittel das Paul-Ehrlich-Institut (PEI). Was genau …
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
§ 26 des Arzneimittelgesetzes (AMG) ist eine Verordnungsermächtigung. Er legt fest, wer die genauen Anforderungen an Zulassungsunterlagen regelt und an welchen Maßstäben sich diese Anforderungen messen lassen müssen. Für die Prüfung zählen drei Punkte: die Normtechnik (Rechtsverordnung), die beiden Leitplanken (Stand der Wissenschaft, Ersatz von Tierversuchen) und die Anwendung auf wissenschaftliches Erkenntnismaterial nach Absatz 2.
Einordnung in das Zulassungsverfahren
Fertigarzneimittel dürfen nur mit Zulassung in den Verkehr gebracht werden (§ 21 AMG). Der Antragsteller reicht dafür Angaben und Unterlagen nach § 22 sowie Sachverständigengutachten nach § 24 ein. Die zuständige Bundesoberbehörde entscheidet nach § 25. Zuständig ist in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM), für Impfstoffe, Sera, Blutzubereitungen und bestimmte andere Arzneimittel das Paul-Ehrlich-Institut (PEI). Was genau in diesen Unterlagen stehen muss und wie die Behörde sie prüft, ergibt sich nicht aus dem Gesetz selbst, sondern aus den Arzneimittelprüfrichtlinien.
Vorgaben zu Inhalt und Form der Zulassungsunterlagen (analytische, pharmakologisch-toxikologische und klinische Prüfung) und zu deren Bewertung durch die Bundesoberbehörde. Inhaltlich folgen sie weitgehend dem europäischen Recht (Anhang I der Richtlinie 2001/83/EG).
Die Prüfrichtlinien sind damit der Maßstab für einen wichtigen Versagungsgrund. Die Bundesoberbehörde darf die Zulassung nur aus den in § 25 Abs. 2 genannten Gründen versagen. Einer davon liegt vor, wenn das Arzneimittel nicht nach dem jeweils gesicherten Stand der wissenschaftlichen Erkenntnisse ausreichend geprüft worden ist oder das andere wissenschaftliche Erkenntnismaterial nach § 22 Abs. 3 diesem Stand nicht entspricht (§ 25 Abs. 2 Satz 1 Nr. 2 AMG).
Absatz 1: Wer regelt was?
Ermächtigt ist das Bundesministerium für Gesundheit (BMG). Es regelt durch Rechtsverordnung mit Zustimmung des Bundesrates die Anforderungen an die Angaben, Unterlagen und Gutachten nach §§ 22 bis 24 und deren Prüfung durch die Bundesoberbehörde. Das gilt auch für die Registrierung homöopathischer Arzneimittel (§ 38 Abs. 2) und traditioneller pflanzlicher Arzneimittel (§ 39b Abs. 1).
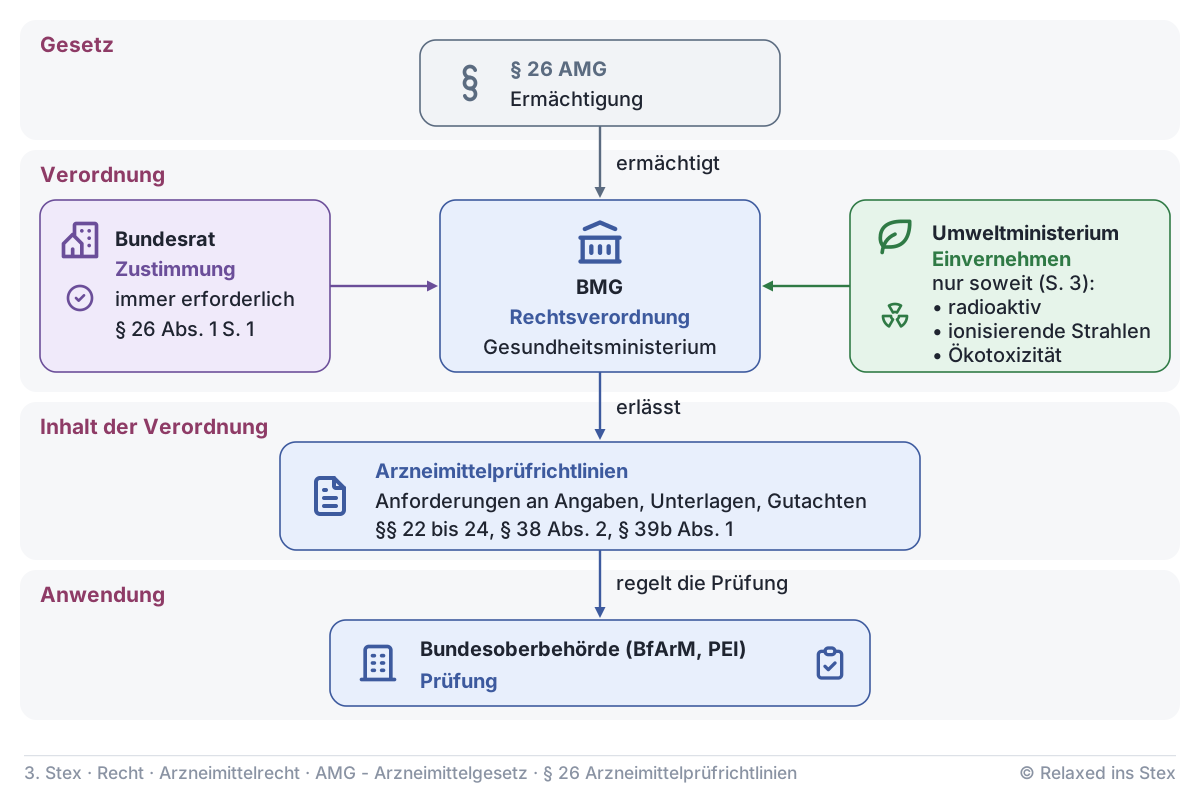
Immer erforderlich, weil § 26 Abs. 1 Satz 1 sie ausdrücklich vorschreibt. Ohne Zustimmung des Bundesrates kommt die Verordnung nicht zustande.
Nur bei radioaktiven Arzneimitteln, bei Herstellung mit ionisierenden Strahlen oder bei Prüfungen zur Ökotoxizität. Ohne das Einvernehmen des Bundesministeriums für Umwelt, Naturschutz und nukleare Sicherheit darf die Verordnung insoweit nicht ergehen.
Leitplanken: Stand der Wissenschaft und Tierversuchsersatz
Die Vorschriften müssen dem jeweils gesicherten Stand der wissenschaftlichen Erkenntnisse entsprechen und sind laufend an diesen anzupassen, insbesondere sind Tierversuche durch andere Prüfverfahren zu ersetzen, wenn dies nach dem Stand der wissenschaftlichen Erkenntnisse im Hinblick auf den Prüfungszweck vertretbar ist.
Die Anforderungen sind also dynamisch: Neue Erkenntnisse zu Wirksamkeit, Sicherheit, Analytik oder Alternativmethoden müssen eingearbeitet werden. „Gesichert“ bedeutet allgemein anerkannt, nicht eine einzelne neue Studie oder Mindermeinung.
Beim Tierversuchsersatz gibt es zwei Voraussetzungen: Eine Alternativmethode muss nach dem Stand der Wissenschaft verfügbar sein, und sie muss für den konkreten Prüfungszweck (etwa Toxizität oder lokale Verträglichkeit) vertretbar sein. Liegen beide vor, muss ersetzt werden. Adressat dieser Pflicht ist der Verordnungsgeber. Das entspricht dem europäischen Grundsatz, Tierversuche zu vermeiden, zu verringern und schonender zu gestalten.
Absatz 2: Prüfung von wissenschaftlichem Erkenntnismaterial
Nach § 22 Abs. 3 AMG darf der Antragsteller statt eigener pharmakologisch-toxikologischer und klinischer Prüfergebnisse anderes wissenschaftliches Erkenntnismaterial vorlegen, vor allem bei Wirkstoffen, die seit mindestens zehn Jahren in der EU allgemein medizinisch verwendet werden (bibliographischer Antrag). Auf dieses Material wenden die Bundesoberbehörde und die Kommissionen nach § 25 Abs. 7 die Prüfrichtlinien sinngemäß an und berücksichtigen die Besonderheiten der jeweiligen Arzneimittel. Diese Kommissionen werden bei der Bundesoberbehörde für bestimmte Anwendungsgebiete oder Therapierichtungen gebildet und betreffen nicht verschreibungspflichtige Arzneimittel. Praktisch wichtig sind vor allem die Kommissionen für Phytotherapie, Homöopathie und anthroposophische Medizin.
Als Erkenntnismaterial gilt auch das nach wissenschaftlichen Methoden aufbereitete medizinische Erfahrungsmaterial, etwa systematisch dokumentierte Anwendungsbeobachtungen oder Fallserien. Gerade für die besonderen Therapierichtungen ist das wichtig, weil dort oft keine großen randomisierten Studien vorliegen. Unsystematische Einzelberichte genügen nicht.
Das Arzneibuch (§ 55 AMG) enthält Regeln zu Qualität, Prüfung und Lagerung von Arzneimitteln und Ausgangsstoffen und gilt auch für die Prüfung in der Apotheke. Die Prüfrichtlinien nach § 26 betreffen dagegen die Unterlagen im Zulassungs- und Registrierungsverfahren.
Bedeutung für die Apotheke
Im Apothekenalltag wirkt § 26 indirekt: Eine Zulassungsnummer bedeutet, dass das Arzneimittel nach diesen Maßstäben geprüft wurde. In der Beratung hilft das bei der Unterscheidung pflanzlicher Präparate. Ein zugelassenes Phytopharmakon mit allgemeiner medizinischer Verwendung beruht auf bewerteter Literatur. Ein registriertes traditionelles pflanzliches Arzneimittel (§ 39a ff.) beruht dagegen auf langjähriger Anwendung. Es trägt den Hinweis, dass es ausschließlich aufgrund langjähriger Anwendung für das Anwendungsgebiet registriert ist.
Prüfungsfragen
Frage 1
Wie kommt es rechtlich zustande, welche Anforderungen an Unterlagen, Angaben und Gutachten für die Zulassung von Arzneimitteln gelten, und wer legt sie fest?
Musterantwort anzeigen
Das AMG regelt die Details nicht selbst. § 26 Abs. 1 enthält eine Verordnungsermächtigung: Das Bundesministerium für Gesundheit regelt durch Rechtsverordnung mit Zustimmung des Bundesrates die Anforderungen an die Angaben, Unterlagen und Gutachten nach §§ 22 bis 24. Das gilt auch für die Registrierung homöopathischer (§ 38 Abs. 2) und traditioneller pflanzlicher Arzneimittel (§ 39b Abs. 1). Geregelt wird außerdem deren Prüfung durch die Bundesoberbehörde (BfArM bzw. PEI). Bei radioaktiven Arzneimitteln, Herstellung mit ionisierenden Strahlen oder Prüfungen zur Ökotoxizität ist zusätzlich das Einvernehmen des Bundesumweltministeriums nötig. Diese Arzneimittelprüfrichtlinien sind der Maßstab dafür, ob ein Arzneimittel ausreichend geprüft ist (Versagungsgrund § 25 Abs. 2 Nr. 2).
Examens-Tipp: Struktur: Normtechnik, Zuständigkeit, Beteiligte. Der Unterschied zwischen Zustimmung (Bundesrat) und Einvernehmen (Umweltministerium) wird gern nachgefragt.
Frage 2
Welche inhaltliche Leitplanke muss bei der Festlegung und Aktualisierung der Anforderungen an Zulassungsunterlagen eingehalten werden?
Musterantwort anzeigen
Die Vorschriften müssen dem jeweils gesicherten Stand der wissenschaftlichen Erkenntnisse entsprechen und sind laufend an diesen anzupassen (§ 26 Abs. 1 Satz 2 AMG). Die Vorgaben dürfen also nicht statisch bleiben. Neue, allgemein anerkannte Erkenntnisse etwa zu Analytik, Wirksamkeit, Sicherheit oder Alternativmethoden müssen eingearbeitet werden. Eine einzelne neue Studie reicht dafür nicht. Derselbe Maßstab taucht in § 25 Abs. 2 Nr. 2 AMG auf: Die Zulassung wird versagt, wenn das Arzneimittel nicht nach dem gesicherten Stand der Wissenschaft ausreichend geprüft ist.
Examens-Tipp: Möglichst nah am Wortlaut formulieren („gesicherter Stand“, „laufend anzupassen“). Pluspunkt: die Verbindung zum Versagungsgrund in § 25 herstellen.
Frage 3
Unter welchen Voraussetzungen müssen Tierversuche im Rahmen der Prüfnachweise ersetzt werden, und was regelt § 26 Abs. 2 AMG ergänzend?
Musterantwort anzeigen
Tierversuche sind durch andere Prüfverfahren zu ersetzen, wenn dies nach dem Stand der wissenschaftlichen Erkenntnisse im Hinblick auf den Prüfungszweck vertretbar ist. Dafür gibt es zwei Voraussetzungen:
- Es gibt eine wissenschaftlich anerkannte Alternativmethode.
- Sie ist für den konkreten Prüfungszweck (z. B. Toxizität) geeignet.
Liegen beide vor, ist der Ersatz Pflicht. Adressat ist der Verordnungsgeber.
Abs. 2: Die Bundesoberbehörde und die Kommissionen nach § 25 Abs. 7 (für bestimmte Anwendungsgebiete oder Therapierichtungen, vor allem Phytotherapie, Homöopathie, anthroposophische Medizin) wenden die Prüfrichtlinien sinngemäß auf das Erkenntnismaterial nach § 22 Abs. 3 an und berücksichtigen dabei die Besonderheiten der Arzneimittel. Als solches gilt auch wissenschaftlich aufbereitetes medizinisches Erfahrungsmaterial.
Examens-Tipp: Typischer Prüfungspunkt ist das „Muss“ statt „Kann“. Wer Abs. 2 mit dem bibliographischen Antrag nach § 22 Abs. 3 verknüpft, zeigt Systemverständnis.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.