§ 40 AMG Verfahren zur Genehmigung einer klinischen Prüfung
§ 40 AMG: Genehmigung klinischer Prüfungen nach EU-VO 536/2014, Aufgaben von Bundesoberbehörde und Ethik-Kommission, Fristen, Gebühren, GVO.
§ 40 AMG regelt, wie eine klinische Prüfung von Arzneimitteln in Deutschland genehmigt wird. Das Verfahren selbst steht in der EU-Verordnung (EU) Nr. 536/2014 über klinische Prüfungen (Clinical Trials Regulation, kurz CTR), die unmittelbar gilt. § 40 ergänzt sie um die deutschen Regeln: Wer ist zuständig, in welcher Sprache wird eingereicht, welche Fristen und Gebühren gelten. Für die Prüfung müssen zwei Dinge sitzen: Ohne Genehmigung gibt es keinen Start, und Bundesoberbehörde und Ethik-Kommission teilen sich die Bewertung nach festen Regeln.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 40 AMG regelt, wie eine klinische Prüfung von Arzneimitteln in Deutschland genehmigt wird. Das Verfahren selbst steht in der EU-Verordnung (EU) Nr. 536/2014 über klinische Prüfungen (Clinical Trials Regulation, kurz CTR), die unmittelbar gilt. § 40 ergänzt sie um die deutschen Regeln: Wer ist zuständig, in welcher Sprache wird eingereicht, welche Fristen und Gebühren gelten. Für die Prüfung müssen zwei Dinge sitzen: Ohne Genehmigung gibt es keinen Start, und Bundesoberbehörde und Ethik-Kommission teilen sich die Bewertung nach festen Regeln.
Genehmigungsvorbehalt: ohne Genehmigung kein Start
Mit der klinischen Prüfung von Arzneimitteln darf nur begonnen werden, wenn die zuständige Bundesoberbehörde die klinische Prüfung nach Artikel 8 der Verordnung (EU) Nr. 536/2014 genehmigt hat.
Rechtlich ist das ein Verbot mit Erlaubnisvorbehalt. Bevor ein Prüfzentrum die erste Versuchsperson einschließt, muss die Genehmigung vorliegen. Zuständige Bundesoberbehörde ist in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Sera, Impfstoffe, Blutzubereitungen, Gewebezubereitungen, Allergene, Arzneimittel für neuartige Therapien und xenogene Arzneimittel ist es das Paul-Ehrlich-Institut (PEI) (§ 77 Abs. 2 AMG). Den Antrag stellt der Sponsor, also das Unternehmen oder die Einrichtung, die für die Prüfung verantwortlich ist.
Genehmigt wird die klinische Prüfung (§ 40 AMG). Zugelassen wird später das Arzneimittel (§ 21 AMG). Die Prüfung liefert die Daten zu Wirksamkeit und Unbedenklichkeit, die für die Zulassung nötig sind.
Antrag und Validierung über das EU-Portal
Der Sponsor reicht den Antrag nach Art. 5 Abs. 1 CTR über das EU-Portal ein, in deutscher oder englischer Sprache. Unterlagen für die betroffene Person oder ihren gesetzlichen Vertreter müssen auf Deutsch vorliegen, etwa Patienteninformation und Einwilligungserklärung. Der Grund: Wirksam einwilligen kann nur, wer die Aufklärung versteht.
Die Bundesoberbehörde validiert den Antrag, prüft also, ob er vollständig ist und in den Anwendungsbereich fällt. Schon dabei nimmt die Ethik-Kommission Stellung. Soweit es um Punkte aus ihrem Zuständigkeitsbereich geht, ist die Behörde schon bei der Validierung an deren Bewertung gebunden (§ 40 Abs. 3 AMG).
Arbeitsteilung: Teil I und Teil II
Die CTR teilt die Bewertung in zwei Teile. § 40 AMG legt fest, wer in Deutschland welchen Teil übernimmt.
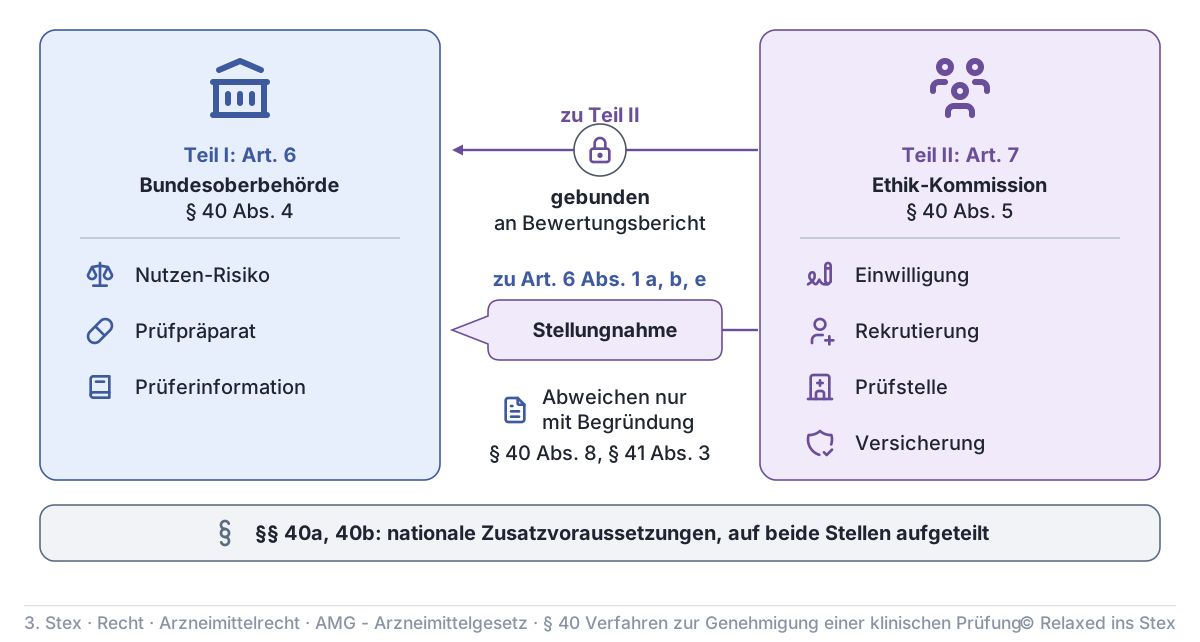
| Teil I (Art. 6 CTR) | Teil II (Art. 7 CTR) | |
|---|---|---|
| Inhalt | wissenschaftliche Bewertung: Nutzen-Risiko, Herstellung und Kennzeichnung der Prüfpräparate, Prüferinformation, ob eine minimalinterventionelle Prüfung vorliegt | Einwilligung nach Aufklärung, Rekrutierung, Vergütung, Datenschutz, Eignung der Prüfer und Prüfstellen, Schadensersatz und Versicherung, biologische Proben |
| federführend | Bundesoberbehörde (§ 40 Abs. 4) | Ethik-Kommission (§ 40 Abs. 5) |
| Rolle der anderen Stelle | Ethik-Kommission gibt Stellungnahme zu Art. 6 Abs. 1 Buchst. a, b und e ab | Bundesoberbehörde ist an den Bewertungsbericht gebunden |
Hinzu kommen nationale Zusatzvoraussetzungen aus §§ 40a und 40b AMG, etwa zum Schutz Minderjähriger und nicht einwilligungsfähiger Personen. Auch sie sind zwischen beiden Stellen aufgeteilt. Zuständig ist eine registrierte Ethik-Kommission der Länder, die über Geschäftsverteilungspläne bestimmt wird (§ 41b Abs. 2 AMG). Für besondere Verfahren ist die Spezialisierte Ethik-Kommission nach § 41c AMG zuständig. Die Einzelheiten zur Ethik-Kommission stehen bei § 41 AMG.
Bindung oder begründete Abweichung
Die Bundesoberbehörde ist bei ihrer Entscheidung an den Bewertungsbericht der Ethik-Kommission gebunden (§ 40 Abs. 8 Satz 2). Lehnt die Kommission ab, kann die Behörde nicht genehmigen.
Von der Stellungnahme der Ethik-Kommission darf die Behörde abweichen. Sie muss dann die Kommission bezeichnen, deren Ergebnis wiedergeben und ihr Abweichen begründen (§ 40 Abs. 8 Satz 3).
„Gebunden, aber Abweichung mit Begründung“ ist falsch. Bindung gilt für Teil II, begründetes Abweichen ist nur bei Teil I möglich.
Fristen, Gebühren, Entscheidung
Ist kein weiterer EU-Mitgliedstaat beteiligt, wird Teil I innerhalb von 26 Tagen ab dem Tag der Validierung bewertet (§ 40 Abs. 4 Satz 2). Die CTR selbst lässt dafür bis zu 45 Tage zu. Für die Stellungnahmen der Ethik-Kommission gelten die Fristen der Verfahrensordnung nach § 41b Abs. 1 AMG.
Die Bundesoberbehörde erhebt eine Gesamtgebühr (Art. 86, 87 CTR). Die Ethik-Kommission teilt ihre Gebühr der Behörde mit, und diese nimmt sie in denselben Bescheid auf. So erhält der Sponsor nur einen Gebührenbescheid. Die Entscheidung nach Art. 8 CTR übermittelt die Bundesoberbehörde über das EU-Portal an den Sponsor.
Prüfpräparate mit gentechnisch veränderten Organismen
Enthält ein Prüfpräparat gentechnisch veränderte Organismen (GVO) oder besteht es daraus, reicht der Sponsor zusätzlich Unterlagen bei der Bundesoberbehörde ein (§ 40 Abs. 7):
- Risikobewertung für nicht betroffene Personen und die Umwelt, mit den geplanten Vorkehrungen
- Informationen zum GVO, zu den Prüfbedingungen und zu den Wechselwirkungen mit der Umwelt
- Beobachtungsplan, Überwachungsmaßnahmen, Umgang mit Reststoffen, Notfallpläne
Der Sponsor darf dabei auf nicht vertrauliche Unterlagen Dritter aus früheren Verfahren Bezug nehmen. Die Behörde stellt das Benehmen mit dem Bundesamt für Verbraucherschutz und Lebensmittelsicherheit (BVL) her. Die Genehmigung der klinischen Prüfung umfasst die Genehmigung der Freisetzung der GVO im Rahmen der Prüfung. Ein eigenes gentechnikrechtliches Verfahren ist daneben nicht nötig.
Apotheken kommen vor allem in der Krankenhausapotheke mit klinischen Prüfungen in Berührung. Dort werden Prüfpräparate gelagert, gegebenenfalls hergestellt oder verblindet und an die Station abgegeben. Vor der ersten Abgabe lohnt die Frage, ob die Genehmigung nach Art. 8 CTR vorliegt. Liegt sie nicht vor, darf die Prüfung nicht beginnen.
Mehr dazu: Phasen der klinischen Prüfung
Phase I: meist gesunde Probanden, kleine Zahl, Verträglichkeit und Pharmakokinetik. Phase II: kleinere Patientengruppen, Wirksamkeit und Dosisfindung. Phase III: große Patientengruppen, Nachweis von Wirksamkeit und Sicherheit als Grundlage der Zulassung. Phase IV: Studien nach der Zulassung. Werden sie als klinische Prüfung durchgeführt, sind sie ebenfalls genehmigungspflichtig.
Prüfungsfragen
Frage 1
Unter welcher zentralen Voraussetzung darf mit einer klinischen Prüfung eines Arzneimittels in Deutschland überhaupt begonnen werden?
Musterantwort anzeigen
Mit der klinischen Prüfung darf erst begonnen werden, wenn die zuständige Bundesoberbehörde sie nach Art. 8 der Verordnung (EU) Nr. 536/2014 genehmigt hat (§ 40 Abs. 1 AMG). Rechtlich ist das ein Verbot mit Erlaubnisvorbehalt: Vor dem Einschluss der ersten Versuchsperson muss die Genehmigung vorliegen.
Zuständig ist in der Regel das BfArM. Für Sera, Impfstoffe, Blutzubereitungen, Gewebezubereitungen, Allergene, Arzneimittel für neuartige Therapien und xenogene Arzneimittel ist es das PEI (§ 77 Abs. 2 AMG). Das Verfahren richtet sich unmittelbar nach der EU-Verordnung. § 40 AMG ergänzt sie um die nationalen Zuständigkeiten, Fristen, Sprachregeln und Gebühren.
Wichtig ist die Abgrenzung: Die Genehmigung betrifft die klinische Prüfung. Die Zulassung nach § 21 AMG betrifft später das Arzneimittel.
Examens-Tipp: Zuerst den Genehmigungsvorbehalt nennen, dann die Behörde (BfArM oder PEI). Wer von der „Zulassung einer klinischen Prüfung“ spricht, verliert sofort Punkte.
Frage 2
Wie wird der Antrag auf Genehmigung einer klinischen Prüfung eingereicht, und welche Sprachvorgaben gelten für die Unterlagen?
Musterantwort anzeigen
Der Sponsor stellt den Antrag nach Art. 5 Abs. 1 der Verordnung (EU) Nr. 536/2014 elektronisch über das EU-Portal (§ 40 Abs. 2 AMG). Für den Antrag sind Deutsch oder Englisch zulässig. Unterlagen für die betroffene Person oder ihren gesetzlichen Vertreter müssen dagegen auf Deutsch eingereicht werden, etwa Patienteninformation und Einwilligungserklärung. Wirksam einwilligen kann nur, wer die Aufklärung versteht.
Danach validiert die Bundesoberbehörde den Antrag. Die Ethik-Kommission nimmt dazu Stellung. Soweit Punkte aus ihrem Zuständigkeitsbereich betroffen sind, ist die Behörde schon bei der Validierung an deren Bewertung gebunden (§ 40 Abs. 3 AMG).
Examens-Tipp: Die Antwort in zwei Schritten aufbauen: Wo wird eingereicht (EU-Portal)? Welche Sprache gilt wofür? Mit der Begründung für die deutschen Teilnehmerunterlagen (Einwilligung) zeigt man Verständnis.
Frage 3
Wie teilen sich Bundesoberbehörde und Ethik-Kommission die Bewertung, und wie verbindlich ist das Votum der Ethik-Kommission?
Musterantwort anzeigen
Die Verordnung (EU) Nr. 536/2014 teilt die Bewertung in zwei Teile:
- Teil I (Art. 6), die wissenschaftliche Bewertung mit Nutzen-Risiko, Prüfpräparaten und Prüferinformation, übernimmt die Bundesoberbehörde (§ 40 Abs. 4). Die Ethik-Kommission gibt dazu eine Stellungnahme ab. Bei rein nationalen Prüfungen läuft die Bewertung innerhalb von 26 Tagen ab Validierung.
- Teil II (Art. 7) übernimmt die Ethik-Kommission (§ 40 Abs. 5): Einwilligung, Rekrutierung, Vergütung, Datenschutz, Eignung der Prüfer und Prüfstellen, Versicherung. Dazu kommen nationale Voraussetzungen nach §§ 40a, 40b.
Verbindlichkeit: An den Bewertungsbericht zu Teil II ist die Behörde gebunden (§ 40 Abs. 8 Satz 2). Von der Stellungnahme zu Teil I darf sie abweichen, muss das aber begründen (§ 40 Abs. 8 Satz 3).
Examens-Tipp: Die Falle ist „gebunden, aber mit Begründung abweichbar“. Merkhilfe: Teil II bindet, von Teil I darf die Behörde mit Begründung abweichen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.