§ 11a AMG Fachinformation
§ 11a AMG: wer die Fachinformation erhält, für welche Arzneimittel, ihr Pflichtaufbau, Pharmakovigilanz-Hinweise und Nutzen in der Apotheke.
§ 11a AMG verpflichtet den pharmazeutischen Unternehmer, Fachkreisen eine Gebrauchsinformation für Fachkreise, die Fachinformation, zur Verfügung zu stellen. Die Norm legt fest, wer sie verlangen kann, was in welcher Reihenfolge darin stehen muss und wie sie aktuell gehalten wird. Für die Apotheke ist die Fachinformation die wichtigste Herstellerquelle bei Beratung, Haltbarkeits- und Lagerfragen, Wechselwirkungen und Überdosierung. Fachinformation und Zulassung Die Fachinformation ist kein freier Werbetext. Sie muss mit der im Zulassungsverfahren genehmigten Zusammenfassung der Merkmale des Arzneimittels übereinstimmen (englisch Summary of Product Characteristics, SmPC). Was dort genehmigt wurde, steht hier in fester Gliederung. Formal muss das Dokument die Überschrift „Fachinformation“ tragen und in gut lesbarer Schrift gehalten sein. Wer sie verlangen kann und für welche Arzneimittel Die Pflicht besteht auf …
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
§ 11a AMG verpflichtet den pharmazeutischen Unternehmer, Fachkreisen eine Gebrauchsinformation für Fachkreise, die Fachinformation, zur Verfügung zu stellen. Die Norm legt fest, wer sie verlangen kann, was in welcher Reihenfolge darin stehen muss und wie sie aktuell gehalten wird. Für die Apotheke ist die Fachinformation die wichtigste Herstellerquelle bei Beratung, Haltbarkeits- und Lagerfragen, Wechselwirkungen und Überdosierung.
Fachinformation und Zulassung
Die Fachinformation ist kein freier Werbetext. Sie muss mit der im Zulassungsverfahren genehmigten Zusammenfassung der Merkmale des Arzneimittels übereinstimmen (englisch Summary of Product Characteristics, SmPC). Was dort genehmigt wurde, steht hier in fester Gliederung. Formal muss das Dokument die Überschrift „Fachinformation“ tragen und in gut lesbarer Schrift gehalten sein.
Wer sie verlangen kann und für welche Arzneimittel
Die Pflicht besteht auf Anforderung. Der Unternehmer muss die Fachinformation also nicht jeder Packung beilegen, er muss sie den Berechtigten aber auf Verlangen liefern. Der Kreis der Berechtigten ist abschließend:
| Berechtigte | Für welche Arzneimittel |
|---|---|
| Ärzte, Zahnärzte, Tierärzte, Apotheker | alle erfassten Arzneimittel, auch verschreibungspflichtige |
| andere Personen, die die Heilkunde oder Zahnheilkunde berufsmäßig ausüben (z. B. Heilpraktiker) | nur nicht verschreibungspflichtige |
Erfasst sind Fertigarzneimittel, die
- der Zulassungspflicht unterliegen oder von ihr freigestellt sind (Standardzulassung nach § 36 AMG) und
- nicht für den Verkehr außerhalb der Apotheken freigegeben sind, also apotheken- oder verschreibungspflichtig sind.
Für freiverkäufliche Arzneimittel gibt es keinen Anspruch. Ausgenommen sind außerdem Arzneimittel, die nach § 21 Abs. 2 AMG keiner Zulassung bedürfen, etwa Defekturarzneimittel der Apotheke, sowie homöopathisch hergestellte Arzneimittel (§ 11a Abs. 1 Satz 7 AMG).
Ein Arzneimittel mit Standardzulassung ist von der Zulassung freigestellt und braucht eine Fachinformation. Ein Defekturarzneimittel nach § 21 Abs. 2 AMG bedarf keiner Zulassung und fällt aus der Pflicht heraus. In der Prüfung wird diese Unterscheidung gern abgefragt.
Aufbau in vorgeschriebener Reihenfolge
Die Angaben müssen in genau dieser Reihenfolge stehen. Dadurch findet man in jeder Fachinformation dieselbe Information an derselben Stelle:
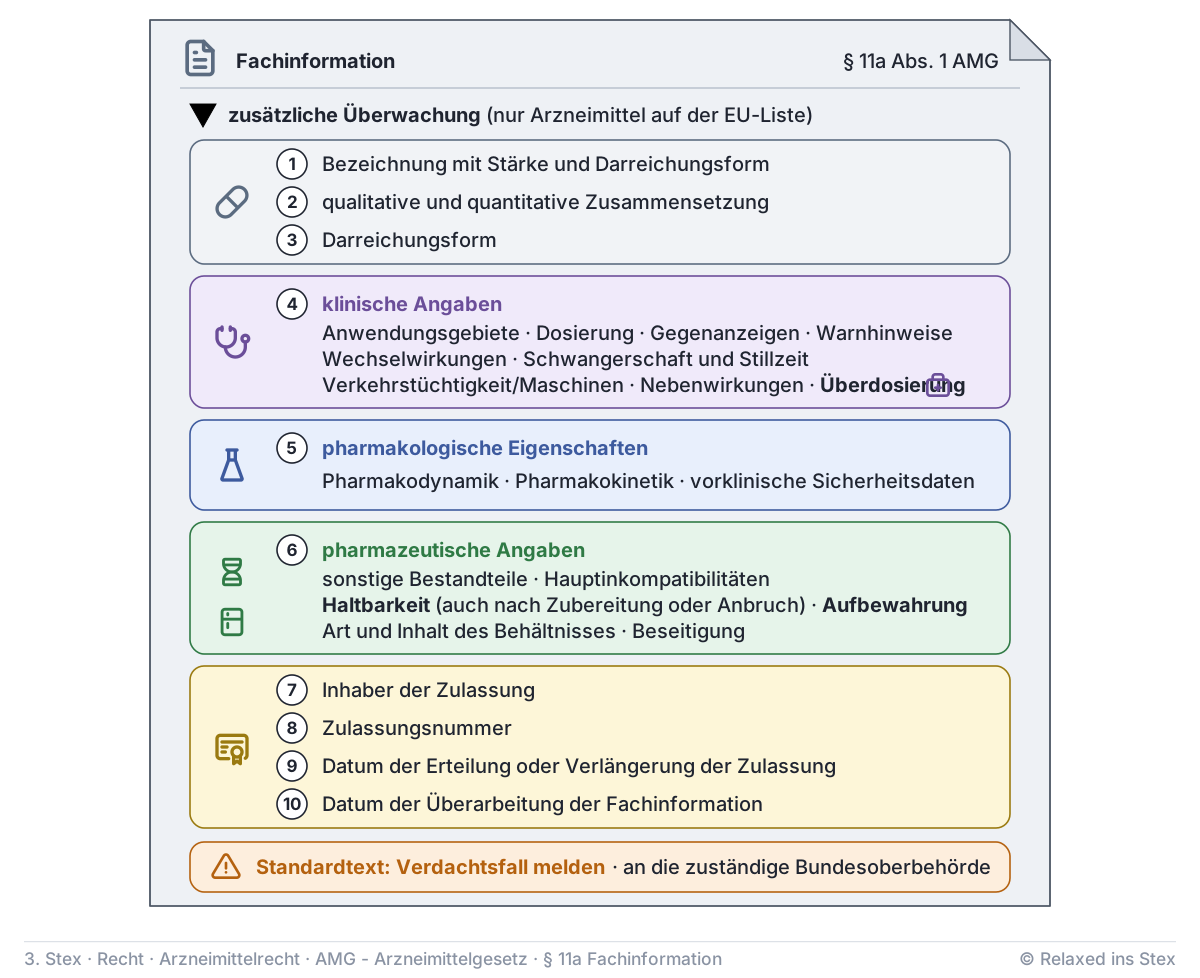
- Bezeichnung mit Stärke und Darreichungsform
- qualitative und quantitative Zusammensetzung (Wirkstoffe und die sonstigen Bestandteile, deren Kenntnis für die Verabreichung nötig ist)
- Darreichungsform
- klinische Angaben: Anwendungsgebiete, Dosierung und Art der Anwendung (bei Kindern, soweit bestimmt), Gegenanzeigen, Warn- und Vorsichtshinweise, Wechselwirkungen, Schwangerschaft und Stillzeit, Verkehrstüchtigkeit und Bedienen von Maschinen, Nebenwirkungen, Überdosierung mit Symptomen, Notfallmaßnahmen und Gegenmitteln
- pharmakologische Eigenschaften: Pharmakodynamik, Pharmakokinetik, vorklinische Sicherheitsdaten
- pharmazeutische Angaben: sonstige Bestandteile, Hauptinkompatibilitäten, Haltbarkeit (auch nach Zubereitung oder Anbruch), Aufbewahrung, Art und Inhalt des Behältnisses, Beseitigung
- bis 10. Zulassungsinhaber, Zulassungsnummer, Datum der Zulassung oder Verlängerung, Datum der Überarbeitung
Bestimmte Gruppen brauchen Zusatzangaben. Bei Sera ist die Art des Lebewesens anzugeben, bei Virusimpfstoffen das Wirtssystem und bei Arzneimitteln aus humanem Blutplasma zur Fraktionierung das Herkunftsland (Abs. 1a). Bei radioaktiven Arzneimitteln kommen die interne Strahlungsdosimetrie, Anweisungen zur extemporanen Zubereitung mit Qualitätskontrolle und gegebenenfalls die Höchstlagerzeit hinzu (Abs. 1b). Nach Abs. 1c ist der Abgabestatus zu nennen: „Verschreibungspflichtig“, „Betäubungsmittel“ oder „Apothekenpflichtig“.
Weitere Angaben sind erlaubt, wenn sie mit der Anwendung zusammenhängen, den Pflichtangaben nicht widersprechen und deutlich davon abgesetzt sind. Bei Generika (§ 24b AMG) dürfen Angaben zu Anwendungsgebieten oder Dosierungen entfallen, die beim Inverkehrbringen noch patentgeschützt sind (Abs. 1d).
Pflichttexte zur Arzneimittelsicherheit
Jede Fachinformation enthält einen Standardtext, der die Angehörigen der Gesundheitsberufe auffordert, jeden Verdachtsfall einer Nebenwirkung an die zuständige Bundesoberbehörde zu melden (BfArM oder Paul-Ehrlich-Institut), in jeder Form, auch elektronisch. Arzneimittel auf der EU-Liste nach Art. 23 der Verordnung (EG) Nr. 726/2004 erhalten zusätzlich einen festen Satz:
Für Arzneimittel, die sich auf der Liste gemäß Artikel 23 der Verordnung (EG) Nr. 726/2004 befinden, muss ferner folgende Erklärung aufgenommen werden: „Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung.“
Vor diesem Satz steht ein schwarzes Symbol, in der Praxis das auf der Spitze stehende schwarze Dreieck. Danach folgt ein standardisierter Erläuterungstext. Die Standardtexte macht die Bundesoberbehörde im Bundesanzeiger bekannt.
Aktuell halten und Änderungen weitergeben
| Wer | Pflicht | Norm |
|---|---|---|
| Inhaber der Zulassung | Fachinformation auf dem aktuellen wissenschaftlichen Kenntnisstand halten, einschließlich der Bewertungen auf dem europäischen Arzneimittelportal | Abs. 1 Satz 8 |
| pharmazeutischer Unternehmer | therapierelevante Änderungen den Fachkreisen in geeigneter Form zugänglich machen; die Behörde kann die Form durch Auflage bestimmen | Abs. 2 |
| (Unternehmer) | Muster und geänderte Fassungen unverzüglich an die Bundesoberbehörde übersenden, außer bei freigestellten Arzneimitteln | Abs. 3 |
Ein typisches Beispiel für Abs. 2 ist der Rote-Hand-Brief, mit dem neue Risiken an Ärzte und Apotheken gehen. Für Arzneimittel, die ausschließlich von Angehörigen der Heilberufe verabreicht werden (etwa Narkosemittel), darf die Fachinformation in die Packungsbeilage aufgenommen werden. Diese heißt dann „Gebrauchsinformation und Fachinformation“ (Abs. 4).
- richtet sich an Patienten
- allgemein verständlich
- liegt jeder Packung bei
- beschränkt sich auf das für die Anwendung Nötige
- richtet sich an Fachkreise
- fachlich, mit Pharmakologie, vorklinischen Daten, Inkompatibilitäten
- auf Anforderung
- Notfallmaßnahmen und Gegenmittel bei Überdosierung
Bedeutung im Apothekenalltag
Die Fachinformation beschreibt den bestimmungsgemäßen Gebrauch. Sie verbietet dem Arzt keine Anwendung außerhalb der Zulassung (Off-Label-Use), ist aber der Maßstab, an dem sich die Haftung des Herstellers misst. Nach § 84 AMG haftet er auch dann, wenn ein Schaden auf eine unzureichende Fachinformation zurückgeht. Seit dem 2. Juli 2026 (ApoVWG) spielt sie auch bei der Abgabe ohne Rezept zur Anschlussversorgung nach § 48a AMG eine Rolle. Ausgeschlossen sind dort Arzneimittel, bei denen sich aus der Fachinformation ergibt, dass vor einer weiteren Verschreibung oder während der Therapie eine ärztliche oder zahnärztliche Diagnostik oder Untersuchung erforderlich ist.
Eine Kundin fragt, wie lange ein angebrochener Antibiotikasaft hält und ob er in den Kühlschrank muss: Die Antwort steht in Abschnitt 6 (Haltbarkeit nach Zubereitung, Aufbewahrung). Bei einem Anruf wegen versehentlicher Doppeleinnahme hilft Abschnitt 4 mit Symptomen, Notfallmaßnahmen und Gegenmittel. Apotheker melden Verdachtsfälle in der Praxis meist über die Arzneimittelkommission der Deutschen Apotheker (AMK).
Prüfungsfragen
Frage 1
Unter welchen Voraussetzungen muss der pharmazeutische Unternehmer eine Fachinformation zur Verfügung stellen, und an wen?
Musterantwort anzeigen
Die Pflicht besteht auf Anforderung. Berechtigt ist ein abschließend aufgezählter Personenkreis:
- Ärzte, Zahnärzte, Tierärzte und Apotheker für alle erfassten Arzneimittel,
- andere Personen, die die Heilkunde oder Zahnheilkunde berufsmäßig ausüben (z. B. Heilpraktiker), nur bei nicht verschreibungspflichtigen Arzneimitteln.
Erfasst sind Fertigarzneimittel, die zulassungspflichtig oder von der Zulassung freigestellt sind (Standardzulassung, § 36 AMG) und nicht für den Verkehr außerhalb der Apotheken freigegeben sind, also apotheken- oder verschreibungspflichtige Arzneimittel.
Nicht erfasst sind freiverkäufliche Arzneimittel, Arzneimittel, die nach § 21 Abs. 2 AMG keiner Zulassung bedürfen (z. B. Defektur), und homöopathisch hergestellte Arzneimittel (§ 11a Abs. 1 Satz 7 AMG).
Examens-Tipp: Antworte in zwei Schritten: erst „an wen“, dann „für welche Arzneimittel“. Typische Falle: „freigestellt“ (Standardzulassung, erfasst) mit „keiner Zulassung bedürftig“ (§ 21 Abs. 2, ausgenommen) verwechseln.
Frage 2
Woran ist eine Fachinformation formal zu erkennen, und welche Pflichttexte zur Arzneimittelsicherheit muss sie enthalten?
Musterantwort anzeigen
Formal gilt:
- Sie trägt die Überschrift „Fachinformation“.
- Sie ist in gut lesbarer Schrift gehalten.
- Die Angaben stehen in der gesetzlich vorgeschriebenen Reihenfolge.
- Sie stimmt mit der im Zulassungsverfahren genehmigten Zusammenfassung der Merkmale des Arzneimittels (SmPC) überein.
Zusatzangaben sind nur erlaubt, wenn sie mit der Anwendung zusammenhängen, nicht widersprechen und deutlich abgesetzt sind.
Pflichttexte:
- ein Standardtext, der Gesundheitsberufe auffordert, jeden Verdachtsfall einer Nebenwirkung an die zuständige Bundesoberbehörde (BfArM bzw. PEI) zu melden, auch elektronisch;
- bei Arzneimitteln auf der EU-Liste nach Art. 23 VO (EG) Nr. 726/2004 der Satz „Dieses Arzneimittel unterliegt einer zusätzlichen Überwachung.“ Davor steht ein schwarzes Symbol (schwarzes Dreieck), danach ein standardisierter Erläuterungstext.
Die Standardtexte werden im Bundesanzeiger bekannt gemacht.
Examens-Tipp: Das schwarze Dreieck ist ein beliebtes Prüfungsdetail. Wer es mit „zusätzliche Überwachung“ und EU-Liste verbindet, zeigt Pharmakovigilanzwissen.
Frage 3
Wie ist eine Fachinformation gegliedert, und wofür nutzen Sie sie in der Apotheke?
Musterantwort anzeigen
Die Gliederung ist fest vorgegeben:
- Bezeichnung mit Stärke und Darreichungsform
- Zusammensetzung
- Darreichungsform
- klinische Angaben: Anwendungsgebiete, Dosierung, Gegenanzeigen, Warnhinweise, Wechselwirkungen, Schwangerschaft und Stillzeit, Verkehrstüchtigkeit, Nebenwirkungen, Überdosierung mit Notfallmaßnahmen und Gegenmitteln
- pharmakologische Eigenschaften: Pharmakodynamik, Pharmakokinetik, vorklinische Daten
- pharmazeutische Angaben: sonstige Bestandteile, Inkompatibilitäten, Haltbarkeit auch nach Anbruch, Aufbewahrung, Behältnis, Beseitigung
Nr. 7 bis 10 enthalten Zulassungsinhaber, Zulassungsnummer, Zulassungsdatum und Datum der Überarbeitung.
In der Apotheke dient sie für Haltbarkeit und Lagerung angebrochener oder zubereiteter Arzneimittel, für Wechselwirkungschecks, Fragen in Schwangerschaft und Stillzeit und Anfragen zu Überdosierungen. Sie beschreibt den bestimmungsgemäßen Gebrauch; Off-Label-Use durch den Arzt bleibt möglich.
Examens-Tipp: Eine Grobgliederung „klinisch – pharmakologisch – pharmazeutisch“ reicht meist. Ein konkretes Apothekenbeispiel, etwa die Haltbarkeit eines Antibiotikasafts nach Zubereitung, zeigt Praxisbezug.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.