§ 25 AMG Entscheidung über die Zulassung
§ 25 AMG: Form der Zulassung, abschließende Versagungsgründe, Wirksamkeitsnachweis, Mängelfrist, Kommissionen und Verantwortung des Herstellers.
§ 25 AMG regelt, wie die Bundesoberbehörde über einen Zulassungsantrag entscheidet: in welcher Form, nach welchem Maßstab, aus welchen Gründen sie ablehnen darf und wer am Verfahren beteiligt wird. Die Norm ist das Gegenstück zu § 21 (Zulassungspflicht) und § 22 (Zulassungsunterlagen). Wer sie verstanden hat, kann erklären, warum ein Fertigarzneimittel in der Apotheke eine Zulassungsnummer trägt und was diese Nummer bedeutet. Wer entscheidet und was der Bescheid umfasst Zuständige Bundesoberbehörde ist in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Sera, Impfstoffe, Blutzubereitungen, Gewebezubereitungen, Gewebe, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile ist das Paul-Ehrlich-Institut (PEI) zuständig (§ 77 Abs. 2 AMG). Die Zulassung wird schriftlich unter Zuteilung einer Zulassungsnummer erteilt. Sie gilt …
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
§ 25 AMG regelt, wie die Bundesoberbehörde über einen Zulassungsantrag entscheidet: in welcher Form, nach welchem Maßstab, aus welchen Gründen sie ablehnen darf und wer am Verfahren beteiligt wird. Die Norm ist das Gegenstück zu § 21 (Zulassungspflicht) und § 22 (Zulassungsunterlagen). Wer sie verstanden hat, kann erklären, warum ein Fertigarzneimittel in der Apotheke eine Zulassungsnummer trägt und was diese Nummer bedeutet.
Wer entscheidet und was der Bescheid umfasst
Zuständige Bundesoberbehörde ist in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Sera, Impfstoffe, Blutzubereitungen, Gewebezubereitungen, Gewebe, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile ist das Paul-Ehrlich-Institut (PEI) zuständig (§ 77 Abs. 2 AMG). Die Zulassung wird schriftlich unter Zuteilung einer Zulassungsnummer erteilt.
Sie gilt nur für das im Zulassungsbescheid aufgeführte Arzneimittel, also genau für diese Zusammensetzung, Stärke und Darreichungsform. Bei homöopathisch hergestellten Arzneimitteln umfasst sie zusätzlich die Verdünnungsgrade, die zwei Bedingungen erfüllen: Sie sind in einem nach § 25 Abs. 7 Satz 1 in der vor dem 17. August 1994 geltenden Fassung bekannt gemachten Ergebnis genannt, und sie sind im Bescheid aufgeführt.
§ 25 betrifft das nationale Verfahren. Daneben gibt es die zentrale EU-Zulassung durch die Europäische Kommission nach der Verordnung (EG) Nr. 726/2004. Außerdem gibt es die gegenseitige Anerkennung und das dezentrale Verfahren nach § 25b.
Anspruch auf Zulassung: die abschließenden Versagungsgründe
Die Behörde „darf die Zulassung nur versagen, wenn“ einer der Gründe in Abs. 2 Satz 1 vorliegt. Der Katalog ist abschließend. Fehlt ein Versagungsgrund, besteht ein Anspruch auf Zulassung (gebundene Entscheidung, kein Ermessen). Die Versagungsgründe sind:
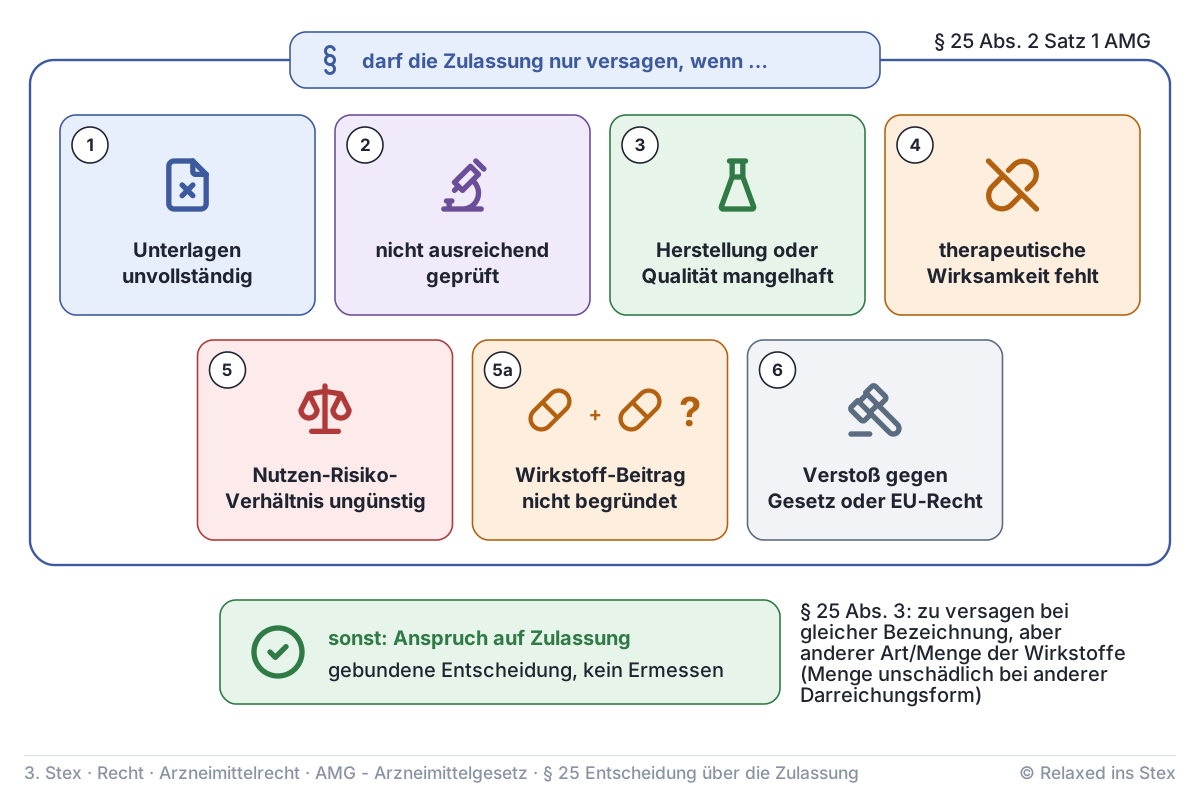
- Unterlagen unvollständig, auch die nach EU-Verordnungen vorzulegenden Unterlagen.
- Nicht ausreichend geprüft nach dem jeweils gesicherten Stand der wissenschaftlichen Erkenntnisse, oder das andere wissenschaftliche Erkenntnismaterial nach § 22 Abs. 3 entspricht nicht diesem Stand.
- Nicht nach den anerkannten pharmazeutischen Regeln hergestellt oder keine angemessene Qualität.
- Therapeutische Wirksamkeit fehlt oder ist unzureichend begründet.
- Nutzen-Risiko-Verhältnis ungünstig.
- 5a. Bei Kombinationsarzneimitteln fehlt eine ausreichende Begründung, dass jeder Wirkstoff einen Beitrag zur positiven Beurteilung leistet. Die Bewertung ist risikogestuft.
- Verstoß gegen gesetzliche Vorschriften oder gegen EU-Recht durch das Inverkehrbringen.
Maßstab für die therapeutische Wirksamkeit
Die Beweislast liegt beim Antragsteller:
Die therapeutische Wirksamkeit fehlt, wenn der Antragsteller nicht entsprechend dem jeweils gesicherten Stand der wissenschaftlichen Erkenntnisse nachweist, dass sich mit dem Arzneimittel therapeutische Ergebnisse erzielen lassen.
Zwei Einschränkungen gelten. Die Zulassung darf nicht deshalb versagt werden, weil therapeutische Ergebnisse nur in einer beschränkten Zahl von Fällen erzielt wurden. Nicht jeder Patient muss ansprechen. Außerdem sind die medizinischen Erfahrungen der jeweiligen Therapierichtung zu berücksichtigen. Das ist wichtig für Phytotherapie, Homöopathie und Anthroposophie.
Gleiche Bezeichnung, andere Wirkstoffe
Nach Abs. 3 ist die Zulassung zu versagen, wenn sich das Arzneimittel von einem zugelassenen oder bereits im Verkehr befindlichen Arzneimittel gleicher Bezeichnung in Art oder Menge der Wirkstoffe unterscheidet. So soll niemand unter vertrautem Namen eine andere Zusammensetzung erhalten.
Ein Unterschied nur in der Menge ist unschädlich, wenn sich die Darreichungsform unterscheidet. Ein Unterschied in der Art der Wirkstoffe bleibt immer schädlich.
Die Ausnahme gilt nur für die Wirkstoffmenge. Andere Wirkstoffe unter gleicher Bezeichnung sind auch bei anderer Darreichungsform nicht zulassungsfähig.
Mängelbeseitigung: höchstens sechs Monate
Hält die Behörde eine Zulassung aufgrund der Unterlagen nicht für möglich, teilt sie dies dem Antragsteller mit Gründen mit. Dieses Schreiben heißt in der Praxis Mängelbescheid. Der Antragsteller erhält eine angemessene Frist zur Abhilfe, höchstens sechs Monate. Werden die Mängel nicht fristgerecht behoben, ist die Zulassung zu versagen. Nach der Versagungsentscheidung können keine Unterlagen mehr nachgereicht werden. Dann bleiben nur Rechtsmittel oder ein neuer Antrag.
Grundlage der Entscheidung
Die Zulassung beruht auf der Prüfung der Unterlagen und den Sachverständigengutachten (§ 24). Die Behörde kann außerdem:
- eigene wissenschaftliche Ergebnisse verwerten, Sachverständige beiziehen oder Gutachten anfordern,
- in Betrieben, die Arzneimittel entwickeln, herstellen oder prüfen, zulassungsbezogene Angaben überprüfen. Dazu dürfen ihre Beauftragten im Benehmen mit der zuständigen Landesbehörde Räume zu den üblichen Geschäftszeiten betreten, Unterlagen einsehen und Auskünfte verlangen,
- unabhängige Gegensachverständige mit einer eigenen Beurteilung beauftragen.
Der Antragsteller hat auf Antrag Einsicht in die Gutachten. Von ihm benannte Sachverständige sind zu hören.
Zusätzlich erstellt die Behörde einen Beurteilungsbericht zu Qualität, Unbedenklichkeit und Wirksamkeit. Er enthält auch eine Stellungnahme zu Risikomanagement und Pharmakovigilanz-System. Liegen neue Informationen vor, wird er aktualisiert (Abs. 5a). Für homöopathische Arzneimittel nach Art. 16 Abs. 2 der Richtlinie 2001/83/EG entfällt der Bericht (Abs. 5b).
Beteiligung der Kommissionen
| Kommission | Wann | Form |
|---|---|---|
| Zulassungskommission (Abs. 6) | Phytotherapie, Homöopathie, Anthroposophie und verschreibungspflichtig nach § 48 Abs. 2 Satz 1 Nr. 1 | vor der Entscheidung zu hören |
| Kommissionen für Anwendungsgebiete oder Therapierichtungen (Abs. 7) | nicht verschreibungspflichtige Arzneimittel; vor allem bei der Verlängerung nach § 105 Abs. 3 | Beteiligung möglich; Pflicht bei besonderer Therapierichtung und beabsichtigter vollständiger Versagung oder grundsätzlicher Bedeutung, Stellungnahme binnen zwei Monaten |
| Kommission für Arzneimittel für Kinder und Jugendliche beim BfArM (Abs. 7a) | Arzneimittel auch zur Anwendung bei Kindern oder Jugendlichen | zu beteiligen, Gelegenheit zur Stellungnahme |
Weicht die Behörde vom Ergebnis ab, muss sie die Gründe darlegen. Die Kommissionen beraten, entscheiden aber nicht.
Sonderregeln für Biologika und vergleichbare Gruppen
Bei Sera, Impfstoffen, Blutzubereitungen, Gewebezubereitungen, Allergenen und xenogenen Arzneimitteln, die keine Arzneimittel für neuartige Therapien nach § 4 Abs. 9 sind, kann die Zulassung auf drei Grundlagen beruhen: auf den Unterlagen, auf eigenen Untersuchungen oder auf der Beobachtung der Prüfungen des Herstellers (Abs. 8). Der Grund: Bei diesen Produkten hängt die Qualität stark vom Herstellungsprozess ab. Die Kommissionen nach Abs. 6, 7 und 7a sind hier nicht beteiligt.
Einheitliche Zulassung und Verantwortung des Unternehmers
Auf Antrag können verschiedene Stärken, Darreichungsformen, Verabreichungswege oder Ausbietungen eine einheitliche umfassende Zulassung erhalten (Abs. 9). Sie bekommen eine gemeinsame Zulassungsnummer mit unterscheidenden Zusatzkennzeichen. Für Generika nach § 24b Abs. 1 gelten die Einzelzulassungen des Referenzarzneimittels als eine solche einheitliche Zulassung.
Die Zulassung lässt die zivil- und strafrechtliche Verantwortlichkeit des pharmazeutischen Unternehmers unberührt (Abs. 10). Sie ist also keine Haftungsfreistellung. Daneben gilt die Gefährdungshaftung nach § 84. Nachträglich kann die Zulassung zurückgenommen, widerrufen oder zum Ruhen gebracht werden (§ 30).
Die Zulassungsnummer steht nach § 10 Abs. 1 AMG als „Zul.-Nr.“ auf der Packung. Rezepturarzneimittel sind keine Fertigarzneimittel und brauchen deshalb keine Zulassung (§ 21 Abs. 1 AMG). Defekturarzneimittel sind nach § 21 Abs. 2 Nr. 1 AMG von der Zulassungspflicht befreit, wenn sie auf Grund nachweislich häufiger ärztlicher Verschreibung in einer Menge bis zu hundert abgabefertigen Packungen am Tag hergestellt werden. Für ihre Qualität ist die Apotheke verantwortlich.
Prüfungsfragen
Frage 1
Welche formalen Anforderungen gelten für die Erteilung einer Arzneimittelzulassung nach § 25 AMG, und welchen Umfang hat sie?
Musterantwort anzeigen
Die zuständige Bundesoberbehörde erteilt die Zulassung schriftlich unter Zuteilung einer Zulassungsnummer (§ 25 Abs. 1). Zuständig ist in der Regel das BfArM, für Impfstoffe, Sera, Blutzubereitungen u. a. das PEI (§ 77).
Die Zulassung ist produktbezogen. Sie gilt nur für das im Zulassungsbescheid aufgeführte Arzneimittel. Bei homöopathisch hergestellten Arzneimitteln umfasst sie zusätzlich die Verdünnungsgrade, die in einem nach § 25 Abs. 7 a. F. (vor dem 17.08.1994) bekannt gemachten Ergebnis genannt und im Bescheid aufgeführt sind.
Auf Antrag können mehrere Stärken oder Darreichungsformen eine einheitliche umfassende Zulassung mit gemeinsamer Nummer und Zusatzkennzeichen erhalten (Abs. 9).
Die Zulassung entbindet den pharmazeutischen Unternehmer nicht von seiner zivil- und strafrechtlichen Verantwortung (Abs. 10).
Examens-Tipp: Gliedern Sie die Antwort nach Behörde, Form, Umfang und Grenzen. Wer Abs. 10 und die Gefährdungshaftung nach § 84 erwähnt, zeigt Überblick.
Frage 2
Unter welchen Voraussetzungen darf die Behörde eine Zulassung versagen, und wie ist der Nachweis der therapeutischen Wirksamkeit zu verstehen?
Musterantwort anzeigen
Die Behörde darf nur versagen, wenn ein Grund aus dem abschließenden Katalog des § 25 Abs. 2 Satz 1 vorliegt. Sonst besteht ein Anspruch auf Zulassung. Die Gründe sind:
- unvollständige Unterlagen
- unzureichende Prüfung nach dem gesicherten Stand der Wissenschaft
- Herstellung nicht nach anerkannten pharmazeutischen Regeln oder keine angemessene Qualität
- fehlende oder unzureichend begründete Wirksamkeit
- ungünstiges Nutzen-Risiko-Verhältnis
- bei Kombinationen keine Begründung, dass jeder Wirkstoff beiträgt (risikogestuft)
- Verstoß gegen nationales oder EU-Recht
Die Beweislast trägt der Antragsteller: Die Wirksamkeit fehlt, wenn er nicht nach dem Stand der Wissenschaft nachweist, dass sich therapeutische Ergebnisse erzielen lassen. Die Zulassung darf nicht versagt werden, weil Ergebnisse nur in einer beschränkten Zahl von Fällen erzielt wurden. Die Erfahrungen der jeweiligen Therapierichtung sind zu berücksichtigen.
Examens-Tipp: Das „nur“ und der Anspruch auf Zulassung sind der Kern der Antwort. Verwechseln Sie die „beschränkte Zahl von Fällen“ nicht mit einer dünnen Studienlage: Gemeint ist, dass nicht jeder Patient ansprechen muss.
Frage 3
Welche Regel gilt bei Arzneimitteln gleicher Bezeichnung, und wann ist eine Abweichung in der Wirkstoffmenge zulässig?
Musterantwort anzeigen
Nach § 25 Abs. 3 ist die Zulassung zu versagen, wenn sich das Arzneimittel von einem zugelassenen oder bereits im Verkehr befindlichen Arzneimittel gleicher Bezeichnung in der Art oder der Menge der Wirkstoffe unterscheidet. Zweck ist der Schutz vor Verwechslungen. Wer ein bekanntes Präparat verlangt, soll nicht unbemerkt eine andere Zusammensetzung erhalten.
Ein Unterschied nur in der Menge der Wirkstoffe ist unschädlich, wenn sich die Darreichungsform unterscheidet. Ein Beispiel sind Tabletten und Zäpfchen gleichen Namens mit unterschiedlicher Dosis.
Ein Unterschied in der Art der Wirkstoffe bleibt dagegen immer ein Versagungsgrund.
Examens-Tipp: Trennen Sie Art und Menge sauber und nennen Sie die einzige Ausnahme: Mengenunterschied bei anderer Darreichungsform.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.