§ 21 ApBetrO Arzneimittelrisiken
§ 21 ApBetrO: interner Meldeweg, Behördenmeldung bei Qualitätsmängeln, Rückrufen und Fälschungen, Umgang mit nicht verkehrsfähiger Ware, Dokumentation.
Worum es geht
§ 21 der Apothekenbetriebsordnung (ApBetrO) ist die Alarmregel der Apotheke. Er legt fest, was zu tun ist, wenn ein Arzneimittel Probleme macht: Qualitätsmangel, Nebenwirkung, Rückruf oder Fälschungsverdacht. Drei Pflichten greifen ineinander:
- intern melden und Gefahren abwehren,
- in bestimmten Fällen die zuständige Behörde benachrichtigen,
- betroffene Ware absondern und alles aufzeichnen.
Nach Abs. 1 sorgt der Apothekenleiter dafür, dass diese Pflichten erfüllt werden.
Interner Meldeweg und Gefahrenabwehr (Abs. 2)
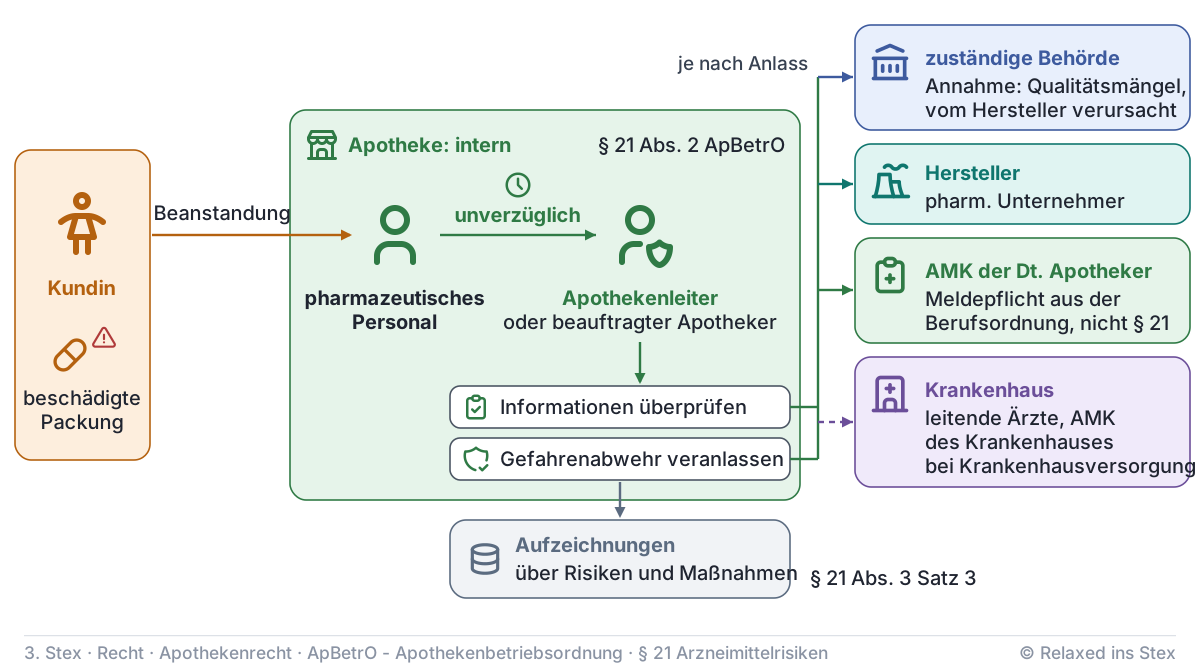
Das pharmazeutische Personal muss dem Apothekenleiter oder dem von ihm beauftragten Apotheker alle Beanstandungen bei Arzneimitteln unverzüglich mitteilen. Das Gesetz nennt als Arzneimittelrisiken beispielhaft:
- Qualitäts- und Verpackungsmängel,
- Mängel der Kennzeichnung und Packungsbeilage,
- Nebenwirkungen und Wechselwirkungen,
- Gegenanzeigen,
- missbräuchliche Anwendung.
Unverzüglich heißt ohne schuldhaftes Zögern (§ 121 Abs. 1 BGB), nicht zwingend „sofort“.
Der Apothekenleiter oder der von ihm beauftragte Apotheker hat die Informationen zu überprüfen und die erforderlichen Maßnahmen zur Gefahrenabwehr zu veranlassen.
Gefahrenabwehr heißt in der Praxis zum Beispiel:
- betroffene Chargen sperren und absondern,
- Patienten oder den verordnenden Arzt informieren,
- den pharmazeutischen Unternehmer verständigen.
Dazu kommt eine Meldung an die Arzneimittelkommission der Deutschen Apotheker (AMK). Diese Meldepflicht ergibt sich aus den Berufsordnungen der Kammern, nicht aus § 21. Ein Beispiel: Eine Kundin bringt Tabletten zurück, die in der Durchdrückpackung zerbröselt sind. Die PTA meldet das dem Apotheker. Er prüft die Charge im Lager und sondert sie ab, informiert den Hersteller und meldet den Fall der AMK.
Wann die Behörde benachrichtigt werden muss
Nicht jedes Arzneimittelrisiko löst eine Behördenmeldung aus. § 21 nennt die Fälle abschließend:
| Anlass | Pflicht | Norm |
|---|---|---|
| Bezogenes Arzneimittel oder Ausgangsstoff: Annahme gerechtfertigt, dass ein vom Hersteller verursachter Qualitätsmangel vorliegt | Behörde unverzüglich benachrichtigen | Abs. 3 Satz 1 |
| Rückruf eines in der Apotheke hergestellten Arzneimittels | Behörde unverzüglich unter Angabe des Grundes | Abs. 3 Satz 2 |
| Fälschung oder Fälschungsverdacht bei Arzneimitteln ohne Sicherheitsmerkmale nach § 10 Abs. 1c AMG | Behörde unverzüglich informieren | Abs. 5 Satz 3 |
| Fehlermeldung bei der Prüfung des individuellen Erkennungsmerkmals | Behörde erst, wenn die Untersuchung den Verdacht nicht ausräumt | Abs. 6 |
| Krankenhausversorgende Apotheke | zusätzlich unverzüglich die leitenden Ärzte und die Arzneimittelkommission des Krankenhauses | Abs. 3 Satz 4 |
Krankenhausversorgend ist die öffentliche Apotheke, die ein Krankenhaus aufgrund eines Vertrags nach § 14 Abs. 4 ApoG versorgt (§ 1a Abs. 1 ApBetrO). Für die Krankenhausapotheke gilt § 21 über § 26 ApBetrO entsprechend.
Ruft der pharmazeutische Unternehmer eine Charge zurück, muss die Apotheke das nicht der Behörde melden. Sie setzt den Rückruf nach Abs. 4 um: Bestand prüfen, Ware zurückgeben, aufzeichnen. Die Behörde benachrichtigt sie nur beim Rückruf eigener Rezeptur- oder Defekturarzneimittel. Auch einen Rückruf von Fertigarzneimitteln leitet die Apotheke nicht selbst ein.
Nicht verkehrsfähige Arzneimittel (Abs. 4)
Abs. 4 erfasst Arzneimittel und Ausgangsstoffe, die nicht verkehrsfähig sind oder für die eine Aufforderung zur Rückgabe vorliegt. Typische Gründe für fehlende Verkehrsfähigkeit:
- abgelaufenes Verfalldatum (§ 8 Abs. 3 AMG),
- Qualitätsminderung (§ 8 Abs. 1 Nr. 1 AMG),
- Fälschung (§ 8 Abs. 2 AMG).
Daneben erfasst Abs. 4 eigens Ware, für die eine Aufforderung zur Rückgabe vorliegt, etwa bei einem Herstellerrückruf.
Der Apothekenleiter oder beauftragtes Personal muss die Ware umarbeiten, zurückgeben oder vernichten. Geschieht das nicht sofort, ist sie als solche kenntlich zu machen und abzusondern, zum Beispiel in einer beschrifteten Retourenkiste außerhalb des Abgabelagers. Über die Maßnahmen sind Aufzeichnungen zu machen.
Fälschungen und Fälschungsverdacht (Abs. 5 und 6)
Die meisten verschreibungspflichtigen Fertigarzneimittel tragen Sicherheitsmerkmale nach der Delegierten Verordnung (EU) 2016/161:
- ein individuelles Erkennungsmerkmal (Data-Matrix-Code),
- einen Erstöffnungsschutz.
In Deutschland erfolgt die Verifizierung über securPharm. Bei einer Fehlermeldung ist so vorzugehen:
- Sichern: Packung nicht abgeben, getrennt von verkehrsfähiger Ware und gesichert aufbewahren (Abs. 5 Satz 1).
- Kennzeichnen: eindeutig als „nicht zum Verkauf bestimmt“ markieren (Abs. 5 Satz 2).
- Klären: Technische Ursachen oder Bedienfehler ausschließen, etwa Scanfehler, doppelt ausgebuchte Packung oder Datenfehler des Herstellers. Lässt sich der Alarm so nicht aufklären, folgt die Untersuchung nach Art. 37 Buchst. d der Delegierten Verordnung. Sie läuft über das Datenspeichersystem (in Deutschland securPharm) unter Einbeziehung des pharmazeutischen Unternehmers.
- Melden: Kann die Untersuchung den Verdacht nicht ausräumen, die zuständige Behörde informieren (Abs. 6).
- Dokumentieren: alle getroffenen Maßnahmen festhalten (Abs. 5 Satz 4).
Bei Arzneimitteln ohne Sicherheitsmerkmale, zum Beispiel den meisten nicht verschreibungspflichtigen, informiert der Apothekenleiter die Behörde dagegen schon beim Verdacht unverzüglich (Abs. 5 Satz 3).
- Ziel: Ware schnell aus dem Verkehr ziehen
- Umarbeiten, zurückgeben oder vernichten
- Bis dahin kenntlich machen und absondern
- Aufzeichnungen
- Ziel: Beweismittel sichern
- Getrennt und gesichert aufbewahren bis zur Entscheidung über das weitere Vorgehen
- Als nicht zum Verkauf bestimmt kennzeichnen
- Maßnahmen dokumentieren, Behörde nach Abs. 5 Satz 3 oder Abs. 6
Dokumentation und Zusammenhang mit anderen Normen
Aufzeichnungen verlangen drei Stellen:
- Abs. 3 Satz 3: festgestellte Risiken sowie die veranlassten Überprüfungen, Maßnahmen und Benachrichtigungen,
- Abs. 4 Satz 3: der Umgang mit nicht verkehrsfähiger Ware,
- Abs. 5 Satz 4: die Maßnahmen bei Fälschungen.
Für Form und Aufbewahrung gilt § 22 ApBetrO. Die Abläufe gehören in das Qualitätsmanagementsystem (§ 2a ApBetrO).
Abzugrenzen ist § 20 ApBetrO: Er regelt die Information und Beratung der Patienten. § 21 betrifft den Umgang mit dem Risiko selbst. Die Meldepflichten der Apotheke ergänzen das behördliche Stufenplanverfahren nach dem Arzneimittelgesetz, in dem Bundesoberbehörden und pharmazeutische Unternehmer Risiken bewerten und Rückrufe veranlassen.
Prüfungsfragen
Frage 1
Sie erhalten in der Apotheke einen konkreten Hinweis auf ein mögliches Arzneimittelrisiko bei einem abgegebenen Arzneimittel. Was muss das pharmazeutische Personal als ersten Schritt veranlassen, und wer trägt dann die Verantwortung für die weitere Prüfung und Gefahrenabwehr?
Musterantwort anzeigen
Das pharmazeutische Personal muss den Apothekenleiter oder den von ihm beauftragten Apotheker unverzüglich informieren (§ 21 Abs. 2 Satz 1 ApBetrO). Erfasst sind alle Beanstandungen, insbesondere:
- Qualitäts- und Verpackungsmängel,
- Mängel der Kennzeichnung und Packungsbeilage,
- Nebenwirkungen und Wechselwirkungen,
- Gegenanzeigen,
- Missbrauch.
Der Apothekenleiter oder der beauftragte Apotheker überprüft die Informationen und veranlasst die erforderlichen Maßnahmen zur Gefahrenabwehr (Abs. 2 Satz 2). Praktisch heißt das: Charge sperren und absondern, Patient oder Arzt informieren, Hersteller und AMK benachrichtigen. Die Behörde wird bei einem herstellerbedingten Qualitätsmangel benachrichtigt (Abs. 3 Satz 1). Risiken und Maßnahmen sind aufzuzeichnen (Abs. 3 Satz 3). Die Gesamtverantwortung trägt nach Abs. 1 der Apothekenleiter.
Examens-Tipp: Zwei Stufen nennen: erst die interne Meldung, dann Prüfung und Gefahrenabwehr durch den Apotheker. Nicht behaupten, die Apotheke rufe Fertigarzneimittel selbst zurück: Das macht der pharmazeutische Unternehmer.
Frage 2
Unter welchen Voraussetzungen muss die zuständige Behörde benachrichtigt werden, wenn in der Apotheke ein Qualitätsmangel oder ein Rückruf auftritt, und wie ist der zeitliche Maßstab?
Musterantwort anzeigen
Die Behörde ist unverzüglich zu benachrichtigen, wenn bei bezogenen Arzneimitteln oder Ausgangsstoffen die Annahme gerechtfertigt ist, dass ein vom Hersteller verursachter Qualitätsmangel vorliegt (§ 21 Abs. 3 Satz 1 ApBetrO). Bei Rückrufen von in der Apotheke hergestellten Arzneimitteln (Rezeptur, Defektur) ist sie unverzüglich unter Angabe des Grundes zu benachrichtigen (Satz 2). Einen Herstellerrückruf muss die Apotheke nicht melden. Sie setzt ihn nach Abs. 4 um.
Krankenhausversorgende Apotheken informieren zusätzlich die leitenden Ärzte und die Arzneimittelkommission des Krankenhauses (Satz 4). Unverzüglich bedeutet ohne schuldhaftes Zögern (§ 121 BGB): Eine kurze Prüfung ist erlaubt, Liegenlassen nicht.
Examens-Tipp: Klassische Falle: „Bei jedem Rückruf die Behörde informieren“ ist falsch. Meldepflichtig ist nur der Rückruf eigener Herstellung. Gegliedert antworten: Auslöser, Adressat, Frist.
Frage 3
Welche Inhalte müssen im Zusammenhang mit Arzneimittelrisiken, nicht verkehrsfähigen und gefälschten Arzneimitteln in der Apotheke aufgezeichnet werden?
Musterantwort anzeigen
Aufzeichnungen verlangt § 21 ApBetrO an drei Stellen:
- Abs. 3 Satz 3: die in der Apotheke festgestellten Arzneimittelrisiken sowie die daraufhin veranlassten Überprüfungen, Maßnahmen und Benachrichtigungen, etwa an Behörde, Hersteller oder Arzt,
- Abs. 4 Satz 3: die Maßnahmen bei nicht verkehrsfähiger Ware (Umarbeiten, Rückgabe, Vernichtung, Absonderung),
- Abs. 5 Satz 4: die bei Fälschungen oder Fälschungsverdacht getroffenen Maßnahmen.
Aufzeichnen dürfen der Apothekenleiter oder von ihm beauftragtes Personal. Für Form und Aufbewahrung gilt § 22 ApBetrO, die Abläufe sind im QMS (§ 2a) festzulegen. Ziel ist die lückenlose Nachvollziehbarkeit: Was wurde wann erkannt, und wie wurde reagiert?
Examens-Tipp: Merkschema: Erkenntnis, Prüfung, Maßnahme, Meldung. Wer zusätzlich auf § 22 für die Aufbewahrung verweist, zeigt Systemverständnis.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.