§ 10 AMG Kennzeichnung
§ 10 AMG: Pflichtangaben auf Fertigarzneimitteln, Blister, Kleinbehältnisse, Blindenschrift, securPharm, Homöopathika und Teilmengen.
§ 10 des Arzneimittelgesetzes (AMG) legt fest, was auf dem Behältnis und der äußeren Umhüllung eines Fertigarzneimittels stehen muss. Die Kennzeichnung ist die erste Informationsquelle für Patienten und pharmazeutisches Personal. Sie sichert die richtige Anwendung, verhindert Verwechslungen und macht über die Charge Rückrufe möglich. Gemeinsam mit der Packungsbeilage (§ 11 AMG) und der Fachinformation (§ 11a AMG) bildet § 10 das System der Arzneimittelinformation.
Anwendungsbereich und formale Anforderungen
Erfasst sind Fertigarzneimittel (§ 4 Abs. 1 AMG). Ausgenommen sind Arzneimittel zur klinischen Prüfung und Arzneimittel, die nach § 21 Abs. 2 Nr. 1a, 1b oder 3 AMG von der Zulassungspflicht freigestellt sind. Rezepturarzneimittel sind keine Fertigarzneimittel. Ihre Kennzeichnung richtet sich nach § 14 der Apothekenbetriebsordnung (ApBetrO).
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 10 des Arzneimittelgesetzes (AMG) legt fest, was auf dem Behältnis und der äußeren Umhüllung eines Fertigarzneimittels stehen muss. Die Kennzeichnung ist die erste Informationsquelle für Patienten und pharmazeutisches Personal. Sie sichert die richtige Anwendung, verhindert Verwechslungen und macht über die Charge Rückrufe möglich. Gemeinsam mit der Packungsbeilage (§ 11 AMG) und der Fachinformation (§ 11a AMG) bildet § 10 das System der Arzneimittelinformation.
Anwendungsbereich und formale Anforderungen
Erfasst sind Fertigarzneimittel (§ 4 Abs. 1 AMG). Ausgenommen sind Arzneimittel zur klinischen Prüfung und Arzneimittel, die nach § 21 Abs. 2 Nr. 1a, 1b oder 3 AMG von der Zulassungspflicht freigestellt sind. Rezepturarzneimittel sind keine Fertigarzneimittel. Ihre Kennzeichnung richtet sich nach § 14 der Apothekenbetriebsordnung (ApBetrO).
… wenn auf den Behältnissen und, soweit verwendet, auf den äußeren Umhüllungen in gut lesbarer Schrift, allgemeinverständlich in deutscher Sprache und auf dauerhafte Weise und in Übereinstimmung mit den Angaben nach § 11a angegeben sind
Die Packung darf der Fachinformation also nicht widersprechen. Werden die Angaben zusätzlich in einer anderen Sprache gemacht, müssen dort die gleichen Angaben stehen. Weitere Angaben sind erlaubt, wenn sie mit der Anwendung zusammenhängen, für die gesundheitliche Aufklärung wichtig sind und § 11a nicht widersprechen. Werbende Aussagen fallen nicht darunter. Im Verkehr übliche Abkürzungen sind zulässig (Abs. 9).
Die Pflichtangaben nach Abs. 1 Satz 1
| Zweck | Pflichtangabe (Nr.) |
|---|---|
| Wer ist verantwortlich? | Name oder Firma und Anschrift des pharmazeutischen Unternehmers, ggf. örtlicher Vertreter (1) |
| Was ist es? | Bezeichnung mit Stärke, Darreichungsform, ggf. Säuglinge/Kinder/Erwachsene; bei bis zu drei Wirkstoffen der INN (2); Darreichungsform (5); Wirkstoffe nach Art und Menge (8); bei gentechnologisch gewonnenen Arzneimitteln Organismus oder Zelllinie (8a) |
| Welcher Rechtsstatus? | „Zul.-Nr.“ (3); „Verschreibungspflichtig“ bzw. „Apothekenpflichtig“ (10); „Unverkäufliches Muster“ (11) |
| Rückverfolgung und Haltbarkeit | „Ch.-B.“, sonst Herstellungsdatum, wenn keine Chargen möglich sind (4); „verwendbar bis“ bzw. „verw. bis“ (9), mit Monat und Jahr (Abs. 7) |
| Sichere Anwendung | Inhalt nach Gewicht, Nennvolumen oder Stückzahl (6); Art der Anwendung (7); „unzugänglich für Kinder“, außer Heilwässer (12); ggf. Hinweise zur Beseitigung und zum Umweltschutz (13); bei nicht verschreibungspflichtigen Arzneimitteln der Verwendungszweck (14) |
Dazu kommen Warnhinweise, Aufbewahrungshinweise für Verbraucher und Lagerhinweise für Fachkreise, soweit wissenschaftlich erforderlich oder angeordnet (Abs. 2). Bei Sera ist die Herkunftsart des Lebewesens anzugeben, bei Virusimpfstoffen das Wirtssystem (Abs. 3). Außerdem muss auf der Packung Raum für die verschriebene Dosierung vorgesehen sein (Abs. 1 Satz 3). Ausgenommen sind Behältnisse bis 10 ml und Ampullen mit einer einzigen Gebrauchseinheit (Abs. 8 Satz 3) sowie Arzneimittel, die ausschließlich durch Heilberufe angewendet werden.
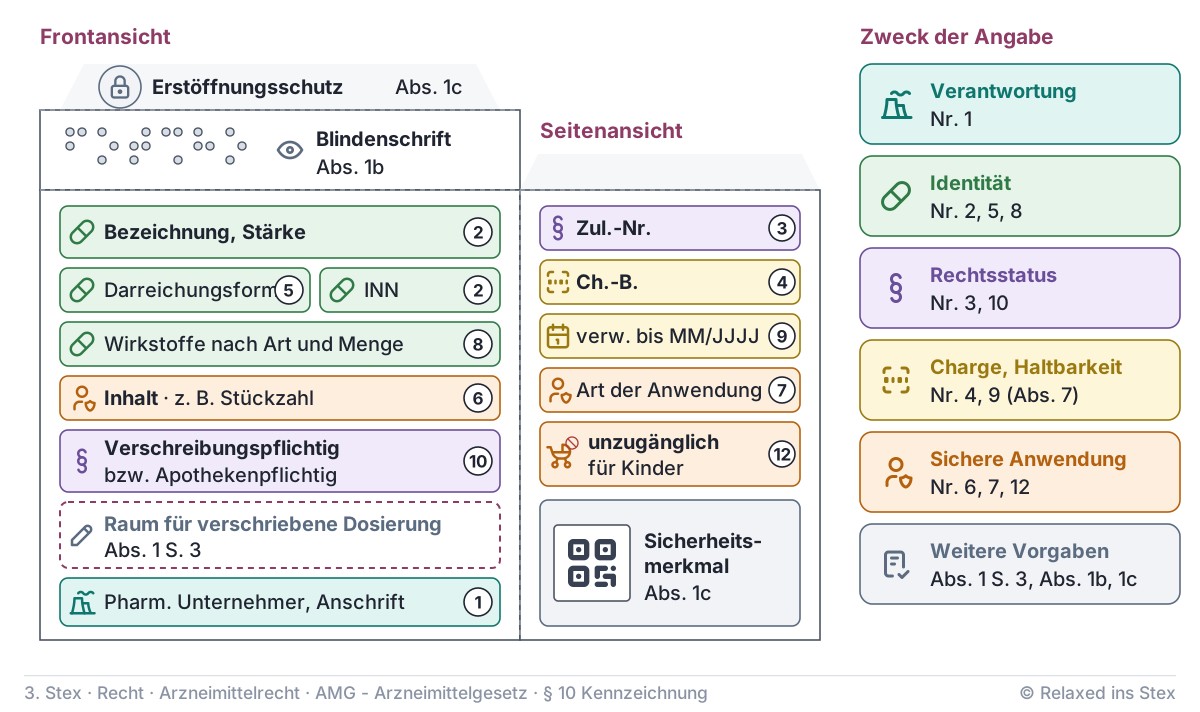
Nach Nr. 8 müssen nur die Wirkstoffe nach Art und Menge genannt werden, sonstige Bestandteile nur auf behördliche Anordnung oder Verordnung. Bei Arzneimitteln zur parenteralen oder topischen Anwendung, einschließlich am Auge, sind dagegen alle Bestandteile nach der Art anzugeben. Ein Beispiel ist Benzalkoniumchlorid in Augentropfen, das für Kontaktlinsenträger wichtig ist.
Erleichterungen für Blister und kleine Behältnisse
Durchdrückpackungen tragen mindestens Name oder Firma des pharmazeutischen Unternehmers, Bezeichnung, Charge und Verfalldatum. Der Name eines Parallelimporteurs darf fehlen (Abs. 8 Satz 1 und 2).
Bei Behältnissen bis einschließlich 10 ml und bei Ampullen mit einer einzigen Gebrauchseinheit genügt die vollständige Kennzeichnung auf der äußeren Umhüllung. Auf dem Behältnis selbst müssen mindestens stehen: Bezeichnung mit Stärke, Darreichungsform und Personengruppe, Charge, Inhalt, Art der Anwendung und Verfalldatum, bei Sera und Virusimpfstoffen zusätzlich die Angaben nach Abs. 3. Geeignete Abkürzungen sind erlaubt (Abs. 8 Satz 3).
Blindenschrift und Fälschungsschutz
Die Bezeichnung muss auf der äußeren Umhüllung auch in Blindenschrift stehen. Darreichungsform und Personengruppe müssen nicht in Blindenschrift aufgeführt werden (Abs. 1b). Ausgenommen sind Arzneimittel, die ausschließlich Heilberufe anwenden, und Behältnisse bis einschließlich 20 ml oder 20 g. Ebenso entfällt die Blindenschrift bei registrierten Homöopathika (Abs. 4 Satz 2) und bei abgegebenen Teilmengen (Abs. 11 Satz 2).
Nach Abs. 1c tragen Arzneimittel Sicherheitsmerkmale und einen Erstöffnungsschutz, soweit Art. 54a der Richtlinie 2001/83/EG dies vorsieht. Die Einzelheiten regelt die Delegierte Verordnung (EU) 2016/161, die seit dem 9. Februar 2019 gilt. Erfasst sind grundsätzlich verschreibungspflichtige Arzneimittel, mit Ausnahmen. Nicht verschreibungspflichtige Arzneimittel sind nur ausnahmsweise erfasst. Das individuelle Erkennungsmerkmal steckt in einem Data-Matrix-Code mit Produktcode, Seriennummer, Charge und Verfalldatum.
In Deutschland läuft die Verifizierung über das System securPharm. Die Apotheke scannt die Packung bei der Abgabe und bucht sie aus. Meldet das System einen Fehler oder ist das Siegel beschädigt, wird die Packung nicht abgegeben, sondern separiert und der Verdacht abgeklärt und gemeldet.
Besondere Arzneimittelgruppen
- Statt der Angaben nach Abs. 1: deutlich „Homöopathisches Arzneimittel“
- Ursubstanzen nach Art und Menge, Verdünnungsgrad (Pharmakopöe-Symbole, Phantasiename ergänzend möglich)
- „Reg.-Nr.“ und „Registriertes homöopathisches Arzneimittel, daher ohne Angabe einer therapeutischen Indikation“
- Hinweis, bei fortdauernden Symptomen medizinischen Rat einzuholen
- Daneben u. a. Name und Anschrift des pharmazeutischen Unternehmers, Art der Anwendung, Darreichungsform, Inhalt, Charge, Verfalldatum, Kinderhinweis, ggf. „Apothekenpflichtig“ und „Unverkäufliches Muster“
- Keine Blindenschrift; gilt auch für nach § 38 Abs. 1 Satz 3 freigestellte Mittel
- Alle Angaben nach Abs. 1, zusätzlich zwei Hinweise
- Registrierung ausschließlich aufgrund langjähriger Anwendung
- Bei fortdauernden Symptomen oder anderen als den genannten Nebenwirkungen Arzt oder andere Heilberufsperson konsultieren
- „Reg.-Nr.“ statt „Zul.-Nr.“
Nach § 25 zugelassene Homöopathika werden dagegen voll nach Abs. 1 gekennzeichnet und erhalten zusätzlich einen Hinweis auf die homöopathische Beschaffenheit. Für Blutzubereitungen und Gewebezubereitungen gelten eigene Mindestangaben (Abs. 8a, 8b), etwa Blutgruppe oder „Nur zur Eigenbluttransfusion“.
Ausnahme bei Lieferengpässen
Bei einem drohenden oder bestehenden versorgungsrelevanten Lieferengpass kann die Bundesoberbehörde auf Antrag des Zulassungsinhabers im Einzelfall und befristet eine Kennzeichnung in einer anderen Sprache gestatten. Sie stellt dann sicher, dass Verbraucher Zugang zu den nötigen Produktinformationen erhalten (Abs. 1a). Davon zu unterscheiden ist der Einzelimport eines in Deutschland nicht verkehrsfähigen Arzneimittels auf Bestellung einer Apotheke nach § 73 Abs. 3 AMG.
Bedeutung in der Apotheke
Für die Kennzeichnung ist der pharmazeutische Unternehmer verantwortlich. Die Apotheke prüft Fertigarzneimittel im Rahmen von § 12 ApBetrO, auch auf Mängel der Kennzeichnung. Selbst gefordert ist sie beim Auseinzeln: Teilmengen dürfen nur mit den Angaben nach Abs. 8 Satz 1 abgegeben werden, also Name oder Firma des pharmazeutischen Unternehmers, Bezeichnung, Charge und Verfalldatum (Abs. 11). Nach § 11 Abs. 7 AMG ist die Packungsbeilage mitzugeben. Ein Beispiel: Im Notdienst werden zehn Tabletten aus einer Großpackung abgefüllt. Das Abgabegefäß braucht dann diese vier Angaben und eine Kopie der Packungsbeilage.
Ohne vollständige Kennzeichnung nach § 10 ist ein Fertigarzneimittel nicht verkehrsfähig. Kernprinzipien: gut lesbar, deutsch, dauerhaft, übereinstimmend mit der Fachinformation. Erleichterungen gibt es für Blister, Kleinbehältnisse, Teilmengen und besondere Gruppen.
Prüfungsfragen
Frage 1
Unter welchen formalen Voraussetzungen darf ein Fertigarzneimittel in den Verkehr gebracht werden, bezogen auf Art und Sprache der Kennzeichnung auf Behältnis und äußerer Umhüllung?
Musterantwort anzeigen
Nach § 10 Abs. 1 Satz 1 AMG müssen die Pflichtangaben auf den Behältnissen und, soweit verwendet, auf den äußeren Umhüllungen stehen, und zwar
- in gut lesbarer Schrift,
- allgemeinverständlich in deutscher Sprache,
- auf dauerhafte Weise und
- in Übereinstimmung mit der Fachinformation (§ 11a AMG).
Die Regel gilt für Fertigarzneimittel. Ausgenommen sind Arzneimittel zur klinischen Prüfung und nach § 21 Abs. 2 Nr. 1a, 1b oder 3 freigestellte Arzneimittel. Stehen die Angaben zusätzlich in einer anderen Sprache, müssen dort die gleichen Angaben stehen. Weitere Angaben sind nur zulässig, wenn sie mit der Anwendung zusammenhängen, der gesundheitlichen Aufklärung dienen und § 11a nicht widersprechen. Eine Ausnahme von der deutschen Sprache gibt es nach Abs. 1a bei versorgungsrelevanten Lieferengpässen: auf Antrag, im Einzelfall und befristet.
Examens-Tipp: Nennen Sie die vier Kriterien einschließlich der Übereinstimmung mit § 11a, die oft vergessen wird. Wer die Lieferengpass-Ausnahme nach Abs. 1a und die Abgrenzung zum Einzelimport nach § 73 Abs. 3 AMG ergänzt, zeigt Zusammenhangswissen.
Frage 2
Welche Angaben dienen der Identifizierung und Rückverfolgbarkeit eines Fertigarzneimittels, und welche davon müssen auch auf einem Blister stehen?
Musterantwort anzeigen
Für Identifizierung und Rückverfolgung verlangt § 10 Abs. 1 Satz 1 AMG:
- Name oder Firma und Anschrift des pharmazeutischen Unternehmers (Nr. 1): Wer ist verantwortlich?
- Bezeichnung mit Stärke und Darreichungsform (Nr. 2): Was ist es?
- Zulassungsnummer „Zul.-Nr.“ (Nr. 3): Welcher Rechtsstatus? Bei Registrierung „Reg.-Nr.“
- Chargenbezeichnung „Ch.-B.“ (Nr. 4). Nur wenn das Arzneimittel nicht in Chargen in den Verkehr gebracht werden kann, tritt das Herstellungsdatum an ihre Stelle.
Auf Durchdrückpackungen müssen nach Abs. 8 Satz 1 mindestens Name oder Firma des pharmazeutischen Unternehmers, Bezeichnung, Charge und Verfalldatum stehen. Der Name eines Parallelimporteurs kann entfallen. Dieselben vier Angaben gelten für ausgeeinzelte Teilmengen (Abs. 11). Zusätzlich dient der Data-Matrix-Code mit Seriennummer nach Abs. 1c der Verifizierung jeder einzelnen Packung.
Examens-Tipp: Gliedern Sie nach Zweck: Wer, was, welcher Status, welche Charge. Die vier Blisterangaben nach Abs. 8 Satz 1 sind eine klassische Nachfrage, ebenso die Brücke zum Auseinzeln nach Abs. 11.
Frage 3
Wie ist die Haltbarkeit auf einem Fertigarzneimittel anzugeben, und was gilt dabei für Kleinbehältnisse und Teilmengen?
Musterantwort anzeigen
Pflicht ist das Verfalldatum mit dem Hinweis „verwendbar bis“ oder der Abkürzung „verw. bis“ (§ 10 Abs. 1 Satz 1 Nr. 9 AMG). Nach Abs. 7 ist es mit Monat und Jahr anzugeben. Hinzu kommen nach Abs. 2 Aufbewahrungshinweise für Verbraucher und Lagerhinweise für Fachkreise, soweit erforderlich.
Das Verfalldatum gehört zu den Angaben, die nie entfallen:
- auf Durchdrückpackungen (Abs. 8 Satz 1),
- auf Behältnissen bis 10 ml und Einzeldosisampullen, auch wenn die übrigen Angaben nur auf der Umhüllung stehen (Abs. 8 Satz 3),
- auf ausgeeinzelten Teilmengen (Abs. 11).
Das Verfalldatum gilt für das ungeöffnete, sachgerecht gelagerte Arzneimittel. Eine Haltbarkeit nach Anbruch ergibt sich aus der Fachinformation (§ 11a Abs. 1 Satz 2 Nr. 6 Buchst. c) und der Packungsbeilage (§ 11 Abs. 1 Satz 1 Nr. 6 Buchst. b).
Examens-Tipp: Ergänzen Sie unbedingt „Monat und Jahr“ (Abs. 7) und dass das Verfalldatum selbst auf kleinsten Behältnissen Pflicht ist. Die Unterscheidung zwischen Verfalldatum und Aufbrauchfrist nach Anbruch wird gern nachgefragt.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.