§ 21 AMG Zulassungspflicht
§ 21 AMG: Zulassungspflicht für Fertigarzneimittel, nationale und EU-Zulassung, Ausnahmen wie Defektur und Antragsteller verständlich erklärt.
§ 21 AMG ist die zentrale Schranke für den Marktzugang: Ein Fertigarzneimittel darf in Deutschland nur in den Verkehr gebracht werden, wenn eine Behörde vorher Qualität, Wirksamkeit und Unbedenklichkeit geprüft hat. Gleichzeitig nimmt die Vorschrift Arzneimittel aus, bei denen eine Einzelzulassung weder sinnvoll noch möglich wäre, etwa die Defektur in der Apotheke. Wer die Grenze zwischen Rezeptur, Defektur und Fertigarzneimittel sicher zieht, beantwortet die meisten Prüfungsfragen zu dieser Norm.
Der Grundsatz: keine Fertigarzneimittel ohne Zulassung
Fertigarzneimittel dürfen im Geltungsbereich dieses Gesetzes nur in den Verkehr gebracht werden, wenn sie durch die zuständige Bundesoberbehörde zugelassen sind oder wenn für sie die Europäische Gemeinschaft oder die Europäische Union eine Genehmigung für das Inverkehrbringen nach Artikel 3 Absatz 1 oder 2 der Verordnung (EG) Nr. 726/2004 erteilt hat.
„Inverkehrbringen“ ist weit zu verstehen (§ 4 Abs. 17 AMG): Schon das Vorrätighalten zum Verkauf, das Feilhalten und jede Abgabe an andere sind erfasst. Eine Apotheke, die ein nicht zugelassenes Fertigarzneimittel im Sichtwahlregal anbietet, verstößt also bereits gegen § 21; das Inverkehrbringen ohne Zulassung ist eine Straftat (§ 96 AMG).
Es gibt zwei Wege zur Verkehrsfähigkeit:
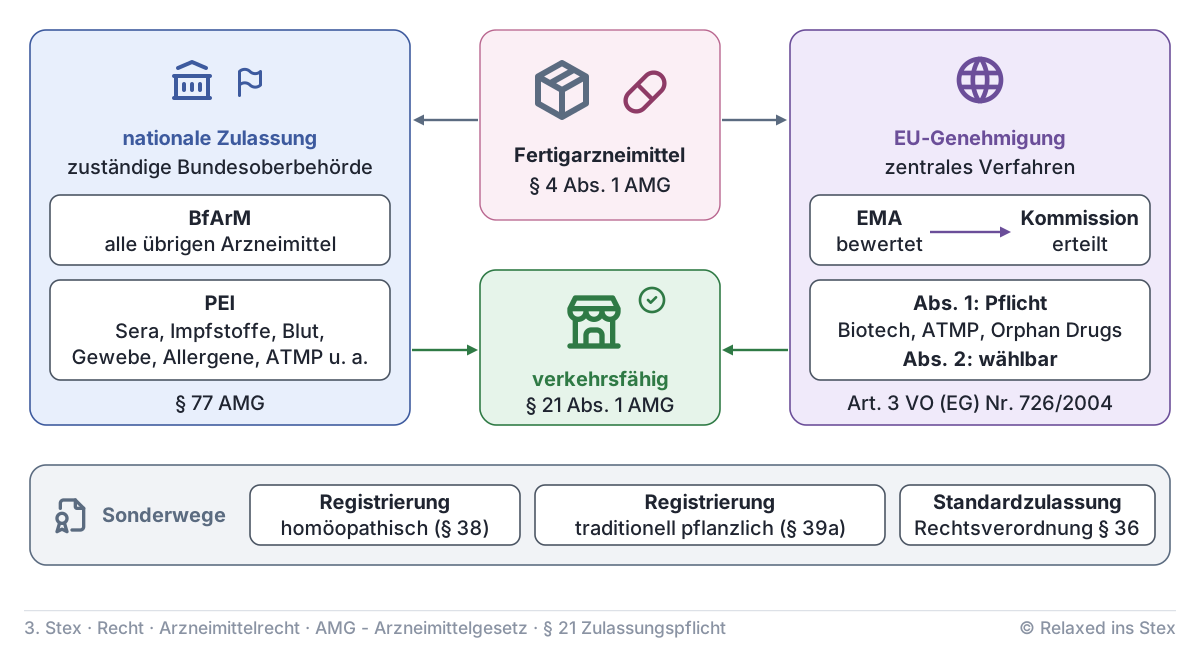
- Nationale Zulassung durch die zuständige Bundesoberbehörde (§ 77 AMG): das Paul-Ehrlich-Institut (PEI) für Sera, Impfstoffe, Blutzubereitungen, Gewebezubereitungen, Gewebe, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile, im Übrigen das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Auch das dezentrale Verfahren und die gegenseitige Anerkennung (§ 25b) enden in einer nationalen Zulassung.
- Zentrale EU-Genehmigung durch die Europäische Kommission nach Bewertung durch die Europäische Arzneimittel-Agentur (EMA). Nach Art. 3 Abs. 1 der Verordnung (EG) Nr. 726/2004 ist dieser Weg Pflicht, etwa für biotechnologisch hergestellte Arzneimittel, Arzneimittel für neuartige Therapien, Orphan Drugs und neue Wirkstoffe gegen Krebs, HIV, Diabetes oder neurodegenerative Erkrankungen. Nach Abs. 2 ist er wählbar, z. B. bei neuen Wirkstoffen oder bedeutender Innovation.
Satz 2 stellt klar, dass das auch für Genehmigungen nach der Kinderarzneimittel-Verordnung (EG) Nr. 1901/2006 und der Verordnung (EG) Nr. 1394/2007 über Arzneimittel für neuartige Therapien gilt.
Arzneimittel, die im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht werden, sowie andere zur Abgabe an Verbraucher bestimmte Arzneimittel, bei deren Zubereitung ein industrielles Verfahren angewendet wird oder die gewerblich hergestellt werden, ausgenommen in Apotheken.
Neben der Zulassung kennt das AMG Sonderwege: die Registrierung homöopathischer (§ 38) und traditioneller pflanzlicher Arzneimittel (§ 39a) sowie die Standardzulassung (§ 36), die per Rechtsverordnung von der Einzelzulassung befreit. Diese Wege werden auf den jeweiligen Seiten erklärt.
Rezeptur und Defektur: die wichtigste Abgrenzung
Ein Rezepturarzneimittel wird für einen bestimmten Patienten hergestellt und nicht im Voraus. Es ist kein Fertigarzneimittel und fällt deshalb gar nicht unter Abs. 1. Die Ausnahme in Abs. 2 Nr. 1 betrifft die Defektur: im Voraus hergestellte Arzneimittel, die sonst als Fertigarzneimittel zulassungspflichtig wären.
Für die Defektur verlangt Nr. 1 vier Dinge: eine nachweislich häufige ärztliche oder zahnärztliche Verschreibung als Anlass, Herstellung der wesentlichen Schritte in der Apotheke, bis zu hundert abgabefertige Packungen an einem Tag im üblichen Apothekenbetrieb und Abgabe im Rahmen der bestehenden Betriebserlaubnis. Nicht verlangt ist, dass jede einzelne Packung auf Rezept abgegeben wird. Beispiel: Eine Apotheke stellt eine häufig verordnete Salbe auf Vorrat her, dokumentiert Herstellung und Prüfung nach § 8 ApBetrO.
Die übrigen Ausnahmen nach Absatz 2
| Nr. | Ausnahme mit Kernvoraussetzung | Beispiel |
|---|---|---|
| 1a | Stoffe menschlicher Herkunft, autolog, gerichtet oder als Rezeptur für einzelne Personen; nicht für Impfstoffe (§ 4 Abs. 4) | Eigenblutzubereitung |
| 1b a | Verschreibung für einen Patienten liegt vor, aus in Deutschland zugelassenen Arzneimitteln: Zytostatika, parenterale Ernährung, sonst nur bei Erforderlichkeit und ohne verfügbares zugelassenes Arzneimittel | Zytostatika-Infusion, Ernährungsbeutel |
| 1b b, c | Blister aus unveränderten Arzneimitteln; unveränderte Abfüllung | Patientenindividuelle Verblisterung |
| 1c | antiviral oder antibakteriell, bedrohliche übertragbare Krankheit, aus staatlich bevorrateten Wirkstoffen, Herstellung in einer Apotheke | Oseltamivir-Lösung in der Pandemie |
| 1d | Gewebezubereitungen mit Genehmigung nach § 21a | Augenhornhaut, Herzklappe |
| 1e | Heilwässer, Peloide: nicht im Voraus und nicht in Verbraucherpackung oder nur äußerlich bzw. zur Inhalation vor Ort | Moorbad, Trinkkur am Brunnen |
| 1f | medizinische Gase, für einzelne Personen abgefüllt und gekennzeichnet durch nach § 50 befugte Unternehmen | Heimsauerstoff |
| 1g | Therapieallergene für einzelne Patienten nach Rezeptur | individuelle Pollenmischung |
| 2 | zur klinischen Prüfung bestimmt | Prüfpräparat |
| 3 | kostenlos nach Art. 83 VO 726/2004 bei lebensbedrohlicher oder schwer behindernder Erkrankung ohne zufriedenstellende Alternative | Härtefallprogramm (Compassionate Use) |
Heilwasser in Flaschen aus dem Handel ist also zulassungspflichtig, das Moorbad im Kurhaus nicht. Für Gewebezubereitungen ersetzt die Genehmigung nach § 21a die Zulassung.
Wer die Zulassung beantragt (Absatz 3)
- Regelfall: der pharmazeutische Unternehmer.
- Einheitliche Herstellungsvorschrift: Wird ein Fertigarzneimittel in vielen Apotheken nach derselben Vorschrift hergestellt und unter einheitlicher Bezeichnung abgegeben, beantragt der Herausgeber der Herstellungsvorschrift.
- Herstellung für mehrere Apotheken: Stellt ein Hersteller ein Fertigarzneimittel für mehrere Apotheken her, das unter deren Namen und einheitlicher Bezeichnung abgegeben wird, beantragt der Hersteller.
Klärung im Zweifel (Absatz 4)
Ist unklar, ob ein Arzneimittel zulassungspflichtig, eine Gewebezubereitung genehmigungspflichtig (§ 21a) oder eine klinische Prüfung genehmigungspflichtig (§ 42 Abs. 2) ist, entscheidet die Bundesoberbehörde auf Antrag der Landesbehörde, auch ohne laufenden Zulassungsantrag. Die Landesbehörde fügt eine begründete Stellungnahme bei. So wird die Einstufung bundeseinheitlich.
In der Apotheke begegnet § 21 vor allem bei der Defektur und beim Einzelimport: Ein in Deutschland nicht zugelassenes Fertigarzneimittel darf nur ausnahmsweise nach § 73 Abs. 3 AMG nach Deutschland verbracht werden: Die Apotheke bestellt es auf Bestellung einzelner Personen in geringer Menge, es ist im Herkunftsstaat rechtmäßig in Verkehr, und ein wirkstoffgleiches Arzneimittel vergleichbarer Wirkstärke steht hier nicht zur Verfügung; die Aufzeichnungen regelt § 18 ApBetrO.
Prüfungsfragen
Frage 1
Welches Grundprinzip gilt für das Inverkehrbringen von Fertigarzneimitteln in Deutschland, und welchem übergeordneten Schutzzweck dient diese Regelung?
Musterantwort anzeigen
Nach § 21 Abs. 1 AMG dürfen Fertigarzneimittel nur in den Verkehr gebracht werden, wenn sie von der zuständigen Bundesoberbehörde zugelassen sind oder eine EU-Genehmigung nach Art. 3 Abs. 1 oder 2 der VO (EG) Nr. 726/2004 besitzen. „Inverkehrbringen“ umfasst schon Vorrätighalten und Feilhalten (§ 4 Abs. 17). Zweck ist der Schutz der Gesundheit (§ 1 AMG): Vor dem Marktzugang werden Qualität, Wirksamkeit und Unbedenklichkeit behördlich geprüft. Die Pflicht gilt nur für Fertigarzneimittel; Rezepturen für einzelne Patienten sind nicht erfasst, die Defektur ist nach Abs. 2 Nr. 1 ausgenommen. Verstöße sind strafbar (§ 96 AMG).
Examens-Tipp: Erst das „nur, wenn …“ mit beiden Zulassungswegen, dann den Zweck. Pluspunkt: von sich aus sagen, dass nur Fertigarzneimittel erfasst sind und die Rezeptur deshalb keine Ausnahme braucht.
Frage 2
Welche Behörden sind in Deutschland für die Zulassung von Fertigarzneimitteln zuständig, und wovon hängt die konkrete Zuständigkeit ab?
Musterantwort anzeigen
Zuständig ist eine Bundesoberbehörde (§ 77 AMG). Das Paul-Ehrlich-Institut (PEI) ist zuständig für Sera, Impfstoffe, Blutzubereitungen, Gewebezubereitungen, Gewebe, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile. Für alle übrigen Humanarzneimittel ist das BfArM zuständig. Die Zuständigkeit hängt also von der Arzneimittelart ab. Daneben kann statt einer nationalen Zulassung eine zentrale Genehmigung der Europäischen Kommission nach Bewertung durch die EMA bestehen. Die Landesbehörden lassen nicht zu, sondern überwachen; sie können aber nach § 21 Abs. 4 die Bundesoberbehörde um eine Entscheidung über die Zulassungspflicht bitten.
Examens-Tipp: Nicht die Landesbehörde als Zulassungsbehörde nennen. Merkhilfe für das PEI: alles Biologische mit Blut, Impfung, Allergie und Gewebe.
Frage 3
Welche Alternative zur nationalen Zulassung kann für bestimmte Arzneimittel bestehen, damit sie in Deutschland in Verkehr gebracht werden dürfen?
Musterantwort anzeigen
Die zentrale Genehmigung für das Inverkehrbringen durch die Europäische Kommission nach der VO (EG) Nr. 726/2004; die wissenschaftliche Bewertung übernimmt die EMA. Sie gilt unmittelbar in allen Mitgliedstaaten, also auch in Deutschland, und wird in § 21 Abs. 1 der nationalen Zulassung gleichgestellt. Pflicht ist das zentrale Verfahren nach Art. 3 Abs. 1 u. a. für biotechnologisch hergestellte Arzneimittel, Arzneimittel für neuartige Therapien, Orphan Drugs und neue Wirkstoffe gegen Krebs, HIV, Diabetes oder neurodegenerative Erkrankungen. Wählbar ist es nach Art. 3 Abs. 2, etwa bei neuen Wirkstoffen oder bedeutender Innovation. Abzugrenzen sind dezentrales Verfahren und gegenseitige Anerkennung (§ 25b), die zu nationalen Zulassungen führen.
Examens-Tipp: Prüfer fragen gern nach, wer die EU-Genehmigung erteilt: die Kommission, nicht die EMA. Pflicht- und Wahlbereich auseinanderhalten.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.