§ 22 AMG Zulassungsunterlagen
§ 22 AMG: Welche Angaben, Prüfergebnisse und Texte der Zulassungsantrag enthalten muss, mit Sprachregel, bibliographischem Antrag und Prüfungsfallen.
§ 22 AMG (Arzneimittelgesetz) legt fest, welche Angaben und Unterlagen der Antragsteller dem Antrag auf Zulassung (§ 21) beifügen muss. Diese Unterlagen bilden das Zulassungsdossier. Auf seiner Grundlage prüft die zuständige Bundesoberbehörde (BfArM oder Paul-Ehrlich-Institut) Qualität, Wirksamkeit und Unbedenklichkeit und entscheidet nach § 25. Für die Apotheke ist die Norm wichtiger, als sie wirkt: Aus den hier eingereichten Entwürfen entstehen Kennzeichnung, Packungsbeilage und Fachinformation, mit denen täglich beraten wird.
Die Grundangaben und die Sprache (Abs. 1 und 1a)
Abs. 1 nennt 15 Pflichtangaben. Sie lassen sich in drei Gruppen ordnen:
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 22 AMG (Arzneimittelgesetz) legt fest, welche Angaben und Unterlagen der Antragsteller dem Antrag auf Zulassung (§ 21) beifügen muss. Diese Unterlagen bilden das Zulassungsdossier. Auf seiner Grundlage prüft die zuständige Bundesoberbehörde (BfArM oder Paul-Ehrlich-Institut) Qualität, Wirksamkeit und Unbedenklichkeit und entscheidet nach § 25. Für die Apotheke ist die Norm wichtiger, als sie wirkt: Aus den hier eingereichten Entwürfen entstehen Kennzeichnung, Packungsbeilage und Fachinformation, mit denen täglich beraten wird.
Die Grundangaben und die Sprache (Abs. 1 und 1a)
Abs. 1 nennt 15 Pflichtangaben. Sie lassen sich in drei Gruppen ordnen:
- Identität: Name oder Firma und Anschrift von Antragsteller und Hersteller, Bezeichnung, Bestandteile nach Art und Menge (mit Verweis auf § 10 Abs. 6), Darreichungsform (Nr. 1 bis 4).
- Anwendung: Wirkungen, Anwendungsgebiete, Gegenanzeigen, Nebenwirkungen, Wechselwirkungen, Dosierung, Art und gegebenenfalls Dauer der Anwendung (Nr. 5 bis 10, 12).
- Herstellung und Qualität: Herstellungsweise, Packungsgrößen, Haltbarmachung, Haltbarkeitsdauer, Aufbewahrung, Ergebnisse von Haltbarkeitsversuchen, Kontrollmethoden (Nr. 11, 13 bis 15).
Die Sprache regelt Abs. 1a:
| Unterlagen | Sprache |
|---|---|
| Abs. 1 Nr. 1 bis 10 | nur Deutsch |
| Abs. 1 Nr. 11 bis 15 | Deutsch oder Englisch |
| sonstige Angaben und Unterlagen | auch Englisch, außer Angaben für Kennzeichnung, Packungsbeilage und Fachinformation |
Der Grund: Was später Patienten und Ärzte erreicht, muss in deutscher Sprache geprüft werden. Die technischen Daten dürfen dagegen in der internationalen Wissenschaftssprache bleiben.
Die Prüfergebnisse (Abs. 2)
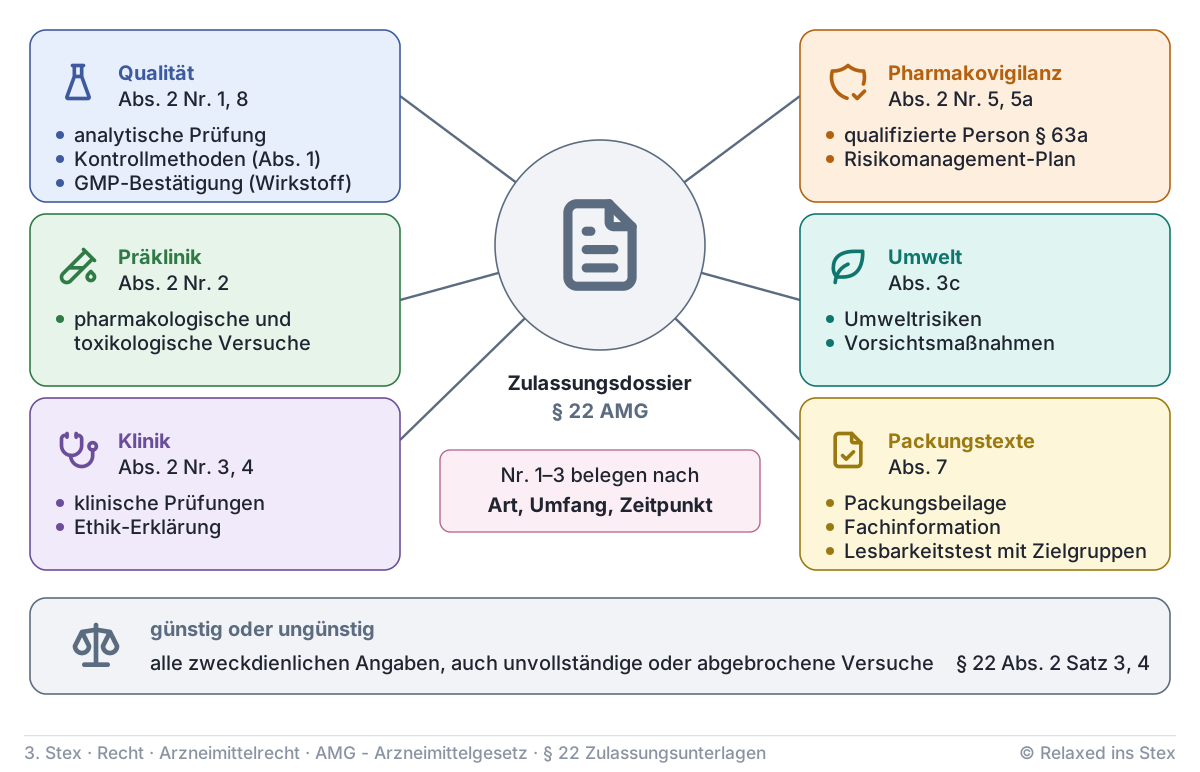
Das Herzstück sind die Ergebnisse der Prüfungen. Die analytische Prüfung (Nr. 1) umfasst physikalische, chemische, biologische oder mikrobiologische Versuche samt Methoden und belegt die Qualität. Die pharmakologischen und toxikologischen Versuche (Nr. 2, Präklinik) und die klinischen Prüfungen (Nr. 3) belegen gemeinsam Wirksamkeit und Unbedenklichkeit. Eine starre Zuordnung „Toxikologie gleich Sicherheit, Klinik gleich Wirkung“ greift zu kurz: Auch klinische Studien liefern Sicherheitsdaten.
Hinzu kommen:
- Ethik-Erklärung (Nr. 4): Klinische Prüfungen außerhalb der EU müssen unter Bedingungen gelaufen sein, die der Verordnung (EU) Nr. 536/2014 gleichwertig sind.
- Pharmakovigilanz-System (Nr. 5): Nachweis einer qualifizierten Person nach § 63a mit Kontaktdaten, Ort der Pharmakovigilanz-Stammdokumentation und unterzeichnete Erklärung, die nötigen Mittel für die Pflichten des Zehnten Abschnitts zu haben.
- Risikomanagement-Plan (Nr. 5a) mit Zusammenfassung.
- Orphan-Ausweisung (Nr. 7): Kopie, falls das Arzneimittel als Arzneimittel für seltene Leiden ausgewiesen ist.
- GMP-Bestätigung (Nr. 8): Der Arzneimittelhersteller bestätigt, dass er oder ein Beauftragter die Gute Herstellungspraxis (GMP) beim Wirkstoffhersteller vor Ort überprüft hat, mit Datum des Audits.
Die Ergebnisse nach Nr. 1 bis 3 sind so zu belegen, dass Art, Umfang und Zeitpunkt der Prüfungen hervorgehen (Satz 2). Rosinenpicken ist ausgeschlossen:
Dem Antrag sind alle für die Bewertung des Arzneimittels zweckdienlichen Angaben und Unterlagen, ob günstig oder ungünstig, beizufügen.
Das gilt nach Satz 4 ausdrücklich auch für unvollständige oder abgebrochene Versuche und klinische Prüfungen.
Die qualifizierte Person nach § 63a (Stufenplanbeauftragter) ist für die Pharmakovigilanz zuständig. Die sachkundige Person (§§ 14, 15, 19) gehört zur Herstellungserlaubnis und gibt Chargen frei. Wer beides vermischt, verliert in der Prüfung Punkte.
Literatur statt eigener Studien (Abs. 3)
Statt eigener Ergebnisse nach Abs. 2 Nr. 2 und 3 darf anderes wissenschaftliches Erkenntnismaterial vorgelegt werden. Das ist der sogenannte bibliographische Antrag. Er ist in drei Fällen möglich:
- Die Wirkstoffe wurden seit mindestens zehn Jahren in der EU allgemein medizinisch verwendet, und ihre Wirkungen und Nebenwirkungen sind bekannt und aus dem Material ersichtlich.
- Das Arzneimittel ist in seiner Zusammensetzung einem solchen Arzneimittel vergleichbar.
- Es handelt sich um eine neue Kombination bekannter Bestandteile. Das Material gilt dann für die Bestandteile, für die Kombination nur, wenn Wirksamkeit und Unbedenklichkeit daraus bestimmbar sind.
Zu berücksichtigen sind ferner die medizinischen Erfahrungen der jeweiligen Therapierichtungen. Die analytische Prüfung (Nr. 1) lässt sich nie durch Literatur ersetzen, denn die Qualität betrifft genau dieses eine Produkt.
- eigene Präklinik und Klinik durch Literatur ersetzt
- Voraussetzung: mindestens zehn Jahre allgemeine medizinische Verwendung in der EU
- eigene Qualitätsunterlagen nötig
- Bezugnahme auf die Unterlagen eines Referenzarzneimittels
- erst nach Ablauf des Unterlagenschutzes
- Bioäquivalenz und eigene Qualitätsunterlagen nötig
Kombinationen, Generatoren, Umwelt (Abs. 3a bis 3c)
Bei mehr als einem Wirkstoff ist zu begründen, dass jeder Wirkstoff zur positiven Beurteilung beiträgt (Abs. 3a). Das kann auch eine bessere Verträglichkeit sein, nicht nur mehr Wirkung. So soll verhindert werden, dass überflüssige Wirkstoffe in Kombinationspräparaten landen. Für radioaktive Generatoren sind das System, die qualitätsrelevanten Bestandteile und die Besonderheiten des Eluats oder Sublimats zu beschreiben (Abs. 3b). Nach Abs. 3c ist immer eine Bewertung möglicher Umweltrisiken vorzulegen. Erfordern Aufbewahrung, Anwendung oder Abfallbeseitigung besondere Vorsichtsmaßnahmen, sind diese anzugeben und begründete Maßnahmen zur Gefahrenminderung beizufügen. Hier liegt der Ursprung der Entsorgungshinweise in der Packungsbeilage.
Herstellungs- und Auslandsnachweise (Abs. 4 bis 6)
Bei Herstellung im Inland ist nachzuweisen, dass der Hersteller dazu berechtigt ist, also in der Regel eine Herstellungserlaubnis nach § 13 besitzt. Das gilt nicht für Anträge nach § 21 Abs. 3 Satz 2 (Abs. 4). Bei Herstellung im Ausland muss der Hersteller nach dem Recht des Herstellungslandes berechtigt sein. Bei Verbringen aus einem Drittstaat außerhalb von EU und EWR (Europäischer Wirtschaftsraum) braucht der Einführer zusätzlich eine Einfuhrerlaubnis (Abs. 5, § 72).
Abs. 6 verlangt Transparenz über Verfahren im Ausland:
- Kopien ausländischer Zulassungen samt Unbedenklichkeitsdaten und Nebenwirkungsberichten, soweit verfügbar
- ganz oder teilweise versagte Zulassungen mit Gründen
- laufende Prüfungen in EU-Mitgliedstaaten und die dort genehmigten oder vorgeschlagenen Fachinformationen und Packungsbeilagen
- bei Anerkennung einer Zulassung eines anderen Mitgliedstaats die Erklärungen nach Art. 28 der Richtlinie 2001/83/EG, außer bei homöopathisch hergestellten Arzneimitteln
Texte, Fachinformation und Muster (Abs. 7)
Beizufügen sind der Wortlaut für Behältnis, äußere Umhüllung und Packungsbeilage sowie der Entwurf der Zusammenfassung der Produktmerkmale. Dieser Entwurf ist zugleich die Fachinformation nach § 11a. Außerdem sind die Ergebnisse von Bewertungen der Packungsbeilage vorzulegen, die mit Patienten-Zielgruppen durchgeführt wurden (Lesbarkeitstest). Die Behörde kann Muster des Arzneimittels, aber auch Ausgangsstoffe, Zwischenprodukte und Prüfstoffe anfordern.
Prüfungsfragen
Frage 1
Welche Angaben muss der Antragsteller dem Zulassungsantrag nach § 22 Abs. 1 AMG beifügen, und in welcher Sprache?
Musterantwort anzeigen
§ 22 Abs. 1 nennt 15 Pflichtangaben, sinnvoll in drei Gruppen:
- Identität: Name oder Firma und Anschrift von Antragsteller und Hersteller, Bezeichnung, Bestandteile nach Art und Menge, Darreichungsform
- Anwendung: Wirkungen, Anwendungsgebiete, Gegenanzeigen, Nebenwirkungen, Wechselwirkungen, Dosierung, Art und ggf. Dauer der Anwendung
- Herstellung und Qualität: Herstellungsweise, Packungsgrößen, Haltbarmachung, Haltbarkeit, Aufbewahrung, Ergebnisse von Haltbarkeitsversuchen, Kontrollmethoden
Nach Abs. 1a müssen Nr. 1 bis 10 auf Deutsch vorliegen, Nr. 11 bis 15 auf Deutsch oder Englisch. Sonstige Unterlagen dürfen englisch sein, nicht aber Angaben für Kennzeichnung, Packungsbeilage und Fachinformation.
Examens-Tipp: Die Gruppierung Identität, Anwendung, Herstellung und Qualität wirkt souverän. Viele vergessen die Sprachregel: Was Patienten und Ärzte später lesen, muss deutsch sein.
Frage 2
Welche Unterlagen belegen im Zulassungsantrag die Qualität eines Arzneimittels?
Musterantwort anzeigen
Kern ist die analytische Prüfung nach § 22 Abs. 2 Nr. 1: Ergebnisse physikalischer, chemischer, biologischer oder mikrobiologischer Versuche und die zu ihrer Ermittlung angewandten Methoden. Sie sind so zu belegen, dass Art, Umfang und Zeitpunkt der Prüfungen hervorgehen (Abs. 2 Satz 2).
Ergänzend gehören dazu aus Abs. 1 die Angaben zur Herstellungsweise, zu Haltbarmachung, Haltbarkeit, Aufbewahrung und Haltbarkeitsversuchen sowie die Kontrollmethoden. Nach Abs. 2 Nr. 8 kommt die Bestätigung eines GMP-Audits beim Wirkstoffhersteller vor Ort mit Datum hinzu.
Wichtig: Qualitätsunterlagen lassen sich nie durch Literatur ersetzen. Abs. 3 erlaubt das nur für die pharmakologisch-toxikologischen und klinischen Ergebnisse.
Examens-Tipp: Denke an zwei Bausteine: Ergebnisse plus Methoden. Punkte bringt der Zusatz, dass Abs. 3 die Qualitätsunterlagen nicht ersetzt, weil die Qualität dieses eine Produkt betrifft.
Frage 3
Welche Unterlagen belegen Wirksamkeit und Unbedenklichkeit, und wann kann darauf verzichtet werden?
Musterantwort anzeigen
Vorzulegen sind die Ergebnisse der pharmakologischen und toxikologischen Versuche (Präklinik, Abs. 2 Nr. 2) und der klinischen Prüfungen (Nr. 3). Für Studien außerhalb der EU ist eine Ethik-Erklärung beizufügen (Nr. 4, Gleichwertigkeit mit VO (EU) Nr. 536/2014). Es sind alle zweckdienlichen Unterlagen, ob günstig oder ungünstig, beizufügen, auch unvollständige oder abgebrochene Studien. Für die Zeit nach der Zulassung kommen Pharmakovigilanz-System (qualifizierte Person nach § 63a) und Risikomanagement-Plan hinzu.
Nach Abs. 3 kann statt eigener Präklinik und Klinik anderes wissenschaftliches Erkenntnismaterial vorgelegt werden: wenn die Wirkstoffe seit mindestens zehn Jahren in der EU allgemein medizinisch verwendet wurden und ihre Wirkungen und Nebenwirkungen bekannt und aus dem Material ersichtlich sind, bei vergleichbarer Zusammensetzung oder bei neuen Kombinationen bekannter Bestandteile. Das ist nicht das Generikum (§ 24b).
Examens-Tipp: Ordne ein: präklinisch plus klinisch, beides trägt zu Wirksamkeit und Sicherheit bei. Typische Falle ist die Verwechslung des bibliographischen Antrags mit der Generika-Bezugnahme.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.