§ 24b AMG Zulassung eines Generikums, Unterlagenschutz
§ 24b AMG: Voraussetzungen der Generika-Zulassung, Bioäquivalenz, Hybridantrag, Biosimilars und die Schutzfristen 8 + 2 + 1.
§ 24b AMG (Arzneimittelgesetz) regelt das verkürzte Zulassungsverfahren für Generika. Der Antragsteller muss die Tierversuche und klinischen Studien nicht wiederholen, die der Originalhersteller schon durchgeführt hat. Er darf sich auf dessen Unterlagen beziehen.
Das spart Kosten, vermeidet ethisch unnötige Versuche an Tier und Mensch und schafft Preiswettbewerb. Im Gegenzug schützt das Gesetz die Investition des Originalherstellers durch feste Fristen, den Unterlagenschutz.
Was ein Generikum ist (Abs. 2)
Ein Arzneimittel kann als Generikum zugelassen werden, wenn es gegenüber dem Referenzarzneimittel drei Bedingungen erfüllt:
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 24b AMG (Arzneimittelgesetz) regelt das verkürzte Zulassungsverfahren für Generika. Der Antragsteller muss die Tierversuche und klinischen Studien nicht wiederholen, die der Originalhersteller schon durchgeführt hat. Er darf sich auf dessen Unterlagen beziehen.
Das spart Kosten, vermeidet ethisch unnötige Versuche an Tier und Mensch und schafft Preiswettbewerb. Im Gegenzug schützt das Gesetz die Investition des Originalherstellers durch feste Fristen, den Unterlagenschutz.
Was ein Generikum ist (Abs. 2)
Ein Arzneimittel kann als Generikum zugelassen werden, wenn es gegenüber dem Referenzarzneimittel drei Bedingungen erfüllt:
- gleiche Zusammensetzung der Wirkstoffe nach Art und Menge,
- gleiche Darreichungsform,
- nachgewiesene Bioäquivalenz, in der Regel durch Bioverfügbarkeitsstudien.
Das Referenzarzneimittel ist nach Abs. 1 das Arzneimittel des Vorantragstellers, auf dessen Unterlagen Bezug genommen wird.
Bioäquivalenz bedeutet: Das Generikum erreicht Ausmaß und Geschwindigkeit der Resorption so ähnlich wie das Original, dass gleiche Wirksamkeit und Sicherheit zu erwarten sind. Geprüft wird das meist an gesunden Probanden über AUC (Fläche unter der Konzentrations-Zeit-Kurve) und Cmax (maximale Plasmakonzentration). Nach der EMA-Leitlinie zur Bioäquivalenz (2010) muss das 90-%-Konfidenzintervall des Verhältnisses in der Regel zwischen 80 und 125 % liegen. Bei Wirkstoffen mit enger therapeutischer Breite gelten engere Grenzen.
Das Gesetz erleichtert die Gleichheitsprüfung an drei Stellen:
- Wirkstoffvarianten: Verschiedene Salze, Ester, Ether, Isomere, Isomerengemische, Komplexe oder Derivate gelten als derselbe Wirkstoff. Das gilt nicht, wenn sie sich in Unbedenklichkeit oder Wirksamkeit erheblich unterscheiden. Dann sind ergänzende Unterlagen vorzulegen. Ohne solche Unterschiede gelten etwa Amlodipinbesilat und Amlodipinmaleat als derselbe Wirkstoff Amlodipin.
- Orale Darreichungsformen mit sofortiger Wirkstofffreigabe gelten als ein und dieselbe Darreichungsform. So kann eine schnell freisetzende Tablette Generikum einer Kapsel sein.
- Biowaiver: Bioverfügbarkeitsstudien sind entbehrlich, wenn der Antragsteller auf sonstige Weise nachweist, dass die nach dem Stand der Wissenschaft für die Bioäquivalenz relevanten Kriterien erfüllt sind. Ein Beispiel sind gut lösliche, gut permeable Wirkstoffe mit vergleichbarer In-vitro-Freisetzung.
Was vorgelegt werden muss und was nicht (Abs. 1)
Ohne Zustimmung des Vorantragstellers darf auf zwei Arten von Unterlagen des Referenzarzneimittels Bezug genommen werden:
- die Ergebnisse der pharmakologisch-toxikologischen und der klinischen Prüfung (§ 22 Abs. 2 Satz 1 Nr. 2 und 3),
- die zugehörigen Sachverständigengutachten (§ 24 Abs. 1 Satz 2 Nr. 2 und 3).
Die eigene pharmazeutische Qualität (analytische Prüfung, Herstellung, Hilfsstoffe, Stabilität) muss jeder Generikahersteller selbst belegen. Hinzu kommt der Bioäquivalenznachweis. Mit Zustimmung des Vorantragstellers ist eine Bezugnahme ohnehin möglich; das regelt der Nachbarparagraph § 24a.
Die Schutzfristen: 8 + 2 + 1
| Frist | Was sie bedeutet |
|---|---|
| 8 Jahre | Datenschutz: Bezugnahme erst, wenn das Referenzarzneimittel seit mindestens acht Jahren zugelassen ist oder vor mindestens acht Jahren zugelassen wurde, auch in einem anderen EU-Mitgliedstaat |
| 10 Jahre | Marktschutz: Das zugelassene Generikum darf erst zehn Jahre nach der ersten Genehmigung des Referenzarzneimittels in den Verkehr gebracht werden |
| höchstens 11 Jahre | Verlängerung, wenn der Zulassungsinhaber innerhalb von acht Jahren ein neues Anwendungsgebiet erwirkt, das die Bundesoberbehörde als von bedeutendem klinischem Nutzen im Vergleich zu bestehenden Therapien bewertet |
Ein Generikum, das gemäß dieser Bestimmung zugelassen wurde, darf frühestens nach Ablauf von zehn Jahren nach Erteilung der ersten Genehmigung für das Referenzarzneimittel in den Verkehr gebracht werden.
In den Jahren 8 bis 10 kann das Generikum also schon zugelassen werden und auf den Marktstart warten.
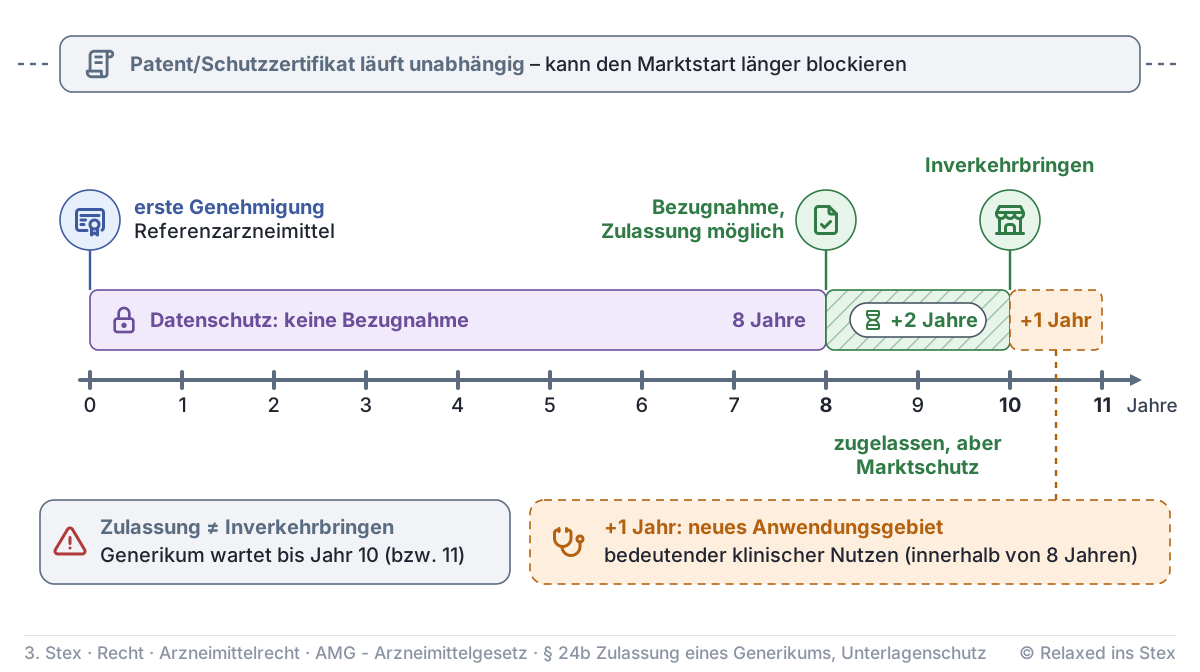
Nach acht Jahren darf der Antrag mit Bezugnahme gestellt und die Zulassung erteilt werden. Erst nach zehn bzw. elf Jahren darf das Generikum auf den Markt. Der Unterlagenschutz läuft unabhängig vom Patent und vom ergänzenden Schutzzertifikat. Besteht das Patent länger, kann der Marktstart trotz abgelaufener Fristen des § 24b patentrechtlich blockiert sein.
Hybridantrag und Biosimilars
Nicht jedes Nachfolgepräparat ist ein reines Generikum. In folgenden Fällen müssen die Ergebnisse der geeigneten vorklinischen oder klinischen Versuche zusätzlich vorgelegt werden (Abs. 2 Satz 6):
- die Anforderungen an ein Generikum sind nicht erfüllt,
- die Bioäquivalenz ist nicht durch Studien nachweisbar,
- Wirkstoff, Anwendungsgebiet, Stärke, Darreichungsform oder Verabreichungsweg sind gegenüber dem Referenzarzneimittel geändert.
Im Übrigen darf weiter Bezug genommen werden. In der Praxis spricht man vom Hybridantrag.
Für Biosimilars gilt Abs. 5. Biologische Arzneimittel wie Antikörper oder Insuline sind aus lebenden Systemen hergestellt und nie völlig identisch mit dem Original. Weichen Ausgangsstoffe oder Herstellungsprozess ab, sind vorklinische oder klinische Daten zu genau diesen Abweichungen vorzulegen. Art und Umfang richten sich nach dem Stand der Wissenschaft. Die übrigen Versuche aus den Unterlagen des Referenzarzneimittels müssen nicht wiederholt werden.
Ein Jahr extra: neues Anwendungsgebiet eines bekannten Wirkstoffs (Abs. 6)
Betrifft den Zulassungsinhaber des Referenzarzneimittels. Ein neues Anwendungsgebiet mit bedeutendem klinischem Nutzen innerhalb von acht Jahren verlängert den Marktschutz für alle Generika auf höchstens elf Jahre.
Betrifft einen Wirkstoff, der seit mindestens zehn Jahren in der EU allgemein medizinisch verwendet wird. Die Daten aus bedeutenden Studien zum neuen Anwendungsgebiet sind ein Jahr geschützt. Diese Frist ist nicht kumulierbar.
Referenzarzneimittel aus anderen EU-Staaten (Abs. 3 und 4)
Ist das Referenzarzneimittel in einem anderen Mitgliedstaat zugelassen, nennt der Antragsteller diesen Staat im Antragsformular. Die zuständige Bundesoberbehörde, meist das BfArM (Bundesinstitut für Arzneimittel und Medizinprodukte), bittet die dortige Behörde, binnen eines Monats zu übermitteln:
- die Bestätigung der Genehmigung,
- die vollständige Zusammensetzung,
- weitere erforderliche Unterlagen.
Bei zentraler Zulassung richtet sie das Ersuchen an die Europäische Arzneimittel-Agentur (EMA). Umgekehrt liefert die deutsche Behörde einem anderen Mitgliedstaat diese Angaben binnen eines Monats, wenn mindestens acht Jahre seit der ersten Genehmigung vergangen sind.
Bedeutung für die Apotheke
Die Generika-Zulassung ist die Grundlage für den Austausch in der Offizin. Generika wirken gleich, weil Wirkstoff, Menge, Darreichungsform und Bioäquivalenz behördlich geprüft sind. Hilfsstoffe, Aussehen, Teilbarkeit und Packungsgröße können sich dagegen unterscheiden.
Eine Patientin wundert sich, dass ihre Blutdrucktablette nach dem Rabattvertragswechsel anders aussieht. Erklären lässt sich das so: Wirkstoff und Menge sind gleich, und die Bioäquivalenz wurde nachgewiesen. Bei Unverträglichkeiten lohnt ein Blick auf abweichende Hilfsstoffe wie Lactose oder Farbstoffe. Bei Wirkstoffen mit enger therapeutischer Breite (z. B. Antiepileptika, Levothyroxin) verdient ein Wechsel besondere Aufmerksamkeit in der Beratung. Biosimilars sind keine Generika im Sinne des Abs. 2. Ihr Austausch in der Apotheke ist nur in den eng geregelten Fällen nach SGB V und den Vorgaben des Gemeinsamen Bundesausschusses (G-BA) zulässig.
Prüfungsfragen
Frage 1
Welche Voraussetzungen müssen erfüllt sein, damit ein Antragsteller bei einem Nachahmerarzneimittel auf eigene präklinische und klinische Unterlagen weitgehend verzichten kann?
Musterantwort anzeigen
Das Arzneimittel muss ein Generikum im Sinne des § 24b Abs. 2 AMG sein:
- gleiche Zusammensetzung der Wirkstoffe nach Art und Menge wie das Referenzarzneimittel,
- gleiche Darreichungsform (orale Formen mit sofortiger Freigabe gelten als gleich),
- Bioäquivalenz, in der Regel durch Bioverfügbarkeitsstudien nachgewiesen, ausnahmsweise auf sonstige Weise nach Stand der Wissenschaft (Biowaiver).
Zusätzlich muss das Referenzarzneimittel seit mindestens acht Jahren zugelassen sein oder vor mindestens acht Jahren zugelassen worden sein, auch in einem anderen EU-Mitgliedstaat.
Dann darf ohne Zustimmung des Vorantragstellers auf die pharmakologisch-toxikologischen und klinischen Unterlagen samt Gutachten Bezug genommen werden. Eigene Qualitätsunterlagen muss der Antragsteller trotzdem vorlegen.
Examens-Tipp: Antworte in drei Schritten: Gleichheit, Bioäquivalenz, Achtjahresfrist. Wer sagt, ein Generikum brauche gar keine eigenen Unterlagen, übersieht die pharmazeutische Qualität.
Frage 2
Ab welchem Zeitpunkt darf ein Generikahersteller auf die Zulassungsunterlagen des Referenzarzneimittels Bezug nehmen?
Musterantwort anzeigen
Die Bezugnahme ist möglich, sobald das Referenzarzneimittel seit mindestens acht Jahren zugelassen ist oder vor mindestens acht Jahren zugelassen wurde. Die Zulassung muss also heute nicht mehr bestehen.
Es zählt auch eine Zulassung in einem anderen EU-Mitgliedstaat. Bei zentraler Zulassung holt die Bundesoberbehörde die Angaben bei der EMA ein (Abs. 3).
Die Bezugnahme erfolgt ohne Zustimmung des Vorantragstellers. Mit Zustimmung wäre sie jederzeit möglich (§ 24a).
Ab diesem Zeitpunkt kann das Generikum zugelassen werden. In den Verkehr gebracht werden darf es aber erst nach zehn Jahren.
Examens-Tipp: Die acht Jahre sind Datenschutz, nicht Marktschutz. Prüfer fragen gern nach: Darf man im Jahr 9 schon zulassen? Ja, aber noch nicht verkaufen.
Frage 3
Ab wann darf ein Generikum frühestens in den Verkehr gebracht werden, und wann verlängert sich dieser Zeitraum?
Musterantwort anzeigen
Ein Generikum darf frühestens zehn Jahre nach Erteilung der ersten Genehmigung für das Referenzarzneimittel in den Verkehr gebracht werden (§ 24b Abs. 1 Satz 2 AMG).
Der Zeitraum verlängert sich auf höchstens elf Jahre, wenn drei Bedingungen zusammenkommen:
- der Zulassungsinhaber erwirkt innerhalb von acht Jahren seit der Zulassung eine Erweiterung um ein oder mehrere neue Anwendungsgebiete,
- diese haben bedeutenden klinischen Nutzen im Vergleich zu bestehenden Therapien,
- die zuständige Bundesoberbehörde hat das vor der Zulassung so bewertet.
Davon zu unterscheiden ist Abs. 6. Danach erhalten die Studiendaten zu einem neuen Anwendungsgebiet eines seit mindestens zehn Jahren allgemein medizinisch verwendeten Wirkstoffs ein Jahr nicht kumulierbare Datenexklusivität.
Examens-Tipp: Merkhilfe 8 + 2 + 1. Unterscheide klar zwischen Inverkehrbringen und Zulassung und zwischen Abs. 1 Satz 3 (Marktschutz) und Abs. 6 (Datenexklusivität). Unterlagenschutz ist kein Patentschutz.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.