§ 28 AMG Auflagenbefugnis
§ 28 AMG: wann BfArM oder PEI eine Zulassung mit Auflagen verbinden, welche Auflagen möglich sind und was bei Nichterfüllung droht.
§ 28 AMG (Arzneimittelgesetz) erlaubt der Zulassungsbehörde, eine Arzneimittelzulassung mit Auflagen zu verbinden. Die Zulassung wird also erteilt, der pharmazeutische Unternehmer muss aber zusätzlich bestimmte Pflichten erfüllen. Dazu gehören etwa Warnhinweise, kindersichere Verschlüsse, weitere Studien oder Maßnahmen im Risikomanagement. So kann ein wichtiges Arzneimittel auf den Markt kommen, und Risiken bleiben trotzdem beherrschbar. Wer entscheidet und wann Zuständig ist die Bundesoberbehörde nach § 77 AMG: in der Regel das BfArM (Bundesinstitut für Arzneimittel und Medizinprodukte), für Sera, Impfstoffe, Blutzubereitungen, Gewebe und Gewebezubereitungen, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile das PEI (Paul-Ehrlich-Institut). Die Behörde entscheidet nach Ermessen („kann“). § 28 betrifft nationale Zulassungen. Bei zentralen EU-Zulassungen legt die EU-Kommission Bedingungen und Verpflichtungen fest. Auflagen sind bei …
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 28 AMG (Arzneimittelgesetz) erlaubt der Zulassungsbehörde, eine Arzneimittelzulassung mit Auflagen zu verbinden. Die Zulassung wird also erteilt, der pharmazeutische Unternehmer muss aber zusätzlich bestimmte Pflichten erfüllen. Dazu gehören etwa Warnhinweise, kindersichere Verschlüsse, weitere Studien oder Maßnahmen im Risikomanagement. So kann ein wichtiges Arzneimittel auf den Markt kommen, und Risiken bleiben trotzdem beherrschbar.
Wer entscheidet und wann
Zuständig ist die Bundesoberbehörde nach § 77 AMG: in der Regel das BfArM (Bundesinstitut für Arzneimittel und Medizinprodukte), für Sera, Impfstoffe, Blutzubereitungen, Gewebe und Gewebezubereitungen, Allergene, Arzneimittel für neuartige Therapien, xenogene Arzneimittel und gentechnisch hergestellte Blutbestandteile das PEI (Paul-Ehrlich-Institut). Die Behörde entscheidet nach Ermessen („kann“). § 28 betrifft nationale Zulassungen. Bei zentralen EU-Zulassungen legt die EU-Kommission Bedingungen und Verpflichtungen fest.
Auflagen sind bei Erteilung möglich, aber auch später:
Auflagen können auch nachträglich angeordnet werden.
Geht es bei Auflagen nach Abs. 2 bis 3d um den Schutz der Umwelt, entscheidet die Bundesoberbehörde im Einvernehmen mit dem Umweltbundesamt (UBA), soweit Umweltauswirkungen zu bewerten sind. Dafür übermittelt sie dem UBA die nötigen Angaben und Unterlagen. Einvernehmen heißt Zustimmung: Ohne das UBA kann die Behörde in diesem Punkt nicht entscheiden.
Was eine Auflage rechtlich ist
Eine Auflage ist eine Nebenbestimmung zum Verwaltungsakt, die dem Begünstigten ein Tun, Dulden oder Unterlassen vorschreibt. Die Zulassung ist sofort wirksam. Die Auflage tritt als eigene Pflicht hinzu.
Bei einer Bedingung hinge die Wirksamkeit der Zulassung von einem Ereignis ab. Eine nicht erfüllte Auflage lässt die Zulassung dagegen bestehen. Die Behörde kann die Zulassung aber nach § 30 AMG widerrufen, wenn der Mangel nicht innerhalb einer gesetzten Frist behoben wird.
Auflagen zu Kennzeichnung, Packungsbeilage und Fachinformation
Nach Abs. 2 kann die Behörde sicherstellen, dass:
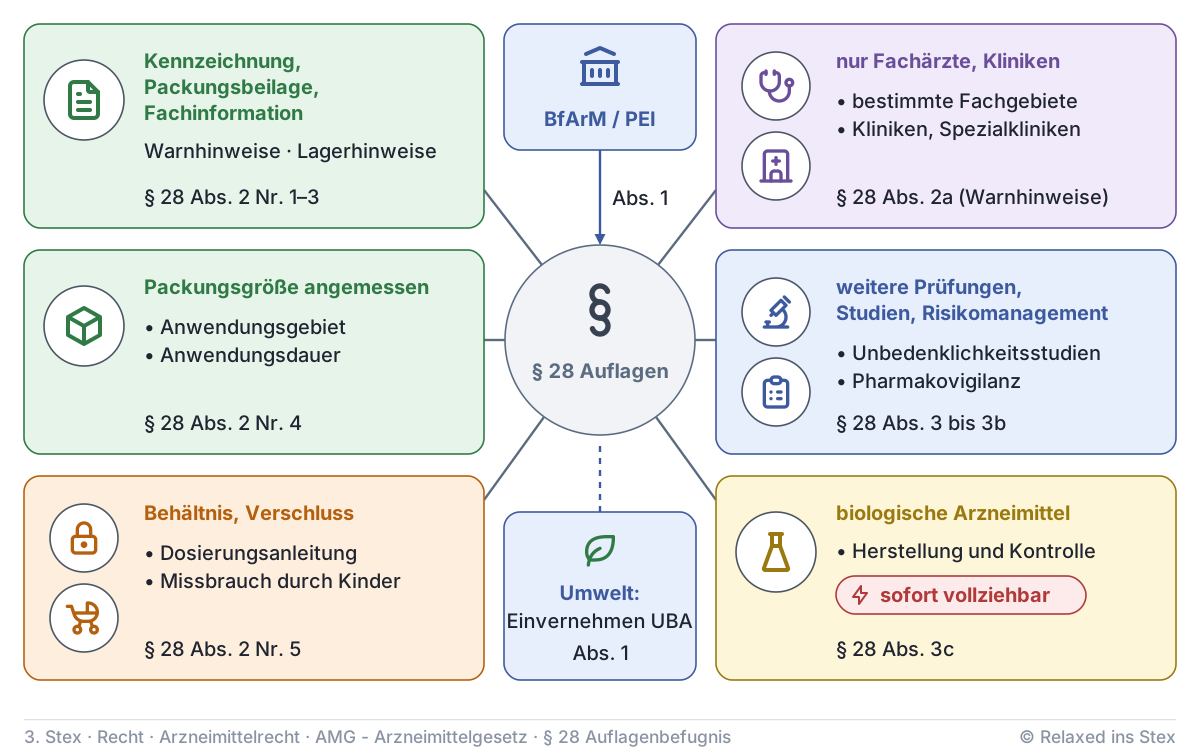
- Kennzeichnung (§ 10), Packungsbeilage (§ 11) und Fachinformation (§ 11a) den Vorschriften entsprechen. Sie kann dafür Hinweise oder Warnhinweise zur Gefahrenabwehr sowie Aufbewahrungs- und Lagerhinweise verlangen.
- die Angaben mit den Zulassungsunterlagen übereinstimmen und einheitliche, allgemein verständliche Begriffe verwenden, auch nach Empfehlungen der EMA (Europäische Arzneimittel-Agentur). Weitere Gegenanzeigen, Nebenwirkungen und Wechselwirkungen anzugeben bleibt zulässig. Bei verschreibungspflichtigen Arzneimitteln können einzelne Anwendungsgebiete entfallen, wenn ihre Angabe den therapeutischen Zweck gefährden würde.
- Packungsgrößen dem Anwendungsgebiet und der Anwendungsdauer angemessen sind.
- das Behältnis eine bestimmte Form, einen bestimmten Verschluss oder eine andere Sicherheitsvorkehrung hat, damit die Dosierungsanleitung eingehalten wird oder Kinder das Arzneimittel nicht missbrauchen können.
Nach Abs. 2a können Warnhinweise auch festlegen, dass nur Ärzte bestimmter Fachgebiete das Arzneimittel verschreiben und es unter ihrer Kontrolle angewendet wird oder dass es nur in Kliniken oder Spezialkliniken bzw. in Zusammenarbeit mit solchen Einrichtungen angewendet wird. Voraussetzung ist, dass dies erforderlich ist, um eine unmittelbare oder mittelbare Gefährdung der Gesundheit zu verhüten. Das gilt insbesondere, wenn die Anwendung nur mit besonderer Fachkunde oder besonderen therapeutischen Einrichtungen unbedenklich erscheint.
Auflagen zu Studien und Risikomanagement
Abs. 3 ist der Fall „schneller Marktzugang trotz offener Fragen“. Die Behörde kann weitere analytische, pharmakologisch-toxikologische oder klinische Prüfungen samt Bericht anordnen. Drei Voraussetzungen müssen zusammenkommen: hinreichende Anhaltspunkte für einen großen therapeutischen Wert, ein öffentliches Interesse am unverzüglichen Inverkehrbringen und der Bedarf an weiteren wichtigen Angaben. Die Ergebnisse prüft die Behörde jährlich.
| Abs. 3a: bei Erteilung | Abs. 3b: nach Erteilung | |
|---|---|---|
| Risikomanagement | bestimmte Maßnahmen aus dem Risikomanagement-System | Einführung von Risikomanagement-System und -Plan |
| Sicherheit | Unbedenklichkeitsstudien, erweiterte Nebenwirkungsmeldung, angemessenes Pharmakovigilanz-System, sonstige Maßnahmen | Unbedenklichkeitsstudien, bei mehreren in der EU zugelassenen Arzneimitteln Empfehlung einer gemeinsamen Studie |
| Wirksamkeit | Wirksamkeitsstudien bei Bedenken, die erst nach Markteintritt klärbar sind | Wirksamkeitsstudie, wenn frühere Bewertungen erheblich korrigiert werden müssen |
Bei Auflagen nach Abs. 3, 3a und 3b kann die Behörde Art, Umfang und Zeitrahmen der Studien vorgeben (Abs. 3f). Der Zulassungsinhaber muss diese Auflagen in sein Risikomanagement-System aufnehmen, und die Behörde unterrichtet die EMA (Abs. 3g). Bei biologischen Arzneimitteln kann sie Maßnahmen zur besseren Identifizierbarkeit von Nebenwirkungsmeldungen anordnen (Abs. 3h), etwa die Angabe von Handelsname und Chargennummer.
Biologische Arzneimittel: sofort vollziehbar
Für Arzneimittel und Ausgangsstoffe biologischer Herkunft oder aus biotechnischer Herstellung gilt Abs. 3c. Die Behörde kann bestimmte Anforderungen an Herstellung und Kontrolle vorgeben, Unterlagen einschließlich Validierung verlangen oder Änderungen an ihre vorherige Zustimmung binden. Nur für diese Auflagen gilt: Sie sind sofort vollziehbar, Widerspruch und Anfechtungsklage haben keine aufschiebende Wirkung. Der Grund: Bei Qualitätsmängeln biologischer Produkte darf nicht bis zum Ende eines Rechtsstreits gewartet werden.
Verfahren nach Abs. 4
Soll die Zulassung mit einer Auflage verbunden werden, erhält der Antragsteller eine Frist zur Stellungnahme. Bis zu deren Ablauf ist die Entscheidungsfrist nach § 27 Abs. 1 (sieben Monate) gehemmt. § 27 Abs. 2 gilt entsprechend. So wird das rechtliche Gehör gewahrt, ohne dass die Behörde in Fristnot gerät.
Bedeutung für die Apotheke
Auflagen begegnen der Apotheke ständig, meist ohne dass sie so heißen: kindergesicherte Verschlüsse, Warnhinweise auf der Packung, Schulungsmaterial und Patientenkarten als zusätzliche Maßnahmen zur Risikominimierung (z. B. bei Retinoiden) oder der Hinweis, dass nur bestimmte Fachärzte verordnen sollen. Bei der Abgabe gehört zur Beratung, auf solche Materialien hinzuweisen und sie mitzugeben.
Prüfungsfragen
Frage 1
Unter welchen Voraussetzungen darf die zuständige Bundesoberbehörde eine Arzneimittelzulassung mit Auflagen versehen, und welchem Zweck dient dieses Instrument?
Musterantwort anzeigen
Zuständig ist die Bundesoberbehörde nach § 77 AMG, also BfArM oder PEI. Nach § 28 Abs. 1 „kann“ sie die Zulassung mit Auflagen verbinden. Sie entscheidet nach Ermessen. Zulässige Zwecke und Voraussetzungen ergeben sich aus dem Katalog der Abs. 2 bis 3h:
- richtige Kennzeichnung, Packungsbeilage und Fachinformation mit Warn- und Lagerhinweisen
- angemessene Packungsgrößen und sichere Behältnisse, z. B. kindergesichert
- Verschreibungs- und Anwendungsbeschränkungen auf Fachärzte oder Kliniken (Abs. 2a)
- weitere Prüfungen bei großem therapeutischem Wert und öffentlichem Interesse (Abs. 3)
- Risikomanagement, Unbedenklichkeits- und Wirksamkeitsstudien (Abs. 3a, 3b)
- Qualitätsauflagen bei biologischen Arzneimitteln (Abs. 3c)
Der Zweck: Ein Arzneimittel kann trotz Restrisiken zugelassen werden, und diese Risiken werden durch zusätzliche Pflichten beherrscht. Schutzgüter sind Arzneimittelsicherheit, Gesundheit und Umwelt.
Examens-Tipp: Gliedere nach Wer (BfArM oder PEI), Was (Auflage als Nebenbestimmung), Wozu (Katalog). Prüfer hören gern den Unterschied zur Bedingung: Die Zulassung ist sofort wirksam.
Frage 2
Dürfen Auflagen auch noch nach Erteilung der Zulassung angeordnet werden, und was folgt, wenn der Zulassungsinhaber sie nicht erfüllt?
Musterantwort anzeigen
Ja. Nach § 28 Abs. 1 Satz 4 können Auflagen auch nachträglich angeordnet werden. So kann die Behörde auf neue Erkenntnisse nach Markteinführung reagieren, etwa auf neue Nebenwirkungssignale.
Das Gesetz unterscheidet:
- Abs. 3a gilt bei Erteilung: Maßnahmen des Risikomanagements, Unbedenklichkeitsstudien, erweiterte Nebenwirkungsmeldung, Pharmakovigilanz-System, Wirksamkeitsstudien.
- Abs. 3b gilt nach Erteilung: Einführung von Risikomanagement-System und -Plan, Unbedenklichkeitsstudien. Eine Wirksamkeitsstudie ist nur möglich, wenn frühere Bewertungen erheblich korrigiert werden müssen.
Wird eine Auflage nicht erfüllt, bleibt die Zulassung zunächst bestehen. Die Behörde kann sie aber nach § 30 AMG widerrufen, wenn der Mangel nicht in angemessener Frist behoben wird.
Examens-Tipp: Typische Falle: Eine nicht erfüllte Auflage lässt die Zulassung nicht automatisch erlöschen. Nenne § 30 als Folgenorm.
Frage 3
Was ist verfahrensmäßig bei Auflagen zum Schutz der Umwelt und bei Auflagen zu biologischen Arzneimitteln zu beachten?
Musterantwort anzeigen
Umwelt: Bei Auflagen nach Abs. 2 bis 3d zum Schutz der Umwelt entscheidet die Bundesoberbehörde im Einvernehmen mit dem Umweltbundesamt, soweit Umweltauswirkungen zu bewerten sind. Dafür übermittelt sie dem UBA die erforderlichen Angaben und Unterlagen. Einvernehmen bedeutet Zustimmung, bloßes Anhören reicht nicht.
Biologische und biotechnisch hergestellte Arzneimittel (Abs. 3c): Die Behörde kann Anforderungen an Herstellung und Kontrolle stellen, Unterlagen einschließlich Validierung verlangen und Änderungen an ihre vorherige Zustimmung binden. Diese Auflagen sind sofort vollziehbar, Widerspruch und Anfechtungsklage haben keine aufschiebende Wirkung.
Allgemein (Abs. 4): Soll eine Zulassung mit einer Auflage verbunden werden, ist die Entscheidungsfrist nach § 27 Abs. 1 bis zum Ablauf der Frist zur Stellungnahme gehemmt.
Examens-Tipp: „Einvernehmen“ ist mehr als „Benehmen“. Die sofortige Vollziehbarkeit gilt nur für Abs. 3c, nicht für alle Auflagen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.