AMG - Arzneimittelgesetz

§ 4 AMG Sonstige Begriffsbestimmungen

§ 4 AMG erklärt: Fertigarzneimittel, Herstellen, Inverkehrbringen, pharmazeutischer Unternehmer, Großhandel, Nebenwirkung und Nutzen-Risiko-Verhältnis.

✓ gelesen 📖 § 4 AMG 

(1) Fertigarzneimittel sind Arzneimittel, die im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht werden oder andere zur Abgabe an Verbraucher bestimmte Arzneimittel, bei deren Zubereitung in sonstiger Weise ein industrielles Verfahren zur Anwendung kommt oder die, ausgenommen in Apotheken, gewerblich hergestellt werden. Fertigarzneimittel sind nicht Zwischenprodukte, die für eine weitere Verarbeitung durch einen Hersteller bestimmt sind.

(2) Blutzubereitungen sind Arzneimittel, die aus Blut gewonnene Blut-, Plasma- oder Serumkonserven, Blutbestandteile oder Zubereitungen aus Blutbestandteilen sind oder als Wirkstoffe enthalten.

(3) Sera sind Arzneimittel im Sinne des § 2 Absatz 1, die Antikörper, Antikörperfragmente oder Fusionsproteine mit einem funktionellen Antikörperbestandteil als Wirkstoff enthalten und wegen dieses Wirkstoffs angewendet werden. Sera gelten nicht als Blutzubereitungen im Sinne des Absatzes 2 oder als Gewebezubereitungen im Sinne des Absatzes 30.

(4) Impfstoffe sind Arzneimittel im Sinne des § 2 Abs. 1, die Antigene oder rekombinante Nukleinsäuren enthalten und die dazu bestimmt sind, beim Menschen zur Erzeugung von spezifischen Abwehr- und Schutzstoffen angewendet zu werden und, soweit sie rekombinante Nukleinsäuren enthalten, ausschließlich zur Vorbeugung oder Behandlung von Infektionskrankheiten bestimmt sind.

(5) Allergene sind Arzneimittel im Sinne des § 2 Abs. 1, die Antigene oder Haptene enthalten und dazu bestimmt sind, beim Menschen zur Erkennung von spezifischen Abwehr- oder Schutzstoffen angewendet zu werden (Testallergene), oder Stoffe enthalten, die zur antigenspezifischen Verminderung einer spezifischen immunologischen Überempfindlichkeit angewendet werden (Therapieallergene).

(6) (weggefallen)

(7) (weggefallen)

(8) Radioaktive Arzneimittel sind Arzneimittel, die radioaktive Stoffe sind oder enthalten und ionisierende Strahlen spontan aussenden und die dazu bestimmt sind, wegen dieser Eigenschaften angewendet zu werden; als radioaktive Arzneimittel gelten auch für die Radiomarkierung anderer Stoffe vor der Verabreichung hergestellte Radionuklide (Vorstufen) sowie die zur Herstellung von radioaktiven Arzneimitteln bestimmten Systeme mit einem fixierten Mutterradionuklid, das ein Tochterradionuklid bildet, (Generatoren).

(9) Arzneimittel für neuartige Therapien sind Gentherapeutika, somatische Zelltherapeutika oder biotechnologisch bearbeitete Gewebeprodukte nach Artikel 2 Absatz 1 Buchstabe a der Verordnung (EG) Nr. 1394/2007 des Europäischen Parlaments und des Rates vom 13. November 2007 über Arzneimittel für neuartige Therapien und zur Änderung der Richtlinie 2001/83/EG und der Verordnung (EG) Nr. 726/2004 (ABl. L 324 vom 10.12.2007, S. 121; L 87 vom 31.3.2009, S. 174), die zuletzt durch die Verordnung (EU) 2019/1243 (ABl. L 198 vom 25.07.2019, S. 241) geändert worden ist.

(10) (weggefallen)

(11) (weggefallen)

(12) (weggefallen)

(13) Nebenwirkungen sind schädliche und unbeabsichtigte Reaktionen auf das Arzneimittel. Schwerwiegende Nebenwirkungen sind Nebenwirkungen, die tödlich oder lebensbedrohend sind, eine stationäre Behandlung oder Verlängerung einer stationären Behandlung erforderlich machen, zu bleibender oder schwerwiegender Behinderung, Invalidität, kongenitalen Anomalien oder Geburtsfehlern führen. Unerwartete Nebenwirkungen sind Nebenwirkungen, deren Art, Ausmaß oder Ergebnis von der Fachinformation des Arzneimittels abweichen.

(14) Herstellen ist das Gewinnen, das Anfertigen, das Zubereiten, das Be- oder Verarbeiten, das Umfüllen einschließlich Abfüllen, das Abpacken, das Kennzeichnen und die Freigabe.

(15) Qualität ist die Beschaffenheit eines Arzneimittels, die nach Identität, Gehalt, Reinheit, sonstigen chemischen, physikalischen, biologischen Eigenschaften oder durch das Herstellungsverfahren bestimmt wird.

(16) Eine Charge ist die jeweils aus derselben Ausgangsmenge in einem einheitlichen Herstellungsvorgang oder bei einem kontinuierlichen Herstellungsverfahren in einem bestimmten Zeitraum erzeugte Menge eines Arzneimittels.

(17) Inverkehrbringen ist das Vorrätighalten zum Verkauf oder zu sonstiger Abgabe, das Feilhalten, das Feilbieten und die Abgabe an andere.

(18) Der pharmazeutische Unternehmer ist bei zulassungs- oder registrierungspflichtigen Arzneimitteln der Inhaber der Zulassung oder Registrierung. Pharmazeutischer Unternehmer ist auch, wer Arzneimittel im Parallelvertrieb oder sonst unter seinem Namen in den Verkehr bringt, außer in den Fällen des § 9 Abs. 1 Satz 2.

(19) Wirkstoffe sind Stoffe, die dazu bestimmt sind, bei der Herstellung von Arzneimitteln als arzneilich wirksame Bestandteile verwendet zu werden oder bei ihrer Verwendung in der Arzneimittelherstellung zu arzneilich wirksamen Bestandteilen der Arzneimittel zu werden.

(20) Ein Hilfsstoff ist jeder Bestandteil eines Arzneimittels, mit Ausnahme des Wirkstoffs und des Verpackungsmaterials.

(21) Xenogene Arzneimittel sind zur Anwendung im oder am Menschen bestimmte Arzneimittel, die lebende tierische Gewebe oder Zellen sind oder enthalten.

(22) Großhandel mit Arzneimitteln ist jede berufs- oder gewerbsmäßige zum Zwecke des Handeltreibens ausgeübte Tätigkeit, die in der Beschaffung, der Lagerung, der Abgabe oder Ausfuhr von Arzneimitteln besteht, mit Ausnahme der Abgabe von Arzneimitteln an andere Verbraucher als Ärzte, Zahnärzte, Tierärzte oder Krankenhäuser.

(22a) Arzneimittelvermittlung ist jede berufs- oder gewerbsmäßig ausgeübte Tätigkeit von Personen, die, ohne Großhandel zu betreiben, selbstständig und im fremden Namen mit Arzneimitteln handeln, ohne tatsächliche Verfügungsgewalt über die Arzneimittel zu erlangen.

(23) Klinische Prüfung ist eine solche im Sinne des Artikels 2 Absatz 2 Nummer 2 der Verordnung (EU) Nr. 536/2014 des Europäischen Parlaments und des Rates vom 16. April 2014 über klinische Prüfungen mit Humanarzneimitteln und zur Aufhebung der Richtlinie 2001/20/EG (ABl. L 158 vom 27.5.2014, S. 1; L 311 vom 17.11.2016, S. 25). Keine klinische Prüfung ist eine nichtinterventionelle Studie im Sinne des Artikels 2 Absatz 2 Nummer 4 der Verordnung (EU) Nr. 536/2014.

(24) Sponsor ist eine Person, ein Unternehmen, eine Einrichtung oder eine Organisation im Sinne des Artikels 2 Absatz 2 Nummer 14 der Verordnung (EU) Nr. 536/2014.

(25) Prüfer ist eine Person im Sinne des Artikels 2 Absatz 2 Nummer 15 der Verordnung (EU) Nr. 536/2014. Hauptprüfer ist eine Person im Sinne des Artikels 2 Absatz 2 Nummer 16 der Verordnung (EU) Nr. 536/2014.

(25a) Ethik-Kommissionen sind die nach § 41a Absatz 2 bis 5 registrierten Ethik-Kommissionen der Länder und die Spezialisierte Ethik-Kommission für besondere Verfahren nach § 41c.

(26) Homöopathisches Arzneimittel ist ein Arzneimittel, das nach einem im Europäischen Arzneibuch oder, in Ermangelung dessen, nach einem in den offiziell gebräuchlichen Pharmakopöen der Mitgliedstaaten der Europäischen Union beschriebenen homöopathischen Zubereitungsverfahren hergestellt worden ist. Ein homöopathisches Arzneimittel kann auch mehrere Wirkstoffe enthalten.

(27) Ein mit der Anwendung des Arzneimittels verbundenes Risiko ist

  1. jedes Risiko im Zusammenhang mit der Qualität, Sicherheit oder Wirksamkeit des Arzneimittels für die Gesundheit der Patienten oder die öffentliche Gesundheit,
  2. jedes Risiko unerwünschter Auswirkungen auf die Umwelt.

(28) Das Nutzen-Risiko-Verhältnis umfasst eine Bewertung der positiven therapeutischen Wirkungen des Arzneimittels im Verhältnis zu dem Risiko nach Absatz 27 Buchstabe a.

(29) Pflanzliche Arzneimittel sind Arzneimittel, die als Wirkstoff ausschließlich einen oder mehrere pflanzliche Stoffe oder eine oder mehrere pflanzliche Zubereitungen oder eine oder mehrere solcher pflanzlichen Stoffe in Kombination mit einer oder mehreren solcher pflanzlichen Zubereitungen enthalten.

(30) Gewebezubereitungen sind Arzneimittel, die Gewebe im Sinne von § 1a Nr. 4 des Transplantationsgesetzes sind oder aus solchen Geweben hergestellt worden sind. Menschliche Samen- und Eizellen (Keimzellen) sowie imprägnierte Eizellen und Embryonen sind weder Arzneimittel noch Gewebezubereitungen.

(30a) Einheitlicher Europäischer Code oder „SEC“ ist die eindeutige Kennnummer für in der Europäischen Union verteilte Gewebe oder Gewebezubereitungen gemäß Anhang VII der Richtlinie 2006/86/EG der Kommission vom 24. Oktober 2006 zur Umsetzung der Richtlinie 2004/23/EG des Europäischen Parlaments und des Rates hinsichtlich der Anforderungen an die Rückverfolgbarkeit, der Meldung schwerwiegender Zwischenfälle und unerwünschter Reaktionen sowie bestimmter technischer Anforderungen an die Kodierung, Verarbeitung, Konservierung, Lagerung und Verteilung von menschlichen Geweben und Zellen (ABl. L 294 vom 25.10.2006, S. 32), die zuletzt durch die Richtlinie (EU) 2015/565 (ABl. L 93 vom 9.4.2015, S. 43) geändert worden ist.

(30b) EU-Gewebeeinrichtungs-Code ist die eindeutige Kennnummer für Gewebeeinrichtungen in der Europäischen Union. Für den Geltungsbereich dieses Gesetzes gilt er für alle Einrichtungen, die erlaubnispflichtige Tätigkeiten mit Geweben, Gewebezubereitungen oder mit hämatopoetischen Stammzellen oder Stammzellzubereitungen aus dem peripheren Blut oder aus dem Nabelschnurblut durchführen. Der EU-Gewebeeinrichtungs-Code besteht gemäß Anhang VII der Richtlinie 2006/86/EG aus einem ISO-Ländercode und der Gewebeeinrichtungsnummer des EU-Kompendiums der Gewebeeinrichtungen.

(30c) EU-Kompendium der Gewebeeinrichtungen ist das Register, in dem alle von den zuständigen Behörden der Mitgliedstaaten der Europäischen Union genehmigten, lizenzierten, benannten oder zugelassenen Gewebeeinrichtungen enthalten sind und das die Informationen über diese Einrichtungen gemäß Anhang VIII der Richtlinie 2006/86/EG in der jeweils geltenden Fassung enthält. Für den Geltungsbereich dieses Gesetzes enthält das Register alle Einrichtungen, die erlaubnispflichtige Tätigkeiten mit Geweben, Gewebezubereitungen oder mit hämatopoetischen Stammzellen oder Stammzellzubereitungen aus dem peripheren Blut oder aus dem Nabelschnurblut durchführen.

(30d) EU-Kompendium der Gewebe- und Zellprodukte ist das Register aller in der Europäischen Union in Verkehr befindlichen Arten von Geweben, Gewebezubereitungen oder von hämatopoetischen Stammzellen oder Stammzellzubereitungen aus dem peripheren Blut oder aus dem Nabelschnurblut mit den jeweiligen Produktcodes.

(31) Rekonstitution eines Fertigarzneimittels ist die Überführung in seine anwendungsfähige Form unmittelbar vor seiner Anwendung gemäß den Angaben der Packungsbeilage oder im Rahmen der klinischen Prüfung nach Maßgabe des Prüfplans.

(32) Verbringen ist jede Beförderung in den, durch den oder aus dem Geltungsbereich des Gesetzes. Einfuhr ist die Überführung von unter das Arzneimittelgesetz fallenden Produkten aus Drittstaaten, die nicht Vertragsstaaten des Abkommens über den Europäischen Wirtschaftsraum sind, in den zollrechtlich freien Verkehr. Produkte gemäß Satz 2 gelten als eingeführt, wenn sie entgegen den Zollvorschriften in den Wirtschaftskreislauf überführt wurden. Ausfuhr ist jedes Verbringen in Drittstaaten, die nicht Vertragsstaaten des Abkommens über den Europäischen Wirtschaftsraum sind.

(33) Anthroposophisches Arzneimittel ist ein Arzneimittel, das nach der anthroposophischen Menschen- und Naturerkenntnis entwickelt wurde, nach einem im Europäischen Arzneibuch oder, in Ermangelung dessen, nach einem in den offiziell gebräuchlichen Pharmakopöen der Mitgliedstaaten der Europäischen Union beschriebenen homöopathischen Zubereitungsverfahren oder nach einem besonderen anthroposophischen Zubereitungsverfahren hergestellt worden ist und das bestimmt ist, entsprechend den Grundsätzen der anthroposophischen Menschen- und Naturerkenntnis angewendet zu werden.

(34) Eine Unbedenklichkeitsstudie ist jede Studie zu einem zugelassenen Arzneimittel, die durchgeführt wird, um ein Sicherheitsrisiko zu ermitteln, zu beschreiben oder zu quantifizieren, das Sicherheitsprofil eines Arzneimittels zu bestätigen oder die Effizienz von Risikomanagement-Maßnahmen zu messen.

(35) (weggefallen)

(36) Das Risikomanagement-System umfasst Tätigkeiten im Bereich der Pharmakovigilanz und Maßnahmen, durch die Risiken im Zusammenhang mit einem Arzneimittel ermittelt, beschrieben, vermieden oder minimiert werden sollen; dazu gehört auch die Bewertung der Wirksamkeit derartiger Tätigkeiten und Maßnahmen.

(37) Der Risikomanagement-Plan ist eine detaillierte Beschreibung des Risikomanagement-Systems.

(38) Das Pharmakovigilanz-System ist ein System, das der Inhaber der Zulassung und die zuständige Bundesoberbehörde anwenden, um insbesondere den im Zehnten Abschnitt aufgeführten Aufgaben und Pflichten nachzukommen, und das der Überwachung der Sicherheit zugelassener Arzneimittel und der Entdeckung sämtlicher Änderungen des Nutzen-Risiko-Verhältnisses dient.

(39) Die Pharmakovigilanz-Stammdokumentation ist eine detaillierte Beschreibung des Pharmakovigilanz-Systems, das der Inhaber der Zulassung auf eines oder mehrere zugelassene Arzneimittel anwendet.

(40) Ein gefälschtes Arzneimittel ist ein Arzneimittel mit falschen Angaben über

  1. die Identität, einschließlich seiner Verpackung, seiner Kennzeichnung, seiner Bezeichnung oder seiner Zusammensetzung in Bezug auf einen oder mehrere seiner Bestandteile, einschließlich der Hilfsstoffe und des Gehalts dieser Bestandteile,
  2. die Herkunft, einschließlich des Herstellers, das Herstellungsland, das Herkunftsland und den Inhaber der Genehmigung für das Inverkehrbringen oder den Inhaber der Zulassung oder
  3. den in Aufzeichnungen und Dokumenten beschriebenen Vertriebsweg.

(41) Ein gefälschter Wirkstoff ist ein Wirkstoff, dessen Kennzeichnung auf dem Behältnis nicht den tatsächlichen Inhalt angibt oder dessen Begleitdokumentation nicht alle beteiligten Hersteller oder nicht den tatsächlichen Vertriebsweg widerspiegelt.

(42) EU-Portal ist das gemäß Artikel 80 der Verordnung (EU) Nr. 536/2014 auf EU-Ebene eingerichtete und unterhaltene Portal für die Übermittlung von Daten und Informationen im Zusammenhang mit klinischen Prüfungen.

§ 4 AMG ist das Begriffsverzeichnis des Arzneimittelgesetzes (AMG). Was ein Arzneimittel ist, regelt § 2, was ein Stoff ist, § 3. § 4 definiert die „sonstigen“ Begriffe: Arzneimittelarten wie das Fertigarzneimittel, Tätigkeiten wie Herstellen und Inverkehrbringen, Rollen wie den pharmazeutischen Unternehmer sowie Begriffe der Arzneimittelsicherheit. Fast jede spätere Vorschrift knüpft daran an, von der Zulassung über die Herstellungserlaubnis bis zur Haftung. In der Prüfung zählen nicht alle 42 Absätze, sondern die Begriffe, die im Apothekenalltag Folgen haben.

Fertigarzneimittel (Abs. 1)

Fertigarzneimittel ist ein Arzneimittel in einem von drei Fällen:

Kostenlos weiterlesen mit deinem Relaxed-Konto

Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.

Kostenloses Konto anlegen

Bitte bestätige zuerst deine E-Mail-Adresse

Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.

Zum Konto

Frei für alle: Recht: Grundzüge RechtssystemRecht: BerufsrechtRecht: ApothekenrechtPraxis: Rezeptur, Defektur und ZulassungPraxis: InformationsmanagementPraxis: VerschreibungenAMG - Arzneimittelgesetz: § 2 ArzneimittelbegriffAMG - Arzneimittelgesetz: § 8 Verbote zum Schutz vor TäuschungAMG - Arzneimittelgesetz: § 13 HerstellungserlaubnisAMG - Arzneimittelgesetz: § 21 ZulassungspflichtAMG - Arzneimittelgesetz: § 38 Registrierung homöopathischer ArzneimittelAMG - Arzneimittelgesetz: § 43 ApothekenpflichtAMG - Arzneimittelgesetz: § 48 VerschreibungspflichtAMG - Arzneimittelgesetz: § 52 Verbot der SelbstbedienungAMG - Arzneimittelgesetz: § 52a GroßhandelAMG - Arzneimittelgesetz: § 73 VerbringungsverbotAMVV - Verordnung über die Verschreibungspflicht von Arzneimitteln: § 3a T-RezeptBtMG - Betäubungsmittelgesetz: § 1 BetäubungsmittelBtMG - Betäubungsmittelgesetz: § 3 Erlaubnis zum Verkehr mit BetäubungsmittelnBtMG - Betäubungsmittelgesetz: § 4 Ausnahmen von der ErlaubnispflichtBtMG - Betäubungsmittelgesetz: § 12 Abgabe und ErwerbBtMVV - Betäubungsmittel-Verschreibungsverordnung: § 5 SubstitutionBtMVV - Betäubungsmittel-Verschreibungsverordnung: § 5c Heime, Hospize und SAPVBtMVV - Betäubungsmittel-Verschreibungsverordnung: § 5d NotfallvorratBtMVV - Betäubungsmittel-Verschreibungsverordnung: § 8 BetäubungsmittelrezeptBtMBinHV - Betäubungsmittel-Binnenhandelsverordnung: § 1 AbgabebelegverfahrenHWG - Heilmittelwerbegesetz: § 1 HeilmittelwerbungGefStoffV - Gefahrstoffverordnung: § 8 Allgemeine Schutzmaßnahmen

Worum es geht

§ 4 AMG ist das Begriffsverzeichnis des Arzneimittelgesetzes (AMG). Was ein Arzneimittel ist, regelt § 2, was ein Stoff ist, § 3. § 4 definiert die „sonstigen“ Begriffe: Arzneimittelarten wie das Fertigarzneimittel, Tätigkeiten wie Herstellen und Inverkehrbringen, Rollen wie den pharmazeutischen Unternehmer sowie Begriffe der Arzneimittelsicherheit. Fast jede spätere Vorschrift knüpft daran an, von der Zulassung über die Herstellungserlaubnis bis zur Haftung. In der Prüfung zählen nicht alle 42 Absätze, sondern die Begriffe, die im Apothekenalltag Folgen haben.

Fertigarzneimittel (Abs. 1)

Fertigarzneimittel ist ein Arzneimittel in einem von drei Fällen:

  1. Es wird im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht.
  2. Es ist zur Abgabe an Verbraucher bestimmt, und bei seiner Zubereitung kommt ein industrielles Verfahren zur Anwendung.
  3. Es ist zur Abgabe an Verbraucher bestimmt und wird, ausgenommen in Apotheken, gewerblich hergestellt.

Keine Fertigarzneimittel sind Zwischenprodukte, die für eine weitere Verarbeitung durch einen Hersteller bestimmt sind. Die Einordnung entscheidet über viel: Nur Fertigarzneimittel unterliegen der Zulassungspflicht (§ 21 AMG) und den Vorgaben zu Kennzeichnung und Packungsbeilage (§§ 10, 11 AMG).
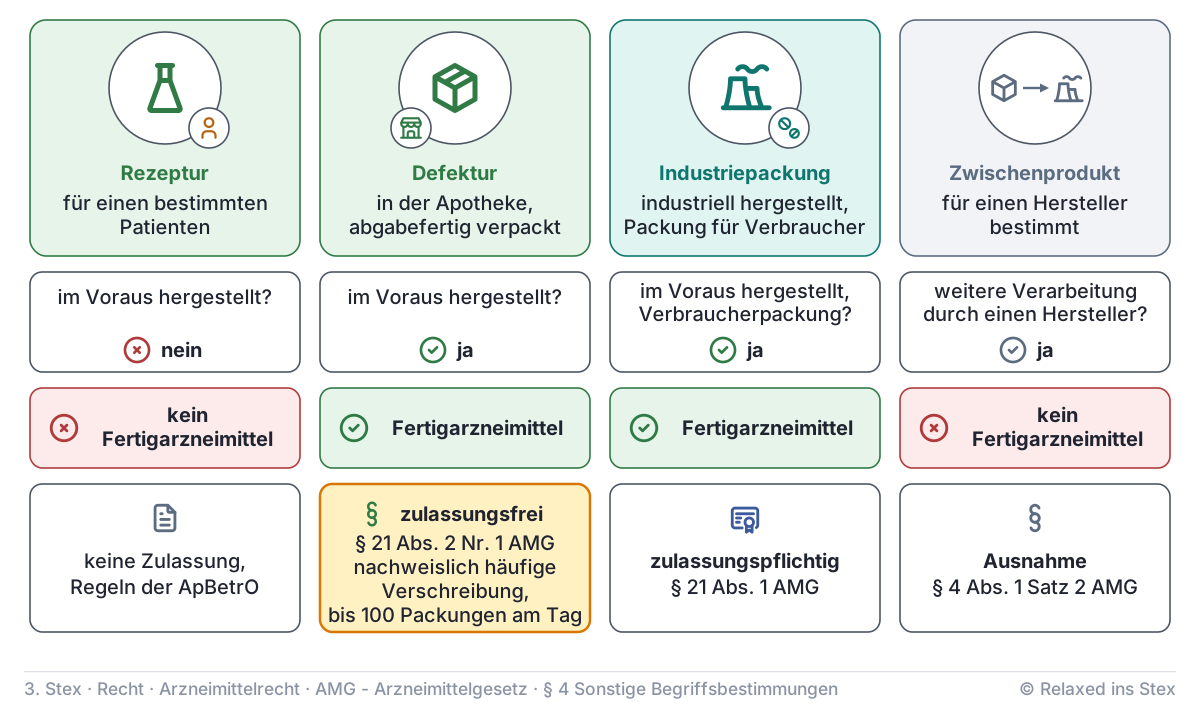
Vier Spalten: Rezeptur und Zwischenprodukt sind mit einem Kreuz als kein Fertigarzneimittel markiert, Defektur und Industriepackung mit einem Haken als Fertigarzneimittel, Defektur mit dem Zusatz zulassungsfrei.

Rezeptur, Defektur, Industriepackung und Zwischenprodukt im Vergleich: Was ist Fertigarzneimittel nach § 4 Abs. 1 AMG?
Produkt Fertigarzneimittel? Folge
Rezeptur (für einen bestimmten Patienten) nein, nicht im Voraus hergestellt keine Zulassung, Regeln der Apothekenbetriebsordnung
Defektur (im Voraus in der Apotheke, abgabefertig verpackt) ja, erste Alternative zulassungsfrei nach § 21 Abs. 2 Nr. 1 AMG (bis 100 abgabefertige Packungen am Tag, nachweislich häufige Verschreibung)
Industriell hergestellte Packung ja zulassungspflichtig
Zwischenprodukt für einen Hersteller nein Ausnahme in Abs. 1 Satz 2

Herstellen (Abs. 14)

Herstellen ist das Gewinnen, das Anfertigen, das Zubereiten, das Be- oder Verarbeiten, das Umfüllen einschließlich Abfüllen, das Abpacken, das Kennzeichnen und die Freigabe.

— § 4 Abs. 14 AMG

Der Begriff ist bewusst weit. Schon wer eine Teemischung abfüllt und etikettiert, stellt im Rechtssinn her. Auch die Freigabe als letzter Schritt gehört dazu. Für das Herstellen braucht man grundsätzlich eine Herstellungserlaubnis (§ 13 Abs. 1 AMG). Apotheken sind im Rahmen des üblichen Apothekenbetriebs davon befreit (§ 13 Abs. 2 Nr. 1 AMG). Für sie gelten stattdessen die Vorgaben der Apothekenbetriebsordnung (ApBetrO) zu Rezeptur und Defektur.

Inverkehrbringen (Abs. 17)

Inverkehrbringen umfasst vier Handlungen: das Vorrätighalten zum Verkauf oder zu sonstiger Abgabe, das Feilhalten, das Feilbieten und die Abgabe an andere. Entscheidend ist die Abgabeabsicht. Die Packung im Kommissionierautomaten ist also bereits in den Verkehr gebracht, obwohl noch kein Patient sie bekommen hat. Reines Lagern ohne Abgabeabsicht, etwa gesperrter Ware zur Vernichtung, ist dagegen kein Inverkehrbringen.

💊 Praxistipp

Viele Verbote knüpfen an das Inverkehrbringen an, etwa für bedenkliche Arzneimittel (§ 5 AMG) oder Arzneimittel nach Ablauf des Verfalldatums (§ 8 Abs. 3 AMG). Ein verfallenes Präparat in der Sichtwahl ist daher schon ein Verstoß, auch wenn es noch niemand gekauft hat. Deshalb gehören regelmäßige Verfallkontrollen zum Apothekenalltag.

Pharmazeutischer Unternehmer (Abs. 18)

Bei zulassungs- oder registrierungspflichtigen Arzneimitteln ist der Inhaber der Zulassung oder Registrierung pharmazeutischer Unternehmer. Außerdem ist es jeder, der Arzneimittel im Parallelvertrieb oder sonst unter seinem Namen in den Verkehr bringt. Ausgenommen sind nur die Fälle des § 9 Abs. 1 Satz 2 AMG. An diese Rolle knüpfen zentrale Pflichten: Name und Anschrift auf der Packung (§ 9 AMG), Pharmakovigilanz und die Gefährdungshaftung (§ 84 AMG). Auch eine Apotheke kann pharmazeutischer Unternehmer sein, etwa für Defekturarzneimittel, die sie unter ihrem Namen abgibt.

Großhandel (Abs. 22)

Großhandel mit Arzneimitteln ist jede berufs- oder gewerbsmäßige zum Zwecke des Handeltreibens ausgeübte Tätigkeit, die in der Beschaffung, der Lagerung, der Abgabe oder Ausfuhr von Arzneimitteln besteht, mit Ausnahme der Abgabe von Arzneimitteln an andere Verbraucher als Ärzte, Zahnärzte, Tierärzte oder Krankenhäuser.

— § 4 Abs. 22 AMG
⚠️ Achtung: Ausnahme richtig lesen

Ausgenommen ist nur die Abgabe an andere Verbraucher als Ärzte, Zahnärzte, Tierärzte oder Krankenhäuser, also an Patienten. Die Belieferung einer Arztpraxis mit Praxisbedarf ist dagegen Großhandel. Apotheken brauchen dafür im Rahmen des üblichen Apothekenbetriebs keine Großhandelserlaubnis (§ 52a Abs. 7 AMG).

Davon zu unterscheiden ist die Arzneimittelvermittlung (Abs. 22a): Der Vermittler handelt selbstständig im fremden Namen, ohne Verfügungsgewalt über die Ware zu erlangen.

Besondere Arzneimittelarten

Begriff Kern der Definition
Blutzubereitungen (Abs. 2) aus Blut gewonnene Konserven, Blutbestandteile oder Zubereitungen daraus
Sera (Abs. 3) Antikörper, Antikörperfragmente oder Fusionsproteine mit Antikörperbestandteil als Wirkstoff; gelten nicht als Blut- oder Gewebezubereitung
Impfstoffe (Abs. 4) Antigene oder rekombinante Nukleinsäuren zur Erzeugung spezifischer Abwehrstoffe; Nukleinsäure-Impfstoffe nur gegen Infektionskrankheiten
Allergene (Abs. 5) Testallergene (Erkennung) und Therapieallergene (Hyposensibilisierung)
Radioaktive Arzneimittel (Abs. 8) senden ionisierende Strahlen aus; auch Vorstufen und Generatoren
Arzneimittel für neuartige Therapien (Abs. 9) Gentherapeutika, somatische Zelltherapeutika, biotechnologisch bearbeitete Gewebeprodukte (englisch ATMP, Einzelheiten in § 4b)
Homöopathische, anthroposophische, pflanzliche Arzneimittel (Abs. 26, 33, 29) nach Zubereitungsverfahren bzw. Art des Wirkstoffs bestimmt

Wirkstoff, Hilfsstoff, Qualität, Charge

Wirkstoffe sind Stoffe, die bei der Herstellung als arzneilich wirksame Bestandteile verwendet werden sollen (Abs. 19). Hilfsstoff ist jeder andere Bestandteil, ausgenommen Wirkstoff und Verpackungsmaterial (Abs. 20). Qualität ist die Beschaffenheit nach Identität, Gehalt, Reinheit und weiteren Eigenschaften oder nach dem Herstellungsverfahren (Abs. 15). Eine Charge ist die Menge aus derselben Ausgangsmenge in einem einheitlichen Herstellungsvorgang oder, bei kontinuierlicher Herstellung, in einem bestimmten Zeitraum (Abs. 16). Über die Chargenbezeichnung lassen sich Rückrufe gezielt auf die betroffene Menge begrenzen.

Begriffe der Arzneimittelsicherheit

Nebenwirkungen sind schädliche und unbeabsichtigte Reaktionen auf das Arzneimittel (Abs. 13). Schwerwiegend sind sie, wenn sie tödlich oder lebensbedrohend sind, eine stationäre Behandlung nötig machen oder verlängern oder zu bleibender oder schwerwiegender Behinderung, Invalidität, kongenitalen Anomalien oder Geburtsfehlern führen. Unerwartet sind sie, wenn Art, Ausmaß oder Ergebnis von der Fachinformation abweichen. In der Apotheke werden Verdachtsfälle an die Arzneimittelkommission der Deutschen Apotheker (AMK) gemeldet.

Ein gefälschtes Arzneimittel (Abs. 40) hat falsche Angaben über Identität, Herkunft oder Vertriebsweg. Dagegen richtet sich die Echtheitsprüfung verschreibungspflichtiger Packungen bei der Abgabe (securPharm).

Prüfungsfragen

Teste dich mit 3 Karten
wie in der mündlichen Prüfung iLies die Frage und antworte zuerst selbst, laut oder im Kopf, so wie in der mündlichen Prüfung. Deck dann die Musterantwort auf und schätze ehrlich ein, ob du es gewusst hast, teilweise oder nicht. Am Ende siehst du, wo du noch üben solltest.

Frage 1

Woran würden Sie in der Praxis festmachen, ob ein Arzneimittel als Fertigarzneimittel einzuordnen ist?

Musterantwort anzeigen

Nach § 4 Abs. 1 AMG gibt es drei Alternativen:

  1. Im Voraus hergestellt und in einer zur Abgabe an den Verbraucher bestimmten Packung in den Verkehr gebracht.
  2. Zur Abgabe an Verbraucher bestimmt und mit einem industriellen Verfahren zubereitet.
  3. Zur Abgabe an Verbraucher bestimmt und außerhalb von Apotheken gewerblich hergestellt.

Keine Fertigarzneimittel sind Zwischenprodukte, die für die weitere Verarbeitung durch einen Hersteller bestimmt sind.

In der Apotheke heißt das: Eine Rezeptur ist kein Fertigarzneimittel, weil sie nicht im Voraus hergestellt wird. Eine Defektur ist dagegen ein Fertigarzneimittel. Sie ist aber nach § 21 Abs. 2 Nr. 1 AMG von der Zulassungspflicht befreit (bis 100 abgabefertige Packungen am Tag bei nachweislich häufiger Verschreibung). Die Einordnung ist wichtig, weil Zulassungspflicht, Kennzeichnung und Packungsbeilage an den Begriff anknüpfen.

Examens-Tipp: Nennen Sie zuerst die Standardalternative und dann die beiden weiteren. Die Abgrenzung Rezeptur gegen Defektur ist der klassische Anwendungsfall. Wer Defektur als „kein Fertigarzneimittel“ bezeichnet, liegt falsch.

Wie gut wusstest du es?

Frage 2

Welche Tätigkeiten können nach dem Arzneimittelgesetz bereits als Herstellen gelten, auch wenn es sich nicht um eine „klassische Produktion“ im industriellen Sinn handelt?

Musterantwort anzeigen

Nach § 4 Abs. 14 AMG ist Herstellen bewusst weit gefasst:

  • Gewinnen, Anfertigen, Zubereiten
  • Be- oder Verarbeiten
  • Umfüllen einschließlich Abfüllen
  • Abpacken, Kennzeichnen
  • Freigabe

Auch das Abfüllen und Etikettieren einer Teemischung in der Apotheke ist damit Herstellen. Maßgeblich ist der Rechtsbegriff, nicht die umgangssprachliche Vorstellung von Produktion.

Die Folge: Herstellen erfordert grundsätzlich eine Herstellungserlaubnis nach § 13 Abs. 1 AMG. Apotheken sind im Rahmen des üblichen Apothekenbetriebs befreit (§ 13 Abs. 2 Nr. 1 AMG). Für sie gelten stattdessen die Vorgaben der ApBetrO zu Rezeptur und Defektur.

Examens-Tipp: Zählen Sie die Teilakte sicher auf, besonders die „unscheinbaren“ wie Abfüllen, Kennzeichnen und Freigabe. Die Verbindung zur Herstellungserlaubnis und zur Apothekenausnahme bringt Pluspunkte.

Wie gut wusstest du es?

Frage 3

Ab welchem Punkt würden Sie rechtlich von einem Inverkehrbringen ausgehen, obwohl das Arzneimittel noch gar nicht an einen Patienten abgegeben wurde?

Musterantwort anzeigen

Nach § 4 Abs. 17 AMG umfasst Inverkehrbringen vier Handlungen:

  • Vorrätighalten zum Verkauf oder zu sonstiger Abgabe
  • Feilhalten
  • Feilbieten
  • Abgabe an andere

Das Inverkehrbringen beginnt also schon mit dem Vorrätighalten mit Abgabeabsicht, etwa im Kommissionierautomaten oder in der Sichtwahl. Auf die tatsächliche Abgabe kommt es nicht an, und die Ware muss den Betrieb auch nicht verlassen haben. Reines Lagern ohne Abgabeabsicht, z. B. gesperrte Ware zur Vernichtung, ist kein Inverkehrbringen.

Praktisch wichtig ist das für die Verbote: Wer ein verfallenes Arzneimittel im Verkaufsbestand hält, verstößt bereits gegen § 8 Abs. 3 AMG. Gleiches gilt bei bedenklichen Arzneimitteln nach § 5 AMG.

Examens-Tipp: Betonen Sie die Abgabeabsicht als Kriterium und nicht den Ort. Die Falle lautet „Lagern = Inverkehrbringen“: Das stimmt nur, wenn zum Verkauf oder zur Abgabe vorrätig gehalten wird.

Wie gut wusstest du es?
Mündliches Examen mit dem KI-Prüfer
etwa 3 Minuten, du antwortest laut iEine KI prüft dich mündlich zu dieser Seite, wie im Examen: zwei Themen mit Nachfragen und Hilfen, danach ein ausführlicher Bericht. Du brauchst ein Mikrofon und dein Relaxed-Konto; eine Prüfung kostet einen Credit.

Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).

Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.

Zurück nach oben