§ 55 AMG Arzneibuch
§ 55 AMG: Was das Arzneibuch regelt, wer seine Regeln beschließt und bekannt macht und warum sie bei jeder Herstellung in der Apotheke gelten.
Das Arzneibuch ist das amtliche Regelwerk für die pharmazeutische Qualität von Arzneimitteln. § 55 des Arzneimittelgesetzes (AMG) regelt drei Dinge: was das Arzneibuch enthält, wer seine Regeln beschließt und bekannt macht und warum diese Regeln bei jeder Herstellung gelten. Für die Apotheke ist das ganz praktisch, denn jede Prüfung eines Ausgangsstoffs und jede Rezeptur richtet sich danach.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Das Arzneibuch ist das amtliche Regelwerk für die pharmazeutische Qualität von Arzneimitteln. § 55 des Arzneimittelgesetzes (AMG) regelt drei Dinge: was das Arzneibuch enthält, wer seine Regeln beschließt und bekannt macht und warum diese Regeln bei jeder Herstellung gelten. Für die Apotheke ist das ganz praktisch, denn jede Prüfung eines Ausgangsstoffs und jede Rezeptur richtet sich danach.
Was das Arzneibuch regelt
Eine vom Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) bekannt gemachte Sammlung anerkannter pharmazeutischer Regeln. Die Bekanntmachung erfolgt im Einvernehmen mit dem Paul-Ehrlich-Institut (PEI) und dem Bundesamt für Verbraucherschutz und Lebensmittelsicherheit (BVL). Die Regeln betreffen Qualität, Prüfung, Lagerung, Abgabe und Bezeichnung von Arzneimitteln und Tierarzneimitteln sowie die bei ihrer Herstellung verwendeten Stoffe. Das Arzneibuch enthält auch Regeln für die Beschaffenheit von Behältnissen und Umhüllungen.
Das Arzneibuch betrifft die pharmazeutische Qualität: Identität, Reinheit, Gehalt, Darreichungsformen und Verpackung. Wirksamkeit und Unbedenklichkeit eines bestimmten Fertigarzneimittels werden dagegen im Zulassungsverfahren geprüft (§§ 21 ff. AMG).
In der Praxis besteht das Arzneibuch aus drei Teilen:
| Teil | Abkürzung | Beschlossen von |
|---|---|---|
| Europäisches Arzneibuch | Ph. Eur. | Europäische Arzneibuch-Kommission |
| Deutsches Arzneibuch | DAB | Deutsche Arzneibuch-Kommission |
| Homöopathisches Arzneibuch | HAB | Deutsche Homöopathische Arzneibuch-Kommission |
Gibt es zu einem Stoff eine Monographie im Ph. Eur., ist diese maßgeblich. Das DAB enthält nationale Ergänzungen. Das Europäische Arzneibuch beruht auf einem Übereinkommen des Europarats und ist kein EU-Recht. Ihm gehören deshalb auch Staaten außerhalb der EU an.
Vom Beschluss zur Bekanntmachung
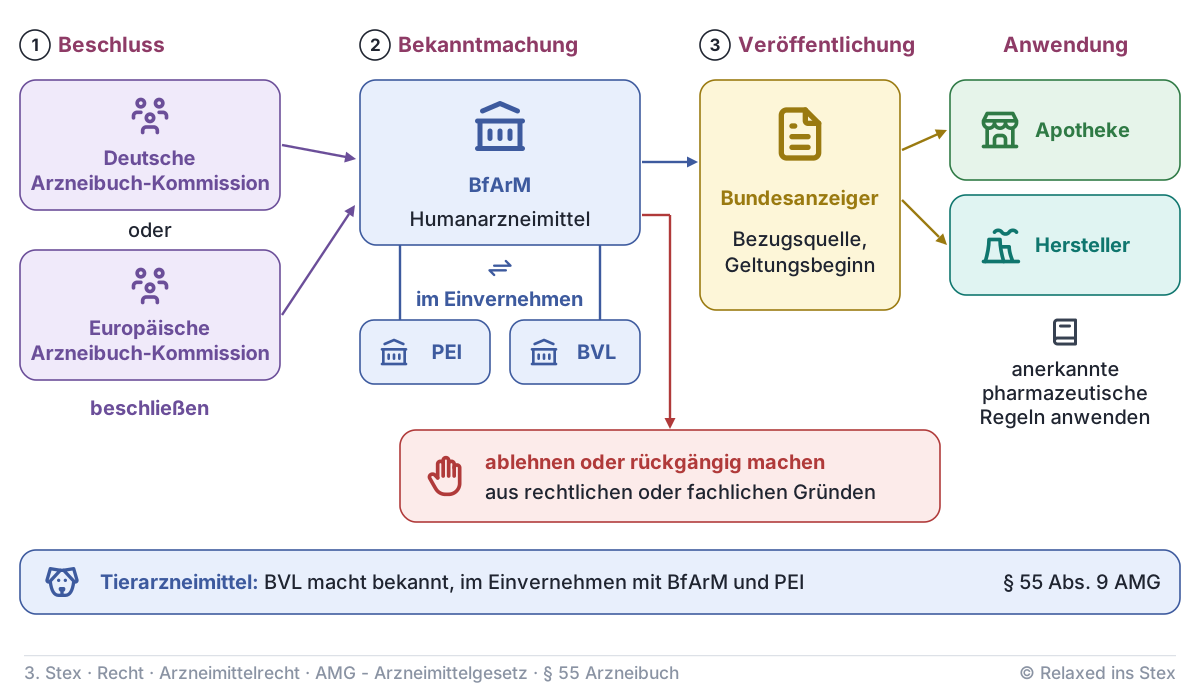
- Beschluss: Die Regeln beschließt die Deutsche oder die Europäische Arzneibuch-Kommission (§ 55 Abs. 2 Satz 1 AMG).
- Bekanntmachung durch die Behörde: Für Humanarzneimittel macht das BfArM die Regeln bekannt, im Einvernehmen mit PEI und BVL. Bei Tierarzneimitteln ist es das BVL, im Einvernehmen mit BfArM und PEI (Abs. 9). Die Bekanntmachung kann aus rechtlichen oder fachlichen Gründen abgelehnt oder rückgängig gemacht werden (Abs. 2 Satz 2).
- Veröffentlichung: Die Bekanntmachung erscheint im Bundesanzeiger. Es genügt der Hinweis auf die Bezugsquelle und den Geltungsbeginn der Neufassung (Abs. 7). Der Volltext ist über den Verlag erhältlich.
So entsteht eine klare Arbeitsteilung: Fachgremien erarbeiten die Inhalte, die Bundesoberbehörde verantwortet die Bekanntmachung und damit die Geltung. Ein Kommissionsbeschluss allein macht eine Regel also noch nicht zum geltenden Arzneibuch.
Die Deutsche Arzneibuch-Kommission
Aufgaben (Abs. 3): Die Kommission beschließt über die Regeln des Arzneibuches. Außerdem unterstützt sie die nach § 77 AMG zuständige Bundesoberbehörde bei den Arbeiten am Europäischen Arzneibuch. Für Tierarzneimittel unterstützt sie die nach § 65 des Tierarzneimittelgesetzes (TAMG) zuständige Bundesoberbehörde. Auf diesem Weg fließt deutsches Fachwissen in die europäischen Monographien ein.
Zusammensetzung (Abs. 4): Die Kommission wird beim BfArM gebildet. Das BfArM beruft die Mitglieder im Einvernehmen mit PEI und BVL, und zwar im zahlenmäßig gleichen Verhältnis aus vier Gruppen:
- medizinische und pharmazeutische Wissenschaft,
- Heilberufe,
- beteiligte Wirtschaftskreise,
- Arzneimittelüberwachung.
Das BfArM stellt den Vorsitz und erlässt die Geschäftsordnung. Diese braucht die Zustimmung des Bundesministeriums für Gesundheit im Einvernehmen mit dem Bundesministerium für Ernährung und Landwirtschaft. Die Mitglieder sind zur Verschwiegenheit verpflichtet.
Beschlussfassung (Abs. 5): Die Kommission soll grundsätzlich einstimmig beschließen. Gelingt das nicht, ist ein Beschluss nur wirksam, wenn mehr als drei Viertel aller Mitglieder zustimmen. Gezählt werden alle Mitglieder, nicht nur die Anwesenden. Beispiel: Bei 20 Mitgliedern reichen 15 Ja-Stimmen nicht, erforderlich sind mindestens 16.
Das Gesetz erklärt Beschlüsse für unwirksam, denen „nicht mehr als drei Viertel“ der Mitglieder zugestimmt haben. Wer in der Prüfung „75-%-Mehrheit genügt“ sagt, liegt falsch.
Verbindlichkeit bei der Herstellung
Der eigentliche Anwendungsbefehl steht in § 55 Abs. 8 AMG. Danach gilt bei der Herstellung von Arzneimitteln:
- Es dürfen nur Stoffe verwendet werden, die den anerkannten pharmazeutischen Regeln entsprechen.
- Dasselbe gilt für Behältnisse und Umhüllungen, soweit sie mit dem Arzneimittel in Berührung kommen.
- Es dürfen nur Darreichungsformen angefertigt werden, die diesen Regeln entsprechen.
Der Begriff „anerkannte pharmazeutische Regeln“ ist weiter als das Arzneibuch. Das Arzneibuch ist ihr amtlich bekannt gemachter Kern. Wo es keine Vorgabe enthält, können andere allgemein anerkannte Regelwerke herangezogen werden, etwa das Neue Rezeptur-Formularium (NRF).
Für Arzneimittel, die ausschließlich für den Export hergestellt werden, dürfen die Regeln des Empfängerlandes berücksichtigt werden (Abs. 8 Satz 2).
In der Apotheke wird Abs. 8 durch die Apothekenbetriebsordnung (ApBetrO) umgesetzt: Arzneimittel sind nach den anerkannten pharmazeutischen Regeln herzustellen und zu prüfen (§ 6 ApBetrO), Ausgangsstoffe vor der Verwendung zu prüfen (§ 11 ApBetrO). Arzneimittel, deren Qualität durch Abweichung von den anerkannten pharmazeutischen Regeln nicht unerheblich gemindert ist, dürfen nach § 8 Abs. 1 Nr. 1 AMG weder hergestellt noch in den Verkehr gebracht werden.
Ein Ausgangsstoff mit Prüfzertifikat geht in der Apotheke ein. Die Identität wird nach der Arzneibuchmonographie geprüft, etwa per IR-Spektrum, und das Ergebnis wird protokolliert. Seit dem 22. September 2026 (ApBetrO-Novelle) gibt es zwei Erleichterungen: Die Identitätsprüfung darf eine andere Apotheke desselben Betreibers übernehmen (§ 11 Abs. 1 Satz 2 in Verbindung mit § 6 Abs. 3a ApBetrO). Bei Ausgangsstoffen aus GMP-Herstellung, die mit Prüfzertifikat und einer Vorrichtung zum Erkennen einer Manipulation geliefert werden, kann sie entfallen (§ 11 Abs. 2 Satz 3 ApBetrO). Der Maßstab bleibt in beiden Fällen das Arzneibuch.
Homöopathisches Arzneibuch und Tierarzneimittel
Die Regeln zu Beschluss, Aufgaben, Zusammensetzung und Mehrheiten (Abs. 2 bis 5) gelten entsprechend für die Deutsche Homöopathische Arzneibuch-Kommission (Abs. 6). Auch das HAB entsteht also nach demselben Verfahren. Für Tierarzneimittel weicht nur die Zuständigkeit für die Bekanntmachung ab: Hier macht das BVL bekannt, im Einvernehmen mit BfArM und PEI (Abs. 9).
Prüfungsfragen
Frage 1
Was ist das Arzneibuch, und welche Bereiche regelt es?
Musterantwort anzeigen
Nach § 55 Abs. 1 AMG ist das Arzneibuch eine vom BfArM im Einvernehmen mit PEI und BVL bekannt gemachte Sammlung anerkannter pharmazeutischer Regeln. Sie betreffen
- die Qualität,
- die Prüfung,
- die Lagerung,
- die Abgabe,
- die Bezeichnung
von Arzneimitteln und Tierarzneimitteln sowie die bei ihrer Herstellung verwendeten Stoffe. Ausdrücklich erfasst sind auch Regeln für die Beschaffenheit von Behältnissen und Umhüllungen (Abs. 1 Satz 2).
Das Arzneibuch besteht aus Ph. Eur., DAB und HAB. Es betrifft die pharmazeutische Qualität. Wirksamkeit und Unbedenklichkeit prüft die Zulassung.
Examens-Tipp: Die Aufzählung am Wortlaut entlang wiedergeben und die drei Bestandteile nennen. Pluspunkt: die Abgrenzung von Qualität (Arzneibuch) zu Wirksamkeit und Unbedenklichkeit (Zulassung).
Frage 2
Wer beschließt die Regeln des Arzneibuches, und wie kommen Beschlüsse der Deutschen Arzneibuch-Kommission zustande?
Musterantwort anzeigen
Die Regeln beschließen die Deutsche Arzneibuch-Kommission oder die Europäische Arzneibuch-Kommission (§ 55 Abs. 2 AMG). Das Europäische Arzneibuch beruht auf einem Übereinkommen des Europarats, nicht der EU.
Die deutsche Kommission wird beim BfArM gebildet. Das BfArM beruft die Mitglieder im Einvernehmen mit PEI und BVL, im zahlenmäßig gleichen Verhältnis aus vier Gruppen: Wissenschaft, Heilberufe, beteiligte Wirtschaftskreise und Arzneimittelüberwachung. Außerdem unterstützt die Kommission die zuständige Bundesoberbehörde bei den Arbeiten am Europäischen Arzneibuch.
Beschlossen werden soll grundsätzlich einstimmig. Wirksam ist ein Beschluss nur, wenn mehr als drei Viertel aller Mitglieder zustimmen (Abs. 5). Für die Homöopathische Arzneibuch-Kommission gilt das entsprechend.
Examens-Tipp: Typische Falle ist das Quorum: Genau 75 % reicht nicht, und es zählen alle Mitglieder, nicht nur die Anwesenden. Wer „EU“ statt „Europarat“ sagt, wird oft korrigiert.
Frage 3
Welche Rolle haben die Bundesoberbehörden bei der Bekanntmachung der Arzneibuch-Regeln?
Musterantwort anzeigen
Die Kommissionen beschließen, die Behörde macht bekannt. Erst mit der Bekanntmachung gilt eine Regel als Teil des Arzneibuches.
- Für Humanarzneimittel macht das BfArM bekannt, im Einvernehmen mit PEI und BVL (Abs. 1).
- Für Tierarzneimittel macht das BVL bekannt, im Einvernehmen mit BfArM und PEI (Abs. 9).
- Die Bekanntmachung kann aus rechtlichen oder fachlichen Gründen abgelehnt oder rückgängig gemacht werden (Abs. 2 Satz 2).
- Sie erfolgt im Bundesanzeiger. Ein Hinweis auf die Bezugsquelle und den Geltungsbeginn genügt (Abs. 7).
Darüber hinaus stellt das BfArM den Vorsitz der Deutschen Arzneibuch-Kommission und erlässt deren Geschäftsordnung. Diese braucht die Zustimmung des BMG im Einvernehmen mit dem BMEL.
Examens-Tipp: Die Zuständigkeit genau trennen: BfArM für Humanarzneimittel, BVL für Tierarzneimittel, jeweils im Einvernehmen mit den anderen beiden. Den Begriff „Ablehnung oder Rückgängigmachung aus rechtlichen oder fachlichen Gründen“ wörtlich verwenden.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.