§ 63d AMG Unbedenklichkeitsberichte
§ 63d AMG: Inhalt, Empfänger, Vorlageintervalle und Ausnahmen der regelmäßigen Unbedenklichkeitsberichte (PSUR) in der Pharmakovigilanz.
§ 63d des Arzneimittelgesetzes (AMG) verpflichtet den Inhaber der Zulassung, in regelmäßigen Abständen einen zusammenfassenden Sicherheitsbericht zu seinem Arzneimittel vorzulegen. Der Bericht dient dazu, das Nutzen-Risiko-Verhältnis nach der Zulassung fortlaufend neu zu bewerten. Das ist nötig, weil die Zulassungsstudien nur begrenzt viele Patienten über begrenzte Zeit erfassen: Seltene oder spät auftretende Nebenwirkungen zeigen sich oft erst, wenn das Arzneimittel breit angewendet wird.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
§ 63d des Arzneimittelgesetzes (AMG) verpflichtet den Inhaber der Zulassung, in regelmäßigen Abständen einen zusammenfassenden Sicherheitsbericht zu seinem Arzneimittel vorzulegen. Der Bericht dient dazu, das Nutzen-Risiko-Verhältnis nach der Zulassung fortlaufend neu zu bewerten. Das ist nötig, weil die Zulassungsstudien nur begrenzt viele Patienten über begrenzte Zeit erfassen: Seltene oder spät auftretende Nebenwirkungen zeigen sich oft erst, wenn das Arzneimittel breit angewendet wird.
Der regelmäßige aktualisierte Unbedenklichkeitsbericht heißt international PSUR (Periodic Safety Update Report). Er enthält keine einzelnen Verdachtsfälle, sondern eine Gesamtbewertung aller verfügbaren Daten zu Nutzen und Risiken eines Arzneimittels über einen bestimmten Zeitraum.
Einordnung in die Pharmakovigilanz
Pharmakovigilanz ist die Überwachung der Arzneimittelsicherheit nach der Zulassung. Im Zehnten Abschnitt des AMG greifen dafür mehrere Normen ineinander:
| Norm | Inhalt |
|---|---|
| § 63a AMG | Stufenplanbeauftragter des pharmazeutischen Unternehmers |
| § 63b AMG | Pharmakovigilanz-System des Zulassungsinhabers |
| § 63c AMG | Dokumentation und Meldung einzelner Verdachtsfälle von Nebenwirkungen |
| § 63d AMG | periodische Gesamtbewertung im PSUR |
Die Einzelmeldungen nach § 63c sind also der Rohstoff. Der PSUR nach § 63d ist die regelmäßige Auswertung dieses Rohstoffs zusammen mit Studien, Literatur und Verbrauchsdaten.
Was in den Bericht gehört
Nach § 63d Abs. 1 AMG enthält der Bericht drei Bausteine:
- Datenzusammenfassungen: alle Daten, die für die Beurteilung von Nutzen und Risiken von Interesse sind, einschließlich der Ergebnisse aller Prüfungen, die Auswirkungen auf die Zulassung haben können.
- Wissenschaftliche Bewertung des Nutzen-Risiko-Verhältnisses auf Grundlage sämtlicher verfügbarer Daten.
- Expositionsdaten: alle Daten zur Absatzmenge, alle dem Inhaber vorliegenden Daten zum Verschreibungsvolumen und eine Schätzung der Zahl der Personen, die das Arzneimittel anwenden.
eine wissenschaftliche Bewertung des Nutzen-Risiko-Verhältnisses des Arzneimittels, die auf sämtlichen verfügbaren Daten beruht, auch auf Daten aus klinischen Prüfungen für Indikationen und Bevölkerungsgruppen, die nicht der Zulassung entsprechen
Die Expositionsdaten sind wichtig, um Meldezahlen einzuordnen. Zehn Meldungen bei hunderttausend Anwendern bedeuten etwas anderes als zehn Meldungen bei tausend.
Wohin der Bericht geht
Die Übermittlung erfolgt immer elektronisch (§ 63d Abs. 2 AMG). Der Empfänger hängt davon ab, ob Vorlageintervall und Termine festgelegt sind:
| Situation | Empfänger |
|---|---|
| Intervall und Termine in der Zulassung oder nach dem EU-Verfahren (Art. 107c Abs. 4 bis 6 RL 2001/83/EG) festgelegt | Europäische Arzneimittel-Agentur (EMA) |
| Zulassung vor dem 26.10.2012, keine Festlegung in der Zulassung | zuständige Bundesoberbehörde |
| nur im Inland zugelassen, keine Festlegung nach Art. 107c Abs. 4 | zuständige Bundesoberbehörde |
Zuständige Bundesoberbehörde ist nach § 77 AMG in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Impfstoffe, Sera, Blutzubereitungen und weitere in § 77 Abs. 2 genannte Arzneimittel (z. B. Allergene, Gewebezubereitungen, Arzneimittel für neuartige Therapien) ist es das Paul-Ehrlich-Institut (PEI).
Wann berichtet wird
Grundsätzlich steht das Vorlageintervall in der Zulassung. Die Termine werden ab dem Datum der Zulassungserteilung berechnet. In der EU können Intervall und Termine nach Art. 107c Abs. 4 RL 2001/83/EG wirkstoffbezogen vereinheitlicht werden (einheitlicher Stichtag). Der Inhaber kann beim Ausschuss für Humanarzneimittel (CHMP) oder bei der Koordinierungsgruppe nach Art. 27 RL 2001/83/EG beantragen, einen einheitlichen Stichtag festzulegen oder das Intervall zu ändern.
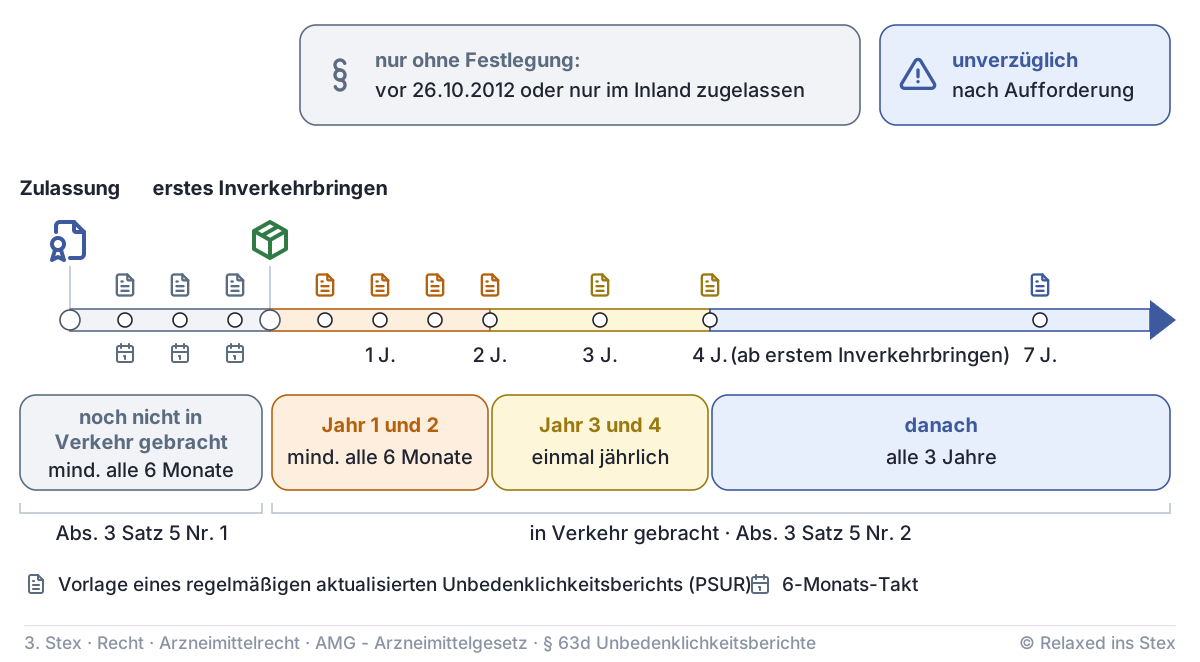
Nur für Alt-Zulassungen vor dem 26.10.2012 und rein nationale Zulassungen ohne jede Festlegung gibt das Gesetz selbst eine Staffel vor (Abs. 3 Satz 5). Dann ist der Bericht unverzüglich nach Aufforderung vorzulegen und außerdem:
- noch nicht in Verkehr gebracht: mindestens alle sechs Monate nach der Zulassung bis zum Inverkehrbringen,
- in Verkehr gebracht: in den ersten zwei Jahren nach dem ersten Inverkehrbringen mindestens alle sechs Monate, in den folgenden zwei Jahren einmal jährlich, danach alle drei Jahre.
Ausnahmen: Generika, bibliographische Zulassung, Registrierungen
Für Arzneimittel mit bibliographischer Zulassung (§ 22 Abs. 3 AMG, allgemeine medizinische Verwendung) und für Generika (§ 24b Abs. 2 AMG) gilt keine regelmäßige Pflicht. Der Grund: Der Wirkstoff ist gut bekannt, und für ihn liegen bereits Berichte vor. PSUR sind nach Abs. 4 Satz 1 nur vorzulegen,
- wenn eine Auflage nach § 28 Abs. 3 oder 3a erteilt wurde,
- wenn die Bundesoberbehörde sie wegen Bedenken aus Pharmakovigilanz-Daten oder wegen unzureichender PSUR-Lage für einen Wirkstoff anfordert oder
- wenn Intervall und Termine nach Art. 107c Abs. 4 RL 2001/83/EG in der Zulassung bestimmt sind.
Im Fall Nr. 2 übermittelt die Bundesoberbehörde ihre Beurteilungsberichte dem Ausschuss für Risikobewertung im Bereich der Pharmakovigilanz (PRAC). Dieser prüft, ob ein EU-Verfahren nach Art. 107c Abs. 4 einzuleiten ist. Nr. 2 und 3 gelten entsprechend für registrierte homöopathische (§ 38) und traditionelle pflanzliche Arzneimittel (§ 39a). Sie gelten auch für pharmazeutische Unternehmer, die ein Arzneimittel in Verkehr bringen, ohne Zulassungs- oder Registrierungsinhaber zu sein.
Bewertung durch die Behörde
Die Bundesoberbehörde prüft, ob es neue oder veränderte Risiken gibt oder sich das Nutzen-Risiko-Verhältnis geändert hat, und ergreift die erforderlichen Maßnahmen (Abs. 5). Das kann etwa eine Änderung von Fachinformation und Packungsbeilage sein, eine Auflage oder im Extremfall Ruhen oder Widerruf der Zulassung nach § 30 AMG. In zwei Fällen gilt das europäische Verfahren nach Art. 107e und 107g RL 2001/83/EG: bei einheitlichem Stichtag oder Intervall nach Art. 107c Abs. 4 und bei Arzneimitteln, die in mehreren Mitgliedstaaten zugelassen sind und deren PSUR in der Zulassung festgelegt sind. Dann bewertet der PRAC für die ganze EU.
Übertragung und Parallelimport
Nach Abs. 6 kann ein pharmazeutischer Unternehmer, der nicht Zulassungsinhaber ist, seine Pflichten aus Abs. 1 bis 4 durch schriftliche Vereinbarung ganz oder teilweise auf den Zulassungsinhaber übertragen. Typisch ist das bei Mitvertrieb. Für Parallelimporteure gelten die Abs. 1 bis 5 gar nicht. Den PSUR erstellt hier der Inhaber der Originalzulassung.
Übertragen wird auf den Inhaber der Zulassung, nicht von ihm weg. Der Parallelimporteur ist nicht etwa von der Übertragung ausgenommen, sondern von der PSUR-Pflicht insgesamt.
Bedeutung für die Apotheke
Apotheken erstellen keine PSUR. Sie liefern aber einen Teil der Daten: Verdachtsfälle von Nebenwirkungen meldet die Apotheke an die Arzneimittelkommission der Deutschen Apotheker (AMK). Bekannt gewordene Arzneimittelrisiken behandelt der Apothekenleiter nach § 21 ApBetrO. Diese Meldungen gelangen über die Behörden in die europäische Datenbank EudraVigilance und damit in die Bewertung. Am Ende der Kette steht oft ein Rote-Hand-Brief oder eine geänderte Fachinformation, die wieder in der Beratung ankommt.
Eine Kundin berichtet unter einem neuen Antidiabetikum über wiederkehrende Genitalinfektionen. Die Meldung an die AMK ist eine Einzelfallmeldung. § 63c regelt die entsprechende Meldepflicht des Zulassungsinhabers, nicht die der Apotheke. Erst die Summe solcher Fälle, bezogen auf die Zahl der Anwender, macht im PSUR ein Risikosignal sichtbar.
Prüfungsfragen
Frage 1
Welche Mindestangaben muss der Inhaber der Zulassung in einem regelmäßigen aktualisierten Unbedenklichkeitsbericht machen?
Musterantwort anzeigen
Nach § 63d Abs. 1 AMG enthält der PSUR drei Bausteine:
- Zusammenfassungen aller Daten, die für die Beurteilung von Nutzen und Risiken von Interesse sind, einschließlich der Ergebnisse aller Prüfungen, die Auswirkungen auf die Zulassung haben können.
- Eine wissenschaftliche Bewertung des Nutzen-Risiko-Verhältnisses auf Grundlage sämtlicher verfügbarer Daten. Dazu gehören auch Daten aus klinischen Prüfungen für Indikationen und Bevölkerungsgruppen, die nicht der Zulassung entsprechen.
- Expositionsdaten: alle Daten zur Absatzmenge, die vorliegenden Daten zum Verschreibungsvolumen und eine Schätzung der Anwenderzahl.
Die Expositionsdaten machen Meldezahlen aus der Einzelfallerfassung (§ 63c) erst interpretierbar. Der PSUR ist damit die periodische Gesamtbewertung der Arzneimittelsicherheit.
Examens-Tipp: Gliedern Sie die Antwort nach Daten, Bewertung und Exposition. Sagen Sie nicht pauschal „Off-Label-Anwendung“: Das Gesetz meint Daten aus klinischen Prüfungen außerhalb der zugelassenen Indikationen und Bevölkerungsgruppen.
Frage 2
Wovon hängt ab, ob ein regelmäßiger aktualisierter Unbedenklichkeitsbericht an die Europäische Arzneimittel-Agentur oder an eine deutsche Bundesoberbehörde zu übermitteln ist?
Musterantwort anzeigen
Die Übermittlung erfolgt immer elektronisch (§ 63d Abs. 2 AMG). Entscheidend ist, ob Vorlageintervall und -termine festgelegt sind:
- Sind sie in der Zulassung oder nach dem EU-Verfahren des Art. 107c Abs. 4 bis 6 RL 2001/83/EG festgelegt, geht der Bericht an die EMA.
- Wurde das Arzneimittel vor dem 26.10.2012 zugelassen und ist in der Zulassung nichts festgelegt, geht der Bericht an die zuständige Bundesoberbehörde.
- Ist das Arzneimittel nur im Inland zugelassen und gibt es keine Festlegung nach Art. 107c Abs. 4, ist ebenfalls die Bundesoberbehörde Empfänger.
Zuständige Bundesoberbehörde ist nach § 77 AMG in der Regel das BfArM. Für Impfstoffe, Sera, Blutzubereitungen und weitere in § 77 Abs. 2 genannte Arzneimittel (z. B. Allergene, Arzneimittel für neuartige Therapien) ist es das PEI.
Examens-Tipp: Nennen Sie zuerst das Kriterium „Festlegung von Intervall und Terminen“, dann die Folge. Eine nationale Zulassung allein bedeutet noch nicht automatisch, dass das BfArM Empfänger ist.
Frage 3
Wie wird das Vorlageintervall für regelmäßige aktualisierte Unbedenklichkeitsberichte festgelegt, und was gilt, wenn keine Festlegung getroffen ist?
Musterantwort anzeigen
Grundsätzlich wird das Vorlageintervall in der Zulassung angegeben. Die Termine werden ab dem Datum der Zulassungserteilung berechnet (§ 63d Abs. 3 AMG). In der EU können Intervall und Termine nach Art. 107c Abs. 4 RL 2001/83/EG vereinheitlicht werden (einheitlicher Stichtag). Der Zulassungsinhaber kann das beim CHMP oder bei der Koordinierungsgruppe beantragen.
Nur für Arzneimittel, die vor dem 26.10.2012 oder nur im Inland zugelassen sind und für die nichts festgelegt ist, gilt die gesetzliche Regel. Danach ist der Bericht unverzüglich nach Aufforderung vorzulegen, außerdem:
- Noch nicht im Verkehr: mindestens alle sechs Monate bis zum Inverkehrbringen.
- Im Verkehr: in den ersten zwei Jahren mindestens halbjährlich, in den folgenden zwei Jahren jährlich, danach alle drei Jahre.
Examens-Tipp: Beginnen Sie mit dem Grundsatz „steht in der Zulassung“. Der Prüfer hört gern, dass die Staffel nur ein Auffangtatbestand für Alt- und rein nationale Zulassungen ist.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.