§ 35 ApBetrO Herstellung von Arzneimitteln zur parenteralen Anwendung
§ 35 ApBetrO: QMS, Personal, separater Raum mit Schleuse, Reinraumklassen A bis D, Überwachung und Vier-Augen-Kontrolle bei der Parenteralia-Herstellung.
Worum es geht
Parenteralia sind Arzneimittel, die unter Umgehung des Magen-Darm-Trakts angewendet werden. Sie gelangen meist direkt in die Blutbahn. Beispiele sind Zytostatika-Infusionen, parenterale Ernährung, Antibiotika-Spritzen oder Schmerzpumpen. Weil hier keine natürliche Schutzbarriere mehr Keime oder Partikel abfängt, reicht der allgemeine Rezepturstandard nicht aus.
§ 35 ApBetrO (Apothekenbetriebsordnung) ergänzt deshalb die allgemeinen Herstellungsregeln der §§ 6 bis 8 um Sonderanforderungen. Sie betreffen fünf Bereiche:
- Qualitätsmanagementsystem (QMS),
- Personal,
- Raum,
- Luftreinheit,
- Kontrollen.
Die Vorschrift gilt für öffentliche Apotheken und für Krankenhausapotheken, die Parenteralia herstellen.
Was das QMS festlegen muss (Abs. 1)
Das QMS nach § 2a muss für die Parenteralia-Herstellung insbesondere Festlegungen treffen zu:
- den einzusetzenden Arzneimitteln (meist Fertigarzneimittel als Ausgangsstoffe), den primären Verpackungsmaterialien und ihren Qualitätsprüfungen,
- technischen und organisatorischen Maßnahmen gegen Kontaminationen, Kreuzkontaminationen und Verwechslungen, einschließlich der Überprüfung ihrer Wirksamkeit,
- Kalibrierung, Qualifizierung, Wartung und Reinigung der Ausrüstung und des Herstellungsraums,
- Validierung und Revalidierung der qualitätsrelevanten Prozesse, Methoden und Systeme,
- kritischen Ausrüstungsgegenständen oder Geräten,
- Herstellungsanweisungen und -protokollen nach § 7 oder § 8,
- einem eventuellen Transport der hergestellten Arzneimittel,
- Hygienemaßnahmen,
- hygienischem Verhalten, Schutzkleidung sowie Art und Häufigkeit der Umkleidevorgänge.
Bei aseptischen Herstellungsprozessen ist die Revalidierung am Ende jedes Arbeitstages unter Einbeziehung des betroffenen Herstellungspersonals vorzusehen. In der Praxis geschieht das meist als Prozesssimulation, etwa mit Nährmedium. Die Revalidierung prüft also auch, ob die Menschen aseptisch arbeiten, nicht nur die Technik.
Personal (Abs. 2)
Das Personal muss für die Tätigkeiten ausreichend qualifiziert sein und regelmäßig geschult werden. Die Schulungen sind zu dokumentieren. Wie viel Personal nach § 3 Abs. 2 Satz 1 erforderlich ist, ergibt sich aus Art und Umfang der Herstellung. Eine Apotheke mit täglich vielen Zytostatika-Zubereitungen braucht also mehr Personal als eine mit gelegentlicher Herstellung.
Herstellungsraum und Schleuse (Abs. 3)
Hergestellt wird in einem separaten Raum. Er darf nicht für andere Tätigkeiten genutzt werden. Erlaubt ist dort nur zusätzlich die Herstellung anderer steriler Zubereitungen gemäß Arzneibuch, etwa Augentropfen.
Weitere Vorgaben an den Raum:
- Schleuse: Personen und Materialien gelangen nur über einen Zwischenraum hinein. Die Schleuse muss geeignet sein, die im Herstellungsraum erforderlichen Reinraumklassen aufrechtzuerhalten.
- Größe: angemessen, damit die Arbeitsgänge in spezifisch zugeordneten Bereichen ablaufen können.
- Belüftung: über Filter angemessener Wirksamkeit.
- Oberflächen: Wände, Oberflächen und Fußboden müssen leicht zu reinigen sein.
- Anwesenheit: Während der Herstellung dürfen sich nur Mitarbeiter im Raum aufhalten, die dort tätig sind.
- Schutzkleidung: Sie ist den Tätigkeiten anzupassen und mindestens arbeitstäglich zu wechseln.
- Hygiene: § 4a gilt entsprechend.
Reinraumklassen (Abs. 4)
Die Klassen stammen aus dem EU-GMP-Leitfaden, Anhang 1. Die Klasse A ist die reinste und entspricht der Arbeitszone, etwa in der Sicherheitswerkbank. Die Klasse D ist die am wenigsten strenge. Welche Klasse gilt, hängt davon ab, ob offen gearbeitet und ob im Endbehältnis sterilisiert wird.
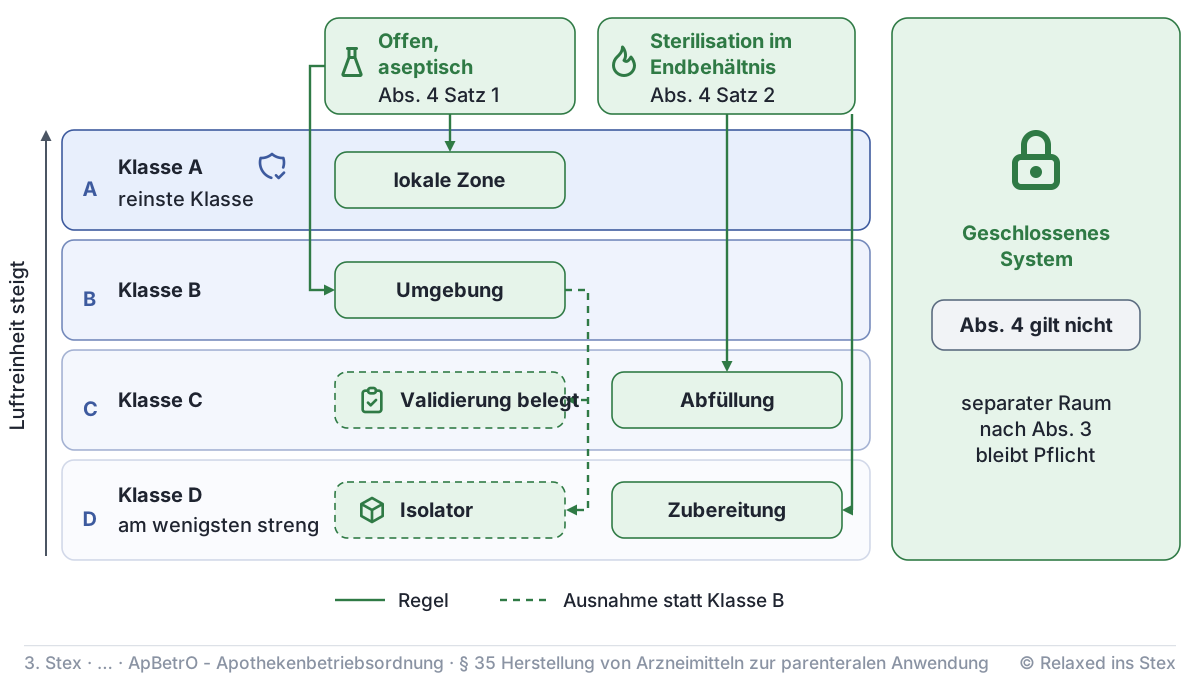
| Herstellungssituation | Lokale Zone (Arbeitsgänge) | Umgebung |
|---|---|---|
| Offen, ohne Sterilisation im Endbehältnis (aseptisch) | Klasse A | mindestens B; C, wenn die Qualität durch das Verfahren nachweislich gewährleistet und durch Validierung belegt ist; D bei Einsatz eines Isolators |
| Offen, mit Sterilisation im Endbehältnis | keine Vorgabe nach Abs. 4 | Zubereitung: mindestens Klasse D; Abfüllung: Luftreinheitsgrad Klasse C |
| Geschlossenes System | keine Vorgabe nach Abs. 4 | keine Vorgabe nach Abs. 4; separater Raum nach Abs. 3 bleibt Pflicht |
Die beiden Ausnahmen von Klasse B werden gern verwechselt:
- Klasse C ist nur zulässig, wenn die Qualität durch das Verfahren nachweislich gewährleistet und durch Validierung belegt ist.
- Klasse D genügt beim Einsatz eines Isolators. Hier stellt das Gesetz keine zusätzliche Bedingung.
Überwachung der Reinraumbedingungen (Abs. 5)
Während der Herstellung in offenen Systemen werden die Reinraumbedingungen durch geeignete Kontrollen überprüft. Kontrolliert werden die Luft, kritische Oberflächen und das Personal, jeweils mit Partikel- und Keimzahlbestimmungen. Beim Personal geschieht das zum Beispiel über Handschuhabklatsche.
Der für das Freigabeverfahren verantwortliche Apotheker legt dafür Warn- und Aktionsgrenzen fest. Wird die Warngrenze überschritten, ist das ein Signal zur Beobachtung. Wird die Aktionsgrenze überschritten, sind Maßnahmen nötig.
Herstellung, Plausibilität und Vier-Augen-Kontrolle (Abs. 6)
Auf die Herstellung sind die §§ 6 bis 8 anzuwenden. Parenteralia sind also Rezeptur- oder Defekturarzneimittel mit allen dort geregelten Pflichten. Zusätzlich muss die Plausibilitätsprüfung der ärztlichen Verordnung patientenindividuelle Faktoren, die Regeldosierung und die daraus möglicherweise resultierende individuelle Dosis einbeziehen.
Die Herstellungsanweisung muss auch eine Kontrolle der Berechnungen, der Einwaagen und der einzusetzenden Ausgangsstoffe durch eine zweite Person oder durch validierte elektronische Verfahren sowie eine Dichtigkeitsprüfung des befüllten Behältnisses vorsehen.
Ein Beispiel: Für eine Patientin wird Carboplatin nach Ziel-AUC verordnet (AUC = Fläche unter der Konzentrations-Zeit-Kurve). Die Plausibilitätsprüfung umfasst drei Schritte:
- die angegebene Dosis mit der Regeldosierung vergleichen,
- die individuelle Dosis aus Nierenfunktion, Gewicht und Körperoberfläche nachrechnen,
- bei Abweichungen Rücksprache mit dem Arzt halten.
Erst danach wird hergestellt. Berechnung, Einwaage bzw. Volumen und eingesetzte Ausgangsstoffe kontrolliert eine zweite Person oder ein validiertes System, etwa gravimetrisch. Am Ende wird der befüllte Beutel auf Dichtigkeit geprüft.
Zusammenhang mit anderen Vorschriften
- § 2a ApBetrO: liefert den QMS-Rahmen.
- § 4a ApBetrO: regelt die Hygiene.
- §§ 6 bis 8 ApBetrO: regeln Herstellung, Prüfung, Rezeptur und Defektur.
- § 34 ApBetrO: regelt das patientenindividuelle Stellen und Verblistern nach einem ähnlichen Muster.
- § 11a ApBetrO: regelt den schriftlichen Vertrag, wenn die Apotheke die Herstellung nach § 21 Abs. 2 Nr. 1b AMG oder § 11 Abs. 3 oder 4 ApoG von einem anderen Betrieb durchführen lassen darf (Hersteller mit Erlaubnis oder, etwa bei Zytostatika, eine andere Apotheke). Die Verantwortung für die Qualität bleibt bei der auftraggebenden Apotheke.
- § 29 ApoG (seit 2. Juli 2026, ApoVWG): Die neu erprobte Vertretung des Apothekenleiters durch eine PTA (pharmazeutisch-technische Assistenz) ist für Apotheken mit Parenteralia-Herstellung ausgeschlossen. Ebenso ausgeschlossen sind nach § 29 Abs. 2 Satz 2 ApoG Hauptapotheken, krankenhausversorgende Apotheken und Apotheken, die Arzneimittel patientenindividuell stellen oder verblistern.
§ 35 selbst ist durch das ApoVWG und die ApBetrO-Novelle 2026 inhaltlich nicht verändert worden.
Prüfungsfragen
Frage 1
Welche Festlegungen muss das Qualitätsmanagementsystem bei der Herstellung parenteraler Arzneimittel treffen, insbesondere zu den eingesetzten Arzneimitteln und Packmitteln?
Musterantwort anzeigen
§ 35 Abs. 1 ApBetrO verlangt, dass das QMS nach § 2a für die Parenteralia-Herstellung insbesondere Festlegungen trifft. An erster Stelle stehen die einzusetzenden Arzneimittel (in der Praxis meist Fertigarzneimittel als Ausgangsstoffe) und die primären Verpackungsmaterialien samt ihren Qualitätsprüfungen.
Weitere Pflichtinhalte:
- Maßnahmen gegen Kontamination, Kreuzkontamination und Verwechslung, einschließlich der Überprüfung ihrer Wirksamkeit,
- Kalibrierung, Qualifizierung, Wartung und Reinigung von Ausrüstung und Raum,
- Validierung und Revalidierung; bei aseptischen Prozessen am Ende jedes Arbeitstages unter Einbeziehung des Personals,
- kritische Geräte,
- Herstellungsanweisungen und -protokolle nach § 7 oder § 8,
- ein eventueller Transport,
- Hygiene, Verhalten, Schutzkleidung und Umkleidevorgänge.
Examens-Tipp: Der Katalog muss nicht wörtlich aufgezählt werden. Die tägliche Revalidierung mit dem Personal sollte aber unbedingt genannt werden, denn danach fragen Prüfer gern nach. Die Wirksamkeitsprüfung gehört zu den Maßnahmen gegen Kontamination und Verwechslung (Nr. 2), nicht zu den Ausgangsstoffen.
Frage 2
Welche Anforderungen stellt § 35 ApBetrO an den Herstellungsraum und den Zugang dazu?
Musterantwort anzeigen
Die Herstellung erfolgt in einem separaten Raum, der nicht für andere Tätigkeiten genutzt werden darf. Ausnahme: Dort dürfen auch andere sterile Zubereitungen gemäß Arzneibuch hergestellt werden.
- Zugang: Personen gelangen nur über einen Zwischenraum (Schleuse) in den Raum, ebenso das Einbringen von Materialien. Die Schleuse muss geeignet sein, die erforderlichen Reinraumklassen aufrechtzuerhalten.
- Raum: von angemessener Größe, mit spezifisch zugeordneten Arbeitsbereichen und Belüftung über Filter angemessener Wirksamkeit.
- Oberflächen: Wände, Oberflächen und Boden müssen leicht zu reinigen sein.
- Personal im Raum: Während der Herstellung halten sich dort nur Mitarbeiter auf, die dort tätig sind.
- Schutzkleidung: tätigkeitsangepasst und mindestens arbeitstäglich zu wechseln.
- Hygiene: § 4a gilt entsprechend.
Examens-Tipp: Die Ausnahme für andere sterile Zubereitungen nach Arzneibuch kennen viele nicht und sie ist ein guter Pluspunkt. Bei der Schleuse den Zweck nennen: Sie soll die Reinraumklasse halten.
Frage 3
Wie werden die Reinraumbedingungen bei der Parenteralia-Herstellung überwacht, und wer legt die Grenzwerte fest?
Musterantwort anzeigen
Nach § 35 Abs. 5 ApBetrO sind die Reinraumbedingungen während der Herstellung in offenen Systemen durch geeignete Kontrollen zu überprüfen. Kontrolliert werden:
- die Luft,
- kritische Oberflächen,
- das Personal (z. B. Handschuhabklatsche).
Dazu dienen Partikel- und Keimzahlbestimmungen.
Die Warn- und Aktionsgrenzen legt der für das Freigabeverfahren verantwortliche Apotheker fest. Bei Überschreiten der Warngrenze wird der Prozess beobachtet. Bei Überschreiten der Aktionsgrenze sind Maßnahmen einzuleiten. Bezugsrahmen für die Klassen A bis D ist der EU-GMP-Leitfaden, Anhang 1 (§ 35 Abs. 4).
Examens-Tipp: Die Formulierung „verantwortlicher Apotheker“ allein ist zu ungenau: Gemeint ist der für das Freigabeverfahren Verantwortliche. Das Gesetz verlangt auch keine „kontinuierliche“ Überwachung, sondern geeignete Kontrollen in offenen Systemen.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.