§ 25b AMG Verfahren der gegenseitigen Anerkennung und dezentralisiertes Verfahren
§ 25b AMG: gegenseitige Anerkennung und dezentralisiertes Verfahren, Referenzmitgliedstaat, Ausnahme bei schwerwiegender Gefahr, Bindung an EU-Beschlüsse.
Soll ein Arzneimittel nicht nur in Deutschland, sondern in mehreren EU-Mitgliedstaaten auf den Markt, muss der pharmazeutische Unternehmer nicht in jedem Staat ein völlig eigenes Zulassungsverfahren durchlaufen. § 25b AMG setzt dafür zwei europäische Wege in deutsches Recht um: das Verfahren der gegenseitigen Anerkennung (Mutual Recognition Procedure, MRP) und das dezentralisierte Verfahren (Decentralised Procedure, DCP). Am Ende erhält der Unternehmer in jedem beteiligten Staat eine eigene nationale Zulassung. Alle diese Zulassungen beruhen auf einer gemeinsamen Bewertung. Die Einzelheiten regelt die Richtlinie 2001/83/EG (Gemeinschaftskodex für Humanarzneimittel), auf die § 25b durchgehend verweist.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
Soll ein Arzneimittel nicht nur in Deutschland, sondern in mehreren EU-Mitgliedstaaten auf den Markt, muss der pharmazeutische Unternehmer nicht in jedem Staat ein völlig eigenes Zulassungsverfahren durchlaufen. § 25b AMG setzt dafür zwei europäische Wege in deutsches Recht um: das Verfahren der gegenseitigen Anerkennung (Mutual Recognition Procedure, MRP) und das dezentralisierte Verfahren (Decentralised Procedure, DCP). Am Ende erhält der Unternehmer in jedem beteiligten Staat eine eigene nationale Zulassung. Alle diese Zulassungen beruhen auf einer gemeinsamen Bewertung. Die Einzelheiten regelt die Richtlinie 2001/83/EG (Gemeinschaftskodex für Humanarzneimittel), auf die § 25b durchgehend verweist.
Einordnung: vier Wege zur Zulassung
| Weg | Rechtsgrundlage | Ausgangslage | Ergebnis |
|---|---|---|---|
| National | §§ 21 ff. AMG | nur Deutschland | deutsche Zulassung |
| Gegenseitige Anerkennung (MRP) | § 25b Abs. 2 AMG | schon in einem EU-Staat zugelassen | nationale Zulassungen in den weiteren Staaten |
| Dezentralisiertes Verfahren (DCP) | § 25b Abs. 3 AMG | noch nirgends zugelassen, Antrag in mehreren Staaten zugleich | nationale Zulassungen in allen beteiligten Staaten |
| Zentral | VO (EG) Nr. 726/2004 | Bewertung durch die Europäische Arzneimittel-Agentur (EMA) | eine EU-weit gültige Zulassung durch die Europäische Kommission |
Zuständige Bundesoberbehörde ist in Deutschland in der Regel das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM). Für Impfstoffe, Sera, Blutzubereitungen, Allergene, Gewebezubereitungen und Arzneimittel für neuartige Therapien ist unter anderem das Paul-Ehrlich-Institut (PEI) zuständig (§ 77 Abs. 2 AMG).
Grundregel: ein identisches Dossier (Abs. 1)
Für die Erteilung einer Zulassung oder Genehmigung in mehr als einem Mitgliedstaat der Europäischen Union hat der Antragsteller einen auf identischen Unterlagen beruhenden Antrag in diesen Mitgliedstaaten einzureichen; dies kann in englischer Sprache erfolgen.
Alle Staaten prüfen also inhaltlich dieselben Unterlagen. Nur so kann eine Bewertung für alle gelten, und abweichende Fassungen lassen sich vermeiden. Die englische Sprache erspart Übersetzungen des Dossiers. Die Texte für Patienten, also Kennzeichnung und Packungsbeilage, erscheinen am Ende dennoch in der jeweiligen Landessprache.
Der Referenzmitgliedstaat (Reference Member State, RMS) führt das Verfahren und erstellt den Beurteilungsbericht (Art. 28 RL 2001/83/EG). Die übrigen beteiligten Staaten sind betroffene Mitgliedstaaten (Concerned Member States, CMS). Sie prüfen den Bericht und erkennen ihn an.
Gegenseitige Anerkennung: schon zugelassen (Abs. 2)
Ist das Arzneimittel bei Antragstellung bereits in einem anderen EU-Staat zugelassen, ist dieser Staat Referenzmitgliedstaat. Er übermittelt seinen Beurteilungsbericht. Deutschland ist dann zur Anerkennung verpflichtet. Die Zulassung ist „anzuerkennen“, die Behörde hat also kein Ermessen und bewertet das Arzneimittel nicht erneut.
Die einzige Ausnahme liegt vor, wenn „Anlass zu der Annahme besteht, dass die Zulassung des Arzneimittels eine schwerwiegende Gefahr für die öffentliche Gesundheit darstellt“. Auch dann entscheidet Deutschland nicht allein, sondern geht nach Art. 29 der Richtlinie vor. Die Behörde begründet ihren Einwand gegenüber dem Referenzmitgliedstaat, den anderen beteiligten Staaten und dem Antragsteller. Danach suchen die Staaten in der Koordinierungsgruppe (CMDh) binnen 60 Tagen eine Einigung. Gelingt das nicht, wird der Ausschuss für Humanarzneimittel (CHMP) der EMA befasst (Art. 32). Die Europäische Kommission entscheidet dann verbindlich (Art. 33, 34).
Bloße Bedenken oder eine andere wissenschaftliche Meinung reichen nicht. Verlangt ist eine schwerwiegende Gefahr für die öffentliche Gesundheit. Selbst dann kann die Behörde nicht einfach ablehnen, sondern muss das EU-Verfahren einleiten.
Dezentralisiertes Verfahren: noch nirgends zugelassen (Abs. 3)
Gibt es noch keine Zulassung, reicht der Antragsteller das identische Dossier gleichzeitig in allen gewünschten Staaten ein und wählt einen Referenzmitgliedstaat. Nur wenn die deutsche Bundesoberbehörde diese Rolle übernimmt, muss sie Entwürfe erstellen und den beteiligten Staaten sowie dem Antragsteller übermitteln. Gemeint sind Entwürfe
- des Beurteilungsberichts,
- der Zusammenfassung der Merkmale des Arzneimittels (Fachinformation, englisch Summary of Product Characteristics, SmPC),
- der Kennzeichnung und
- der Packungsbeilage.
Ist Deutschland nur betroffener Mitgliedstaat, prüft es die Entwürfe des Referenzmitgliedstaats und stimmt ihnen zu oder erhebt einen Einwand nach Art. 29. Abs. 3 Satz 2 erklärt außerdem § 25 Abs. 5 Satz 5 AMG für entsprechend anwendbar.
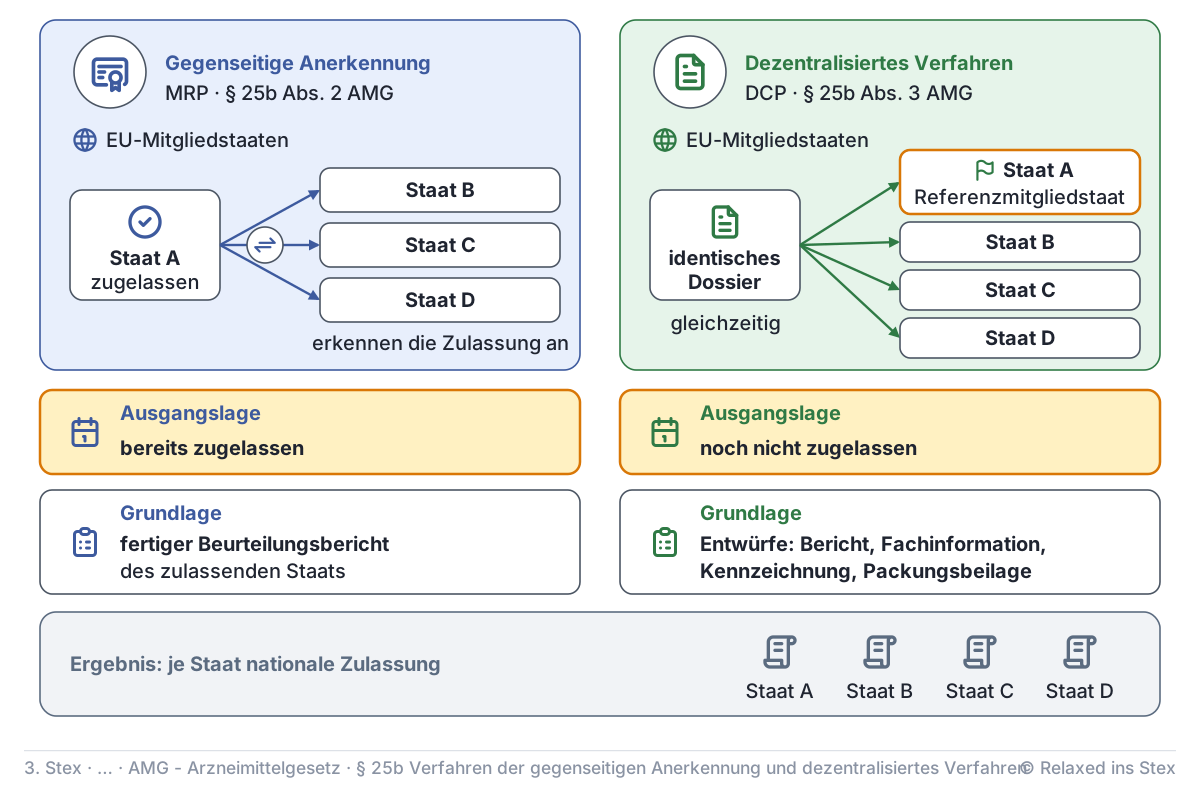
- Ausgangslage: Zulassung in einem EU-Staat liegt vor
- Referenzmitgliedstaat: der Staat, der zugelassen hat
- Grundlage: dessen fertiger Beurteilungsbericht
- Norm: § 25b Abs. 2 AMG
- Ausgangslage: noch keine Zulassung in der EU
- Referenzmitgliedstaat: vom Antragsteller gewählt
- Grundlage: Entwürfe von Bericht, Fachinformation, Kennzeichnung, Packungsbeilage
- Norm: § 25b Abs. 3 AMG
Streitfälle und Rechtsschutz (Abs. 4 und 5)
Für das Anerkennungsverfahren gilt Kapitel 4 der Richtlinie (Abs. 4). Weichen die Staaten bei der Zulassung, ihrer Aussetzung oder ihrer Rücknahme voneinander ab, sind die Art. 30, 32, 33 und 34 der Richtlinie anzuwenden (Abs. 5). Nach einer Entscheidung auf EU-Ebene setzt die deutsche Behörde diese nur noch national um. Gegen diese Umsetzung gibt es kein Widerspruchsverfahren (Vorverfahren nach § 68 der Verwaltungsgerichtsordnung). Der Weg führt direkt zum Verwaltungsgericht. Die Anhörung einer Zulassungskommission nach § 25 Abs. 6 AMG entfällt ebenfalls. Der Grund liegt in der Einheitlichkeit: Eine EU-weit getroffene Entscheidung soll nicht national wieder aufgerollt werden.
Ausnahme: bestimmte Homöopathika (Abs. 6)
Für homöopathische Arzneimittel, die Art. 16 Abs. 2 der Richtlinie unterliegen, gelten die Absätze 1 bis 5 nicht. Das sind Homöopathika außerhalb der vereinfachten Registrierung, für die jeder Mitgliedstaat eigene, an der Homöopathie ausgerichtete Prüfregeln festlegen darf. Weil diese Maßstäbe von Staat zu Staat verschieden sind, kann kein Staat zur Anerkennung verpflichtet werden. Es bleibt beim nationalen Verfahren.
Bedeutung für die Apotheke
Die Verfahren betreiben pharmazeutische Unternehmer und Behörden. In der Apotheke zeigen sich die Folgen: Viele Generika gelangen über das dezentralisierte Verfahren auf den Markt. Ihre Fachinformation ist dann EU-weit abgestimmt, trägt aber eine deutsche Zulassungsnummer.
§ 25b betrifft die Zulassung, nicht die Einfuhr. Ein Parallel- oder Reimport braucht eine eigene Zulassung des Importeurs. Der Einzelimport eines in Deutschland nicht zugelassenen Arzneimittels richtet sich nach § 73 Abs. 3 AMG. Eine EU-weit gültige Zulassung entsteht nur im zentralen Verfahren.
Prüfungsfragen
Frage 1
Welche formalen Anforderungen stellt § 25b AMG an den Antrag, wenn ein pharmazeutischer Unternehmer eine Zulassung in mehreren EU-Mitgliedstaaten anstrebt?
Musterantwort anzeigen
Der Antragsteller muss in allen gewünschten Mitgliedstaaten einen auf identischen Unterlagen beruhenden Antrag einreichen (§ 25b Abs. 1 AMG). Die Dossiers müssen also inhaltlich übereinstimmen. Nur dann kann eine einzige Bewertung, der Beurteilungsbericht des Referenzmitgliedstaats, für alle Staaten gelten.
Der Antrag kann in englischer Sprache gestellt werden. Das erspart Übersetzungen und verhindert abweichende Fassungen. Kennzeichnung und Packungsbeilage müssen am Ende trotzdem in der Landessprache vorliegen.
Ergebnis des Verfahrens ist keine EU-Zulassung, sondern je Staat eine eigene nationale Zulassung auf gemeinsamer Bewertungsgrundlage.
Examens-Tipp: Zwei Punkte nennen: identische Unterlagen und Englisch möglich. Pluspunkte gibt es für die Abgrenzung zum zentralen Verfahren, denn nur dort entsteht eine EU-weit gültige Zulassung.
Frage 2
Muss die deutsche Bundesoberbehörde eine in einem anderen EU-Staat erteilte Zulassung anerkennen, und was geschieht, wenn sie Bedenken hat?
Musterantwort anzeigen
Ja. Nach § 25b Abs. 2 AMG ist die Zulassung auf Grundlage des übermittelten Beurteilungsberichts anzuerkennen. Das ist eine Pflicht, kein Ermessen.
Einzige Ausnahme: Es besteht Anlass zu der Annahme, dass die Zulassung eine schwerwiegende Gefahr für die öffentliche Gesundheit darstellt. Auch dann lehnt die Behörde nicht im Alleingang ab. Sie verfährt nach Art. 29 RL 2001/83/EG:
- Sie begründet ihren Einwand gegenüber Referenzmitgliedstaat, anderen Staaten und Antragsteller.
- Die Koordinierungsgruppe (CMDh) sucht binnen 60 Tagen eine Einigung.
- Scheitert das, wird der CHMP der EMA befasst (Art. 32), und die Kommission entscheidet (Art. 34).
Nach Abs. 5 muss die deutsche Behörde entsprechend dieser EU-Entscheidung über die Zulassung entscheiden. Ein Widerspruchsverfahren nach § 68 VwGO gibt es dagegen nicht.
Examens-Tipp: Falle: „Bedenken“ genügen nicht, und ein nationales Veto gibt es nicht. Die Kette lautet schwerwiegende Gefahr, dann Art. 29, dann CMDh, dann CHMP und Kommission, und der Beschluss ist bindend.
Frage 3
Welche Aufgaben hat die deutsche Bundesoberbehörde im dezentralisierten Verfahren?
Musterantwort anzeigen
Das dezentralisierte Verfahren (§ 25b Abs. 3 AMG) greift, wenn das Arzneimittel bei Antragstellung noch in keinem EU-Staat zugelassen ist. Die Aufgabe der deutschen Behörde (BfArM bzw. PEI) hängt von ihrer Rolle ab.
Ist sie Referenzmitgliedstaat, erstellt sie Entwürfe
- des Beurteilungsberichts,
- der Zusammenfassung der Merkmale des Arzneimittels (Fachinformation),
- der Kennzeichnung und
- der Packungsbeilage.
Diese Entwürfe übermittelt sie den beteiligten Mitgliedstaaten und dem Antragsteller. § 25 Abs. 5 Satz 5 AMG gilt entsprechend.
Ist sie nur betroffener Mitgliedstaat, prüft sie die Entwürfe des Referenzmitgliedstaats. Sie stimmt zu oder erhebt bei schwerwiegender Gefahr für die öffentliche Gesundheit einen Einwand nach Art. 29 RL 2001/83/EG.
Examens-Tipp: Die Bedingung „soweit sie Referenzmitgliedstaat ist“ unbedingt nennen, sonst ist die Antwort unvollständig. Merkhilfe für die vier Dokumente: Bericht, Fachinfo, Packung, Beilage.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.