§ 63b AMG Allgemeine Pharmakovigilanz-Pflichten des Inhabers der Zulassung
§ 63b AMG: Pharmakovigilanz-System, Audits, Stammdokumentation, Risikomanagement und Veröffentlichungsregeln für den Zulassungsinhaber.
§ 63b AMG (Arzneimittelgesetz) verpflichtet den Inhaber der Zulassung, die Sicherheit seines Arzneimittels nach der Zulassung dauerhaft und aktiv zu überwachen.
Bei der Zulassung kennt man nur die Erfahrungen aus klinischen Prüfungen mit begrenzter Patientenzahl. Seltene Nebenwirkungen, Wechselwirkungen und Risiken bei Älteren, Schwangeren oder Mehrfachkranken zeigen sich oft erst im breiten Einsatz. Deshalb verlangt das Gesetz ein System aus Auswerten, Handeln, Dokumentieren und kontrolliertem Kommunizieren. Die Vorschrift setzt die EU-Pharmakovigilanz-Richtlinie 2010/84/EU um.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Worum es geht
§ 63b AMG (Arzneimittelgesetz) verpflichtet den Inhaber der Zulassung, die Sicherheit seines Arzneimittels nach der Zulassung dauerhaft und aktiv zu überwachen.
Bei der Zulassung kennt man nur die Erfahrungen aus klinischen Prüfungen mit begrenzter Patientenzahl. Seltene Nebenwirkungen, Wechselwirkungen und Risiken bei Älteren, Schwangeren oder Mehrfachkranken zeigen sich oft erst im breiten Einsatz. Deshalb verlangt das Gesetz ein System aus Auswerten, Handeln, Dokumentieren und kontrolliertem Kommunizieren. Die Vorschrift setzt die EU-Pharmakovigilanz-Richtlinie 2010/84/EU um.
Alle Tätigkeiten zur Erkennung, Bewertung, zum Verständnis und zur Vorbeugung von Nebenwirkungen und anderen arzneimittelbezogenen Problemen (Definition der WHO). Das Pharmakovigilanz-System ist die Organisation, mit der der Zulassungsinhaber diese Aufgaben erfüllt. Dazu gehören Personal, Abläufe, Datenbanken und Dokumentation.
Grundpflicht: System einrichten und betreiben (Abs. 1)
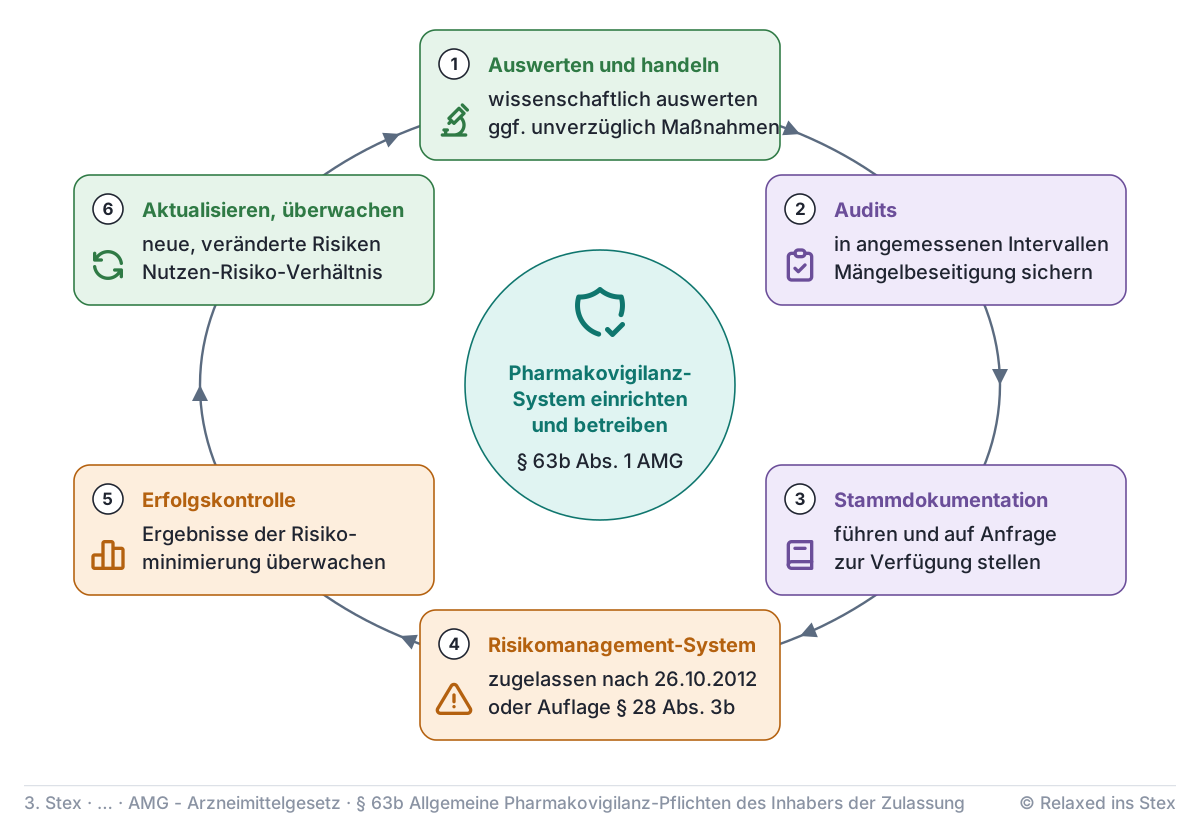
Der Inhaber der Zulassung ist verpflichtet, „ein Pharmakovigilanz-System einzurichten und zu betreiben“. Ein Briefkasten für eingehende Meldungen genügt nicht. Das System muss tatsächlich arbeiten: Informationen sammeln, bewerten und in Entscheidungen überführen. Abs. 2 beschreibt, was dieses Betreiben konkret bedeutet.
Die sechs Einzelpflichten (Abs. 2)
| Nr. | Pflicht | Kern |
|---|---|---|
| 1 | Auswerten und handeln | sämtliche Informationen wissenschaftlich auswerten, Risikominimierung prüfen, erforderlichenfalls unverzüglich Maßnahmen ergreifen |
| 2 | Audits | System regelmäßig in angemessenen Intervallen auditieren, wichtigste Ergebnisse in der Stammdokumentation vermerken, Mängelbeseitigung sicherstellen |
| 3 | Stammdokumentation | Pharmakovigilanz-Stammdokumentation führen und auf Anfrage zur Verfügung stellen |
| 4 | Risikomanagement-System | für jedes einzelne Arzneimittel, das nach dem 26. Oktober 2012 zugelassen wurde oder für das eine Auflage nach § 28 Abs. 3b Satz 1 Nr. 1 besteht |
| 5 | Erfolgskontrolle | Ergebnisse der Risikominimierungsmaßnahmen aus dem Risikomanagement-Plan oder aus Auflagen nach § 28 Abs. 3 bis 3c überwachen |
| 6 | Aktualisieren und überwachen | Risikomanagement-System aktualisieren und Pharmakovigilanz-Daten überwachen, um neue oder veränderte Risiken und ein geändertes Nutzen-Risiko-Verhältnis zu ermitteln |
Die Pflichten greifen wie ein Kreislauf ineinander. Die Auswertung (Nr. 1 und 6) erkennt ein Risiko. Daraus folgt eine Maßnahme, etwa eine geänderte Fachinformation, Schulungsmaterial für Ärzte oder ein Patientenpass. Nr. 5 kontrolliert, ob die Maßnahme wirkt. Audits und Stammdokumentation (Nr. 2 und 3) sichern, dass das System selbst funktioniert und für die Behörde nachvollziehbar ist.
„Unverzüglich“ heißt ohne schuldhaftes Zögern. Der Stichtag 26. Oktober 2012 erklärt sich aus der Umsetzung der EU-Pharmakovigilanz-Vorschriften: Für ältere Arzneimittel ist ein Risikomanagement-System nur Pflicht, wenn die Behörde es per Auflage anordnet.
Nach dem Audit muss der Inhaber sicherstellen, dass Mängel beseitigt werden. Den Vermerk in der Stammdokumentation kann er löschen, sobald die Maßnahmen vollständig durchgeführt sind. Das Gesetz gibt hier eine Befugnis, keine Löschpflicht.
Öffentliche Information nur mit den Behörden (Abs. 3)
Der Inhaber der Zulassung darf im Zusammenhang mit dem zugelassenen Arzneimittel keine die Pharmakovigilanz betreffenden Informationen ohne vorherige oder gleichzeitige Mitteilung an die zuständige Bundesoberbehörde sowie an die Europäische Arzneimittel-Agentur und die Europäische Kommission öffentlich bekannt machen.
Die Mitteilung muss also an drei Adressaten gehen:
- die zuständige Bundesoberbehörde, nach § 77 AMG das BfArM (Bundesinstitut für Arzneimittel und Medizinprodukte), für Sera, Impfstoffe, Blutzubereitungen, Allergene, Arzneimittel für neuartige Therapien und weitere in § 77 Abs. 2 genannte Arzneimittel das PEI (Paul-Ehrlich-Institut),
- die EMA (Europäische Arzneimittel-Agentur),
- die Europäische Kommission.
Die Mitteilung muss vorher oder spätestens gleichzeitig erfolgen. Nach Satz 2 müssen die Informationen objektiv und nicht irreführend dargestellt werden. Der Sinn: Behörden sollen nicht von Sicherheitsmeldungen aus der Presse überrascht werden, und Fachkreise sowie Patienten sollen ein einheitliches, sachliches Bild erhalten. Ein typisches Beispiel sind Rote-Hand-Briefe, die mit der Bundesoberbehörde abgestimmt verschickt werden.
Einordnung im Zehnten Abschnitt des AMG
| Norm | Inhalt |
|---|---|
| § 62 | Organisation: Bundesoberbehörde erfasst und bewertet Risiken zentral |
| § 63 | Stufenplan: Zusammenarbeit der Behörden bei Risiken |
| § 63a | Stufenplanbeauftragter: verantwortliche Person beim Unternehmen |
| § 63b | allgemeine Pflichten: System, Audits, Stammdokumentation, Risikomanagement, Kommunikation |
| § 63c | Dokumentation und Meldung einzelner Verdachtsfälle von Nebenwirkungen |
| § 63d | regelmäßige aktualisierte Unbedenklichkeitsberichte |
Für Tierarzneimittel gilt seit 2022 nicht mehr das AMG, sondern das TAMG (Tierarzneimittelgesetz) mit der Verordnung (EU) 2019/6.
Bedeutung für die Apotheke
Adressat des § 63b ist nicht die Apotheke, sondern der pharmazeutische Unternehmer mit der Zulassung. Die Apotheke liefert dem System aber wichtige Signale und setzt seine Ergebnisse um. Verstöße gegen § 63b können behördliche Maßnahmen bis hin zu Maßnahmen nach § 30 AMG nach sich ziehen und als Ordnungswidrigkeit nach § 97 AMG geahndet werden.
Eine Kundin berichtet über ausgeprägte Muskelschmerzen unter einem neu verordneten Statin. Die Apotheke berät, verweist bei Bedarf an den Arzt und meldet den Verdacht an die AMK (Arzneimittelkommission der Deutschen Apotheker). Die AMK leitet die Meldung an die Bundesoberbehörde weiter. Dort fließt sie in die Auswertung ein, die auch der Zulassungsinhaber nach § 63b vornehmen muss. Umgekehrt setzt die Apotheke Rote-Hand-Briefe und Rückrufe um (§ 21 ApBetrO, Apothekenbetriebsordnung).
§ 63b AMG verlangt vom Zulassungsinhaber ein aktives Pharmakovigilanz-System: auswerten, unverzüglich handeln, auditieren, dokumentieren, Risikomanagement betreiben und aktualisieren. Sicherheitsinformationen dürfen nur vorher oder gleichzeitig mit der Mitteilung an BfArM bzw. PEI, EMA und EU-Kommission veröffentlicht werden, und zwar objektiv.
Prüfungsfragen
Frage 1
Welche Grundpflicht trifft den Zulassungsinhaber hinsichtlich der Organisation der Arzneimittelsicherheit nach der Zulassung?
Musterantwort anzeigen
Nach § 63b Abs. 1 AMG muss der Inhaber der Zulassung ein Pharmakovigilanz-System einrichten und betreiben. Dieses System sammelt nicht nur Meldungen, sondern überwacht fortlaufend die Arzneimittelsicherheit und das Nutzen-Risiko-Verhältnis.
Abs. 2 konkretisiert das Betreiben:
- Informationen wissenschaftlich auswerten und unverzüglich handeln,
- Audits durchführen,
- eine Pharmakovigilanz-Stammdokumentation führen,
- ein Risikomanagement-System betreiben, Maßnahmen überwachen und das System aktualisieren.
Der Grund für die Pflicht: Bei der Zulassung sind seltene Risiken oft noch unbekannt. Sie zeigen sich erst im breiten Einsatz.
Examens-Tipp: Erst den Wortlaut „einrichten und betreiben“ nennen, dann den Normzweck erklären. Grenze § 63b (System) von § 63c (Meldung einzelner Verdachtsfälle) ab.
Frage 2
Was muss der Zulassungsinhaber tun, wenn im Rahmen der Sicherheitsüberwachung neue oder veränderte Risiken erkannt werden?
Musterantwort anzeigen
Er muss die Informationen wissenschaftlich auswerten, Möglichkeiten der Risikominimierung und -vermeidung prüfen und erforderlichenfalls unverzüglich Maßnahmen ergreifen (§ 63b Abs. 2 Nr. 1 AMG). Beispiele für Maßnahmen sind eine Änderung der Fachinformation, Schulungsmaterial oder ein Rote-Hand-Brief.
Zusätzlich gilt:
- Er muss das Risikomanagement-System aktualisieren und die Pharmakovigilanz-Daten weiter überwachen (Nr. 6).
- Er muss die Wirksamkeit der Maßnahmen überwachen (Nr. 5).
Will er die Risiken öffentlich machen, muss er vorher oder gleichzeitig BfArM bzw. PEI, EMA und EU-Kommission informieren. Die Darstellung muss objektiv und nicht irreführend sein (Abs. 3).
Examens-Tipp: Die Signalwörter „wissenschaftlich auswerten“ und „unverzüglich“ nennen. Pluspunkte bringt, wer Abs. 3 mit den drei Adressaten ergänzt.
Frage 3
Welche Anforderungen gelten an die Überprüfung des Pharmakovigilanz-Systems und wie ist mit festgestellten Mängeln umzugehen?
Musterantwort anzeigen
Das Pharmakovigilanz-System ist regelmäßig in angemessenen Intervallen durch Audits zu überprüfen (§ 63b Abs. 2 Nr. 2 AMG). Die wichtigsten Ergebnisse sind in der Pharmakovigilanz-Stammdokumentation zu vermerken.
Bei festgestellten Mängeln muss der Zulassungsinhaber sicherstellen, dass Maßnahmen zur Mängelbeseitigung ergriffen werden. Sind diese Maßnahmen vollständig durchgeführt, kann der Vermerk gelöscht werden.
Die Stammdokumentation selbst ist nach Nr. 3 zu führen und auf Anfrage zur Verfügung zu stellen, etwa bei einer Inspektion durch die Behörde.
Examens-Tipp: Merkkette: Audit, Vermerk in der Stammdokumentation, Mängelbeseitigung sicherstellen, Löschen möglich. Das Gesetz sagt „kann gelöscht werden“; eine Löschpflicht zu behaupten, ist eine Falle.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.