§ 13 TAMG Homöopathische Tierarzneimittel
§ 13 TAMG: Registrierung homöopathischer Tierarzneimittel beim BVL, Voraussetzungen nach VO (EU) 2019/6, unbefristete Geltung, Kennzeichnung und Beilage.
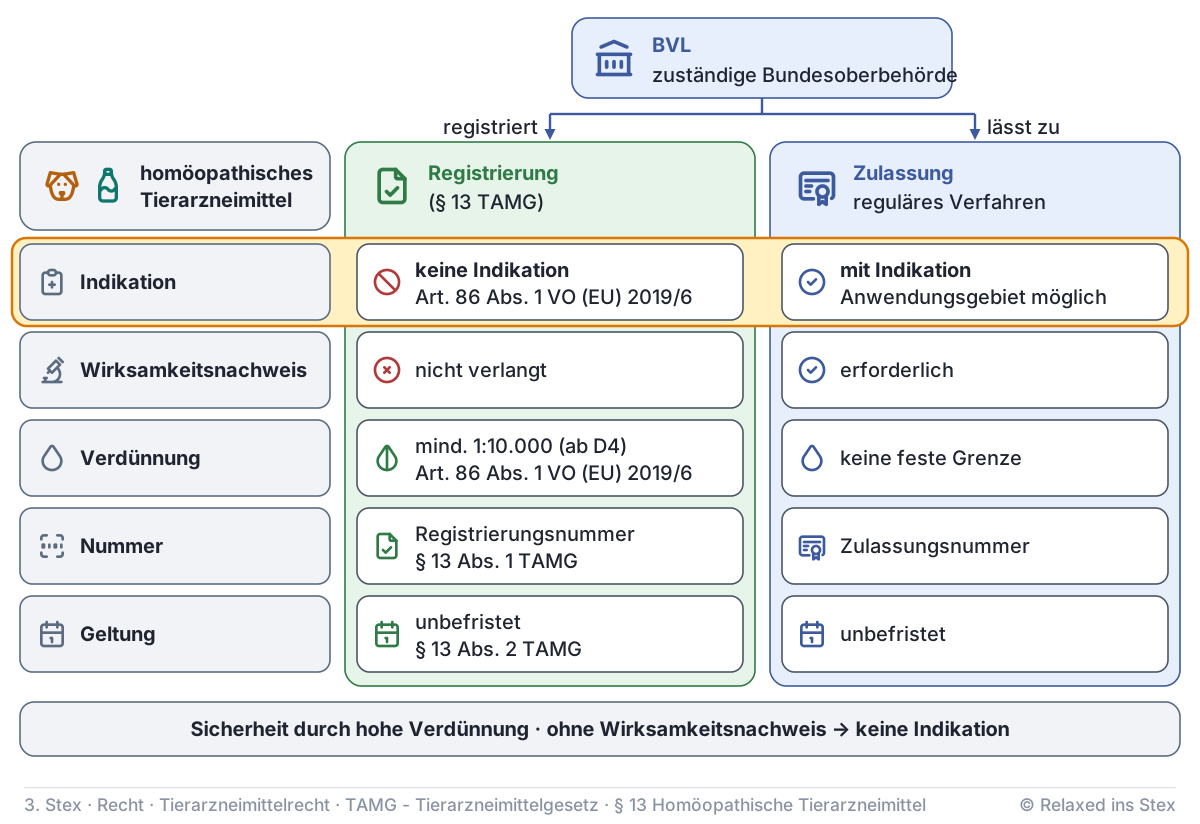
Homöopathische Tierarzneimittel kommen nach § 13 des Tierarzneimittelgesetzes (TAMG) auf einem vereinfachten Weg auf den Markt. Statt einer Zulassung mit Wirksamkeitsnachweis genügt eine Registrierung. Im Gegenzug dürfen diese Mittel keine Heilanzeige tragen und müssen genau vorgeschriebene Angaben auf Verpackung und Packungsbeilage haben. Für die Apotheke zählt vor allem eines: Ein registriertes Präparat darf nur bereitgestellt, also auf dem Markt abgegeben werden, wenn Kennzeichnung und Packungsbeilage den Vorgaben entsprechen. Das TAMG ergänzt hier die unmittelbar geltende EU-Tierarzneimittelverordnung, die Verordnung (EU) 2019/6. § 13 verweist deshalb laufend auf deren Artikel. Nach dem aktuellen Wortlaut gilt die Verordnung „in der Fassung vom 23. November 2022“. Es handelt sich also um eine statische Verweisung auf einen festen Stand. Registrierung statt Zulassung Die Registrierung erteilt …
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist der ganze Kurs für dich frei. Kein Abo, keine Zahlungsdaten. ❤️ Das Konto hilft uns zu sehen, wie die Seite genutzt wird, damit wir sie gezielt für euch verbessern können.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Homöopathische Tierarzneimittel kommen nach § 13 des Tierarzneimittelgesetzes (TAMG) auf einem vereinfachten Weg auf den Markt. Statt einer Zulassung mit Wirksamkeitsnachweis genügt eine Registrierung. Im Gegenzug dürfen diese Mittel keine Heilanzeige tragen und müssen genau vorgeschriebene Angaben auf Verpackung und Packungsbeilage haben.
Für die Apotheke zählt vor allem eines: Ein registriertes Präparat darf nur bereitgestellt, also auf dem Markt abgegeben werden, wenn Kennzeichnung und Packungsbeilage den Vorgaben entsprechen.
Das TAMG ergänzt hier die unmittelbar geltende EU-Tierarzneimittelverordnung, die Verordnung (EU) 2019/6. § 13 verweist deshalb laufend auf deren Artikel. Nach dem aktuellen Wortlaut gilt die Verordnung „in der Fassung vom 23. November 2022“. Es handelt sich also um eine statische Verweisung auf einen festen Stand.
Registrierung statt Zulassung
Die Registrierung erteilt die zuständige Bundesoberbehörde. Für Tierarzneimittel ist das das Bundesamt für Verbraucherschutz und Lebensmittelsicherheit (BVL). Ablauf und Ergebnis:
- Der Antrag wird schriftlich oder elektronisch nach Art. 87 VO (EU) 2019/6 gestellt.
- Antragsteller ist der künftige Registrierungsinhaber, in der Regel der pharmazeutische Unternehmer.
- Das Mittel erhält eine Registrierungsnummer, keine Zulassungsnummer.
Registriert wird nur, wenn die drei Voraussetzungen des Art. 86 Abs. 1 VO (EU) 2019/6 erfüllt sind:
- Die Art der Anwendung ist im Europäischen Arzneibuch oder, falls dort nicht beschrieben, in einem amtlich gebräuchlichen Arzneibuch eines Mitgliedstaats beschrieben.
- Der Verdünnungsgrad ist so hoch, dass die Sicherheit gewährleistet ist. Das Mittel darf höchstens einen Teil auf 10.000 der Urtinktur enthalten, also mindestens D4.
- Kennzeichnung und sonstige Informationen enthalten keine therapeutische Indikation.
Die Logik dahinter: Die Sicherheit ergibt sich aus der hohen Verdünnung. Einen Wirksamkeitsnachweis verlangt das Verfahren nicht, deshalb darf auch kein Anwendungsgebiet versprochen werden. Soll ein homöopathisches Tierarzneimittel mit Indikation vermarktet werden, braucht es eine reguläre Zulassung.
Das BfArM ist für Humanarzneimittel zuständig, nicht für Tierarzneimittel. Bei registrierten homöopathischen Tierarzneimitteln ist das BVL die richtige Antwort.
Unbefristete Geltung
Eine Registrierung für ein homöopathisches Tierarzneimittel gilt unbefristet.
Eine Verlängerung ist nicht nötig. Änderungsanzeigen, Rücknahme, Widerruf und Ruhen der Registrierung kann das BMG durch Rechtsverordnung näher regeln (Abs. 6).
Eine Besonderheit nur der Homöopathie ist das im Tierbereich nicht: Nach Art. 5 Abs. 2 VO (EU) 2019/6 gelten auch Zulassungen von Tierarzneimitteln grundsätzlich unbefristet. Anders ist es im Humanbereich. Dort erlischt eine Zulassung nach dem AMG zunächst nach fünf Jahren, wenn sie nicht verlängert wird.
Was auf Verpackung und Packungsbeilage stehen muss
Die Kennzeichnung auf der Primärverpackung und gegebenenfalls der äußeren Umhüllung muss Art. 86 Abs. 1 Buchst. c beachten, darf also keine Indikation enthalten. Welche Angabe wohin gehört, zeigt die Tabelle:
| Angabe | Primärverpackung | kleine Primärverpackung | äußere Umhüllung | Packungsbeilage |
|---|---|---|---|---|
| Name des Mittels | ja | ja | ja | ja |
| Art und Menge der Ursubstanz(en), Verdünnungsgrad (Symbole des Ph. Eur.) | ja | ja | ja | ja |
| Angaben nach Art. 16 Buchst. b bis j VO (EU) 2019/6 | ja | nein | ja | ja |
| Chargenbezeichnung | ja | ja | ja | nein |
| Verfalldatum | ja | ja | ja | nein |
| Einstufung verschreibungspflichtig oder nicht (Art. 34 VO) | nein | nein | nein | ja |
Für die Verdünnungsgrade sind die Symbole des Europäischen Arzneibuchs (Ph. Eur.) zu verwenden, hilfsweise die eines amtlichen Arzneibuchs eines Mitgliedstaats. Ein Beispiel ist „Arnica D6“.
Ist die Primärverpackung zu klein, etwa bei einem kleinen Globuli-Röhrchen, genügen dort Name, Ursubstanz mit Verdünnungsgrad, Charge und Verfalldatum. Das Röhrchen muss dann aber in einer äußeren Umhüllung stecken, die alle Angaben nach Abs. 3 trägt.
Für die Packungsbeilage räumt Abs. 5 Satz 2 ein Wahlrecht ein: Ihre Angaben dürfen auch auf der äußeren Umhüllung oder der Primärverpackung stehen. Ein gesonderter Beipackzettel ist dann entbehrlich.
Zusätzliche Angaben nur mit Genehmigung
Will der Antragsteller mehr auf die Kennzeichnung schreiben, als Abs. 3 verlangt, braucht er eine Genehmigung der Bundesoberbehörde (Abs. 4). Sie wird nur erteilt, wenn die Angaben zweckdienlich sind und keine Werbung für ein Tierarzneimittel darstellen. So soll verhindert werden, dass über Zusatztexte doch eine Indikation durch die Hintertür auf die Packung gelangt.
Verordnungsermächtigung: Änderung, Rücknahme, Widerruf, Ruhen
Das Bundesministerium für Gesundheit kann im Einvernehmen mit dem Bundesministerium für Ernährung und Landwirtschaft das Verfahren näher regeln (Abs. 6). Dafür ist keine Zustimmung des Bundesrates nötig. Die Ermächtigung erfasst:
- das Registrierungsverfahren,
- die Anzeige von Änderungen,
- Voraussetzungen und Verfahren für Änderung, Rücknahme, Widerruf und Ruhen der Registrierung.
Die drei Maßnahmen unterscheiden sich so:
- Rücknahme: Die Registrierung war von Anfang an rechtswidrig, etwa weil die Voraussetzungen nie vorlagen.
- Widerruf: Eine rechtmäßig erteilte Registrierung wird aufgehoben, weil die Voraussetzungen nachträglich weggefallen sind.
- Ruhen: Die Registrierung wird vorübergehend ausgesetzt, ohne zu erlöschen.
Bedeutung für die Apotheke
Die Apotheke prüft Fertigarzneimittel nach § 12 Apothekenbetriebsordnung (ApBetrO). Dazu gehört auch der Blick auf Verpackung, Kennzeichnung und Packungsbeilage. Bei registrierten Tierhomöopathika fallen dabei auf: die Registrierungsnummer, die fehlende Indikation und die Angabe zur Verschreibungspflicht. Die Abgrenzung zu Mitteln, die für bestimmte Heimtiere ganz von der Zulassung freigestellt sind, regelt § 4 TAMG.
Eine Kundin möchte Globuli für ihren Hund „gegen Durchfall“. Weil registrierte Präparate keine Indikation tragen, steht auf der Packung kein Anwendungsgebiet. Die Beratung sollte darum nichts versprechen, was das Mittel nicht belegt. Bei anhaltendem oder blutigem Durchfall, Erbrechen, Fieber, Apathie oder bei Jungtieren gehört das Tier zum Tierarzt.
Prüfungsfragen
Frage 1
Welche Behörde registriert homöopathische Tierarzneimittel, und wie läuft die Antragstellung formal ab?
Musterantwort anzeigen
Zuständig ist die zuständige Bundesoberbehörde, für Tierarzneimittel das Bundesamt für Verbraucherschutz und Lebensmittelsicherheit (BVL).
Formal gilt: - Die Registrierung erfolgt auf Antrag. Antragsteller ist der künftige Registrierungsinhaber, meist der pharmazeutische Unternehmer. - Der Antrag kann schriftlich oder elektronisch gestellt werden. - Das Verfahren richtet sich nach Art. 87 VO (EU) 2019/6.
Mit der Registrierung erhält das Mittel eine Registrierungsnummer. Eine Zulassungsnummer gibt es nicht, weil das Mittel nicht zugelassen, sondern nur registriert wird. Die Einzelheiten des Verfahrens kann das BMG im Einvernehmen mit dem BMEL durch Rechtsverordnung ohne Zustimmung des Bundesrates regeln (§ 13 Abs. 6 TAMG).
Examens-Tipp: Typische Falle ist das BfArM: Es ist für Humanarzneimittel zuständig, nicht für Tierarzneimittel. Trennen Sie sauber zwischen Behörde (BVL) und Verfahrensform (schriftlich oder elektronisch).
Frage 2
Unter welchen materiellen Voraussetzungen wird ein homöopathisches Tierarzneimittel registriert, und warum genügt hier eine Registrierung statt einer Zulassung?
Musterantwort anzeigen
§ 13 Abs. 1 TAMG verweist auf Art. 86 Abs. 1 VO (EU) 2019/6. Danach müssen drei Bedingungen erfüllt sein: 1. Die Art der Anwendung ist im Europäischen Arzneibuch bzw. einem amtlich gebräuchlichen Arzneibuch beschrieben. 2. Der Verdünnungsgrad gewährleistet die Sicherheit: höchstens ein Teil auf 10.000 der Urtinktur (mindestens D4). 3. Kennzeichnung und sonstige Informationen enthalten keine therapeutische Indikation.
Die Sicherheit ergibt sich aus der hohen Verdünnung. Ein Wirksamkeitsnachweis wird nicht verlangt, deshalb darf kein Anwendungsgebiet genannt werden. Auch die Kennzeichnung nach § 13 Abs. 3 muss das beachten. Soll ein Homöopathikum mit Indikation vermarktet werden, braucht es eine Zulassung.
Examens-Tipp: Nennen Sie die drei Voraussetzungen und dann den Grund: kein Wirksamkeitsnachweis, also keine Indikation. Allgemeine Schlagworte wie „Unbedenklichkeit“ ohne die 1:10.000-Grenze reichen dem Prüfer meist nicht.
Frage 3
Wie lange gilt die Registrierung eines homöopathischen Tierarzneimittels, und wie kann die Behörde trotzdem eingreifen?
Musterantwort anzeigen
Die Registrierung gilt unbefristet (§ 13 Abs. 2 TAMG). Eine Verlängerung ist nicht erforderlich.
Die Behörde kann trotzdem eingreifen. Abs. 6 ermächtigt das BMG, im Einvernehmen mit dem BMEL und ohne Zustimmung des Bundesrates Regeln zu erlassen, und zwar für die Anzeige von Änderungen sowie für Änderung, Rücknahme, Widerruf und Ruhen: - Rücknahme: Die Registrierung war von Anfang an rechtswidrig. - Widerruf: Die Voraussetzungen sind nachträglich weggefallen. - Ruhen: Die Registrierung wird vorübergehend ausgesetzt.
Im Tierbereich ist die unbefristete Geltung nichts Besonderes. Nach Art. 5 Abs. 2 VO (EU) 2019/6 gelten auch Zulassungen grundsätzlich unbefristet. Anders ist es bei Humanarzneimitteln nach dem AMG: Dort ist die Zulassung zunächst auf fünf Jahre befristet und muss verlängert werden.
Examens-Tipp: Grenzen Sie „unbefristet“ gegenüber dem AMG (Humanbereich) ab, nicht gegenüber der Tierarzneimittelzulassung. Nennen Sie danach Rücknahme, Widerruf und Ruhen mit je einem Halbsatz zum Unterschied.
Melde dich an, um den KI-Prüfer zu nutzen
Anmelden oder registrierenBitte bestätige zuerst deine E-Mail-Adresse
Den Link dazu haben wir dir per E-Mail geschickt. Danach geht es hier direkt weiter.
Zum KontoWer prüft dich?
Während der Prüfung
Während der Prüfung geht deine Stimme live an OpenAI (USA), damit die KI-Prüferin oder der KI-Prüfer dich hört und antwortet. Der Text der Lernseite oder dein eigener Text und danach das Transkript gehen an Anthropic (USA), um die Prüfung vorzubereiten und den Bericht zu schreiben. Beide Anbieter nutzen die Daten nicht zum Training und bewahren sie nach eigenen Angaben bis zu 30 Tage zur Missbrauchserkennung auf. Wir selbst speichern weder Ton noch Transkript noch Bericht: Alles liegt nur in diesem Fenster und ist weg, sobald du es schließt. Gespeichert werden nur Metadaten, zum Beispiel Zeitpunkt und Dauer der Prüfung, die gewählte Lernseite, die Stimme, die genutzten Modelle, die Kosten und dein Guthaben. Fragen, Hinweise und Bericht erstellt eine KI: Sie können Fehler enthalten und sind ohne Gewähr. Verlass dich nicht allein darauf und schlag Wichtiges in verlässlichen Quellen nach.
Wir bereiten deine Prüfung vor
Deine Prüfung ist bereit
Atme kurz durch. Wenn du so weit bist, öffne die Tür: Der Prüfer beginnt sofort.
- Der Prüfer spricht zuerst. Antworte, wenn er fertig ist; solange er spricht, ist dein Mikrofon stumm.
- Denkpausen sind okay. Nenne zuerst die Kernaussage, dann die Details.
- Weißt du etwas nicht, sag es offen und versuch, es herzuleiten.
- Die Prüfung endet von selbst, nach etwa drei Minuten.
Normalerweise merkt der Prüfer selbst, wann du fertig bist. Der Knopf ist für den Fall, dass nicht, etwa bei Lärm im Hintergrund.
Hier erscheint gleich, was gesagt wird.
Bitte warten Sie kurz draußen
Die Prüfer beraten sich. Während du wartest, füll bitte kurz die Umfrage aus, dann siehst du deinen Bericht.
Die Prüfer sind so weit.
Dein Bericht ist fertig. Beantworte die Frage mit Stern, dann siehst du ihn.
Sobald du das Fenster schließt, ist der Bericht weg. Speichere ihn jetzt als PDF.
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️ Unter allen hilfreichen Einsendungen verlosen wir jeweils im Januar und Juli 50 € (Teilnahmebedingungen).
Teile der Inhalte dieser Seite wurden mithilfe von KI-Systemen erstellt. Trotz sorgfältiger Prüfung und Moderation können Fehler nicht ausgeschlossen werden. Wichtige Informationen sollten stets anhand offizieller Quellen verifiziert werden. Gefundene Fehler können gerne über das Feedback-Formular gemeldet werden.